A Clonagem Molecular E A Tecnologia Do Dna Recombinante
Prática real de clonagem molecular
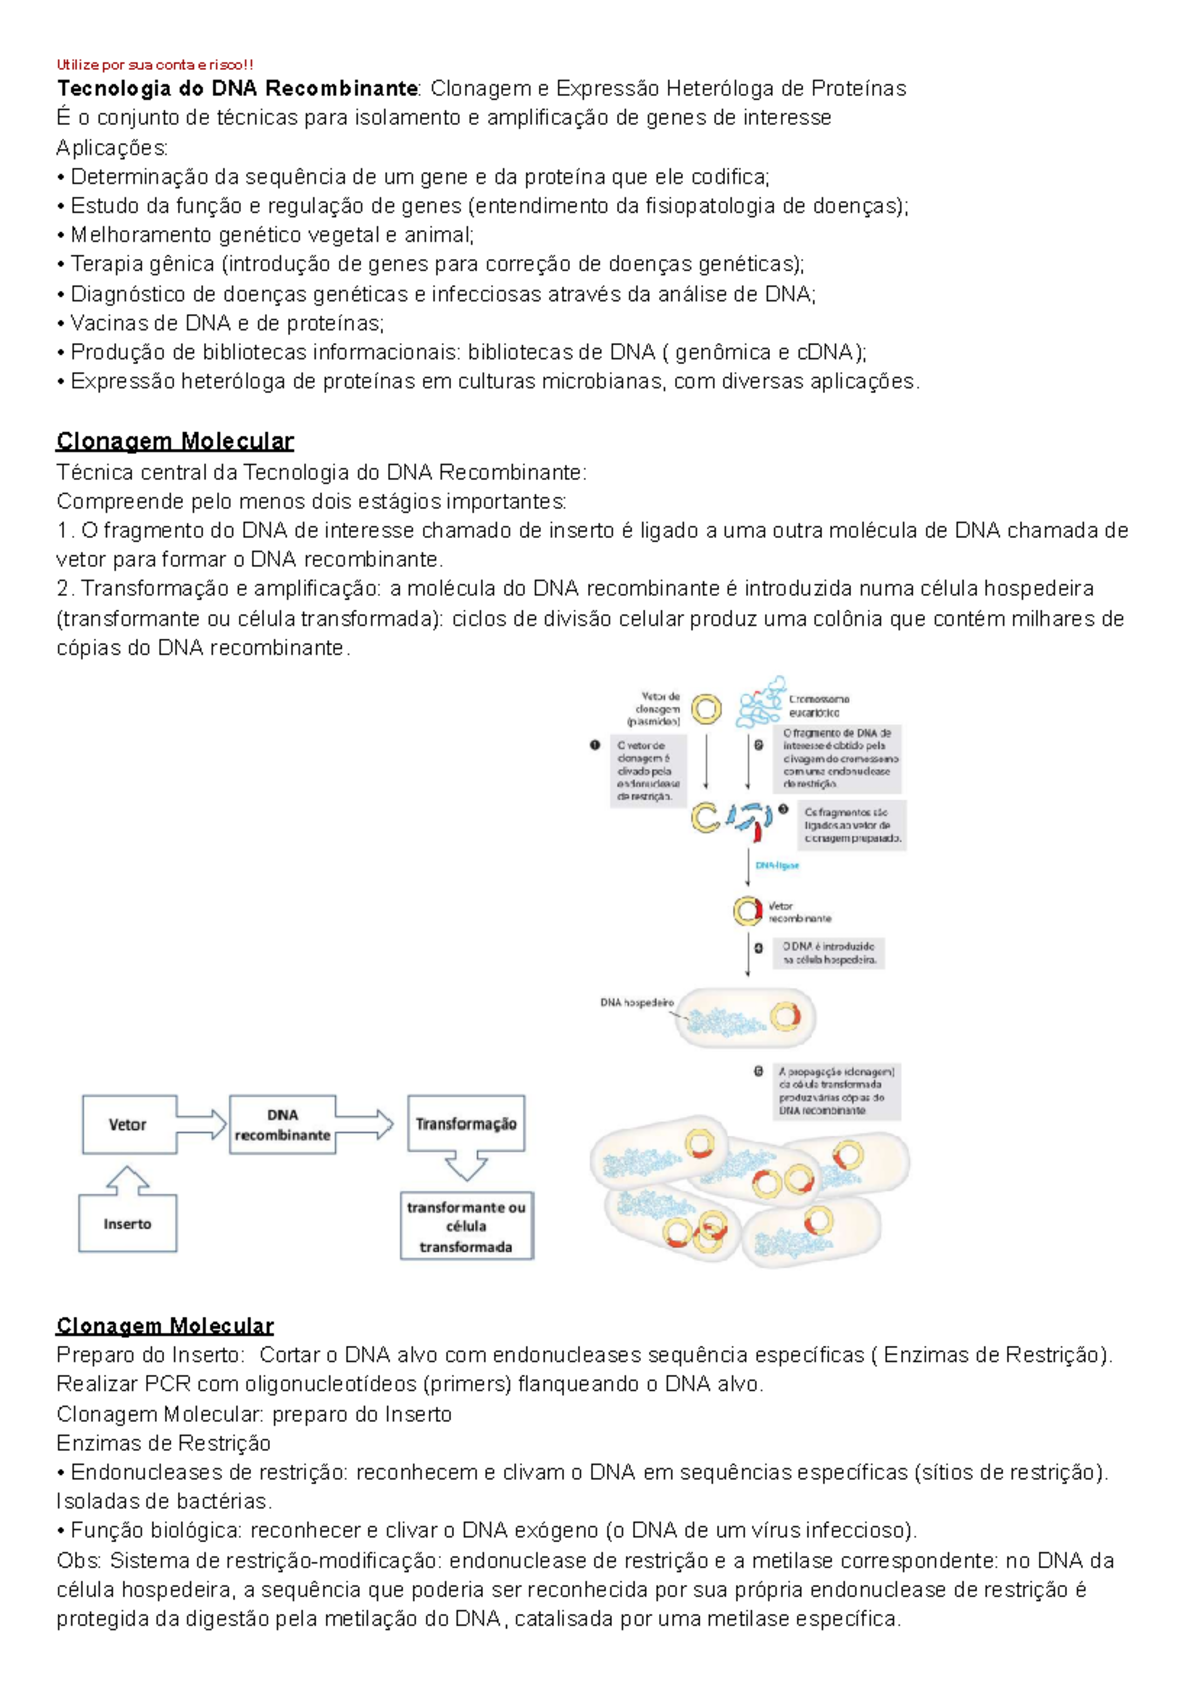
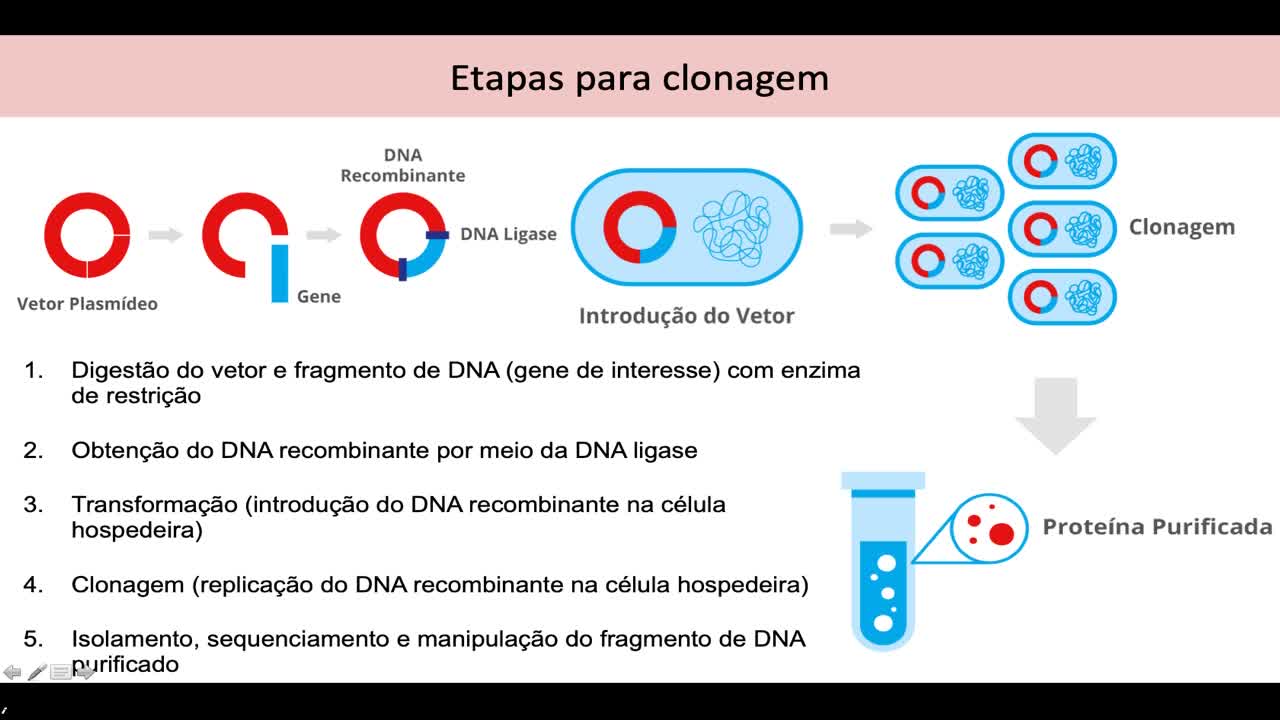
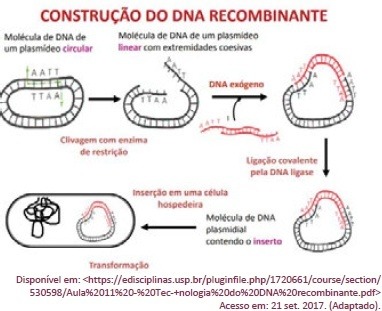
A clonagem molecular e a tecnologia do dna recombinante são os pilares mais subestimados da biologia moderna, e digo isso porque vi gente passar dias tentando montar uma reação de ligação que deveria levar quarenta minutos. O processo em si é simples no papel. Você pega um gene de interesse, insere num vetor de clonagem, transforma em células competentes e seleciona os clones que realmente carregam o inserto. Mas no laboratório, isso raramente sai como o protocolo recomenda. A base é entender que você está montando uma molécula de DNA que não existe na natureza. Isso exige precisão em três etapas principais: digestão enzimática, ligação e transformação. A digestão usa endonucleases de restrição para cortar o DNA no lugar certo. A ligação usa DNA ligase para costurar o inserto no vetor. A transformação coloca esse DNA recombinante dentro de uma bactéria, geralmente E. coli, que vai replicar o plasmídeo. O que os manuais não dizem é que a eficiência de cada etapa depende de uma série de variáveis que ninguém menciona. A concentração de DNA importa, mas na faixa errada ela atrapalha. Se você colocar mais do que 50 ng de vetor numa reação de 20 µl, a ligação pode piorar, não melhorar. A ligase não é mágica, ela trabalha melhor com quantidades limitadas de substrato.
O vetor mais usado continua sendo o pUC19 e seus derivados, mas muitos iniciantes escolhem o primeiro plasmídeo que veem num catálogo. O pBR322 ainda tem seu lugar quando você precisa de dois marcadores de resistência diferentes. Para expressão, o pET-21a é padrão, mas ele exige E. coli BL21(DE3), e usar outra cepa vai matar seu projeto porque o promotor T7 não vai funcionar.
O protocolo que realmente funciona
Vou descrever o fluxo que eu sigo, sem rodeios. Primeiro, você projeta os primers com sítios de restrição nas extremidades. Os sítios precisam ficar fora da sequência codificante, senão você corta o gene junto. Depois, faz a digestão dupla com as duas enzimas que você escolheu, preferencialmente num mesmo buffer se for compatível, o que economiza tempo e reduz perdas por extração com fenol-clorofórmio. Após a digestão, purifique o DNA com coluna de limpeza ou com acetato de amônio e etanol. Ninguém deveria purificar por geleira se puder evitar, a menos que o inserto precise ser separado de uma banda específica próxima do tamanho do vetor. Gel extraction funciona, mas cada purificação assim custa cerca de 15 minutos extras e até 30% de perda de rendimento. Na ligação, a proporção inserto:vetor deve ser entre 3:1 e 5:1 em mols, não em ng. Um cálculo rápido: se seu vetor tem 3000 pb e seu inserto tem 600 pb, você precisa de cinco vezes mais mols de inserto, o que significa aproximadamente 0,3 ng de inserto para cada ng de vetor. A temperatura ideal para a maioria das ligases comerciais é 16°C por uma hora ou 22°C por 15 minutos, dependendo da enzima. A T4 DNA ligase, a mais comum, tem atividade máxima por volta de 25°C, mas temperaturas mais baixas reduzem a cinética de dissociação dos terminais, o que aumenta a eficiência.

Para a transformação, use células competentes de alta eficiência, algo acima de 10^8 cfu/µg. Células caseiras podem funcionar, mas ficam na casa de 10^6 a 10^7, o que exige muito mais DNA e ainda assim rende poucos clones. After heat shock de 45 segundos a 42°C, recupere as células em SOC ou LB sem antibiótico por uma hora a 37°C com agitação a 250 rpm. Esse passo de recuperação é crítico e muitos pulam, acreditando que são perda de tempo. Na prática, pular a recuperação pode reduzir a eficiência de transformação em até dez vezes.
O problema que eu enfrentei e como resolvi
Num projeto recente, precisei clonar um inserto de 1,8 kb num vetor de expressão de 5,4 kb. O inserto tinha sítios de BamHI e XhoI nas extremidades. As enzimas cortaram normalmente, a ligação funcionou segundo o cálculo, mas quando platiqueei as células transformadas nos pratos com ampicilina, cresceram colônias e todas as verificações por PCR e digestão com controle mostraram vetores recapturados — o inserto não tinha entrado. O problema era que o inserto continha um sítio interno de BamHIdentro da sequência codificante, e a digestão havia cortado o fragmento ao meio. Eu não tinha percebido porque olhei apenas para a sequência do inserto sem fazer uma análise computacional prévia dos sítios de restrição internos. A correção foi rápida: redesenhei os primers substituindo o sítio de BamH I por NdeI, que não corta dentro do gene, mantendo a mesma leitura e a mesma proteína. A nova digestão, ligação e transformação resultaram em 47 colônias positivas num prato, contra zero no anterior. Esse tipo de erro é comum. Muitos laboratórios confiam na sequência enviada pelo fornecedor sem confirmar os sítios de restrição antes de comprar as enzimas. Uma ferramenta online como a NEBcutter ou a SnapGeneReader resolve isso em dois minutos e evita horas de trabalho desperdiçado.
Insights que ninguém ensina
A primeira coisa contra-intuitiva é que funciona até certo ponto. Vetores fosforilados e insertos sem fosfato, por exemplo, são uma técnica elegante para evitar religação do vetor sem inserto. Você trata o vetor com fosfatase alcalina (CIP ou SAP) após a digestão, e ele não consegue religar sozinho. O inserto, com fosfato nos extremos, só se liga ao vetor quando ambos estão presentes. Isso reduz drasticamente o fundo de vetores recapturados. O segundo insight é sobre a escolha das enzimas. Enzimas isóquecaras, como NotI e PmeI, reconhecem a mesma sequência mas cortam em posições diferentes. Isso pode ser útil quando você precisa criar extremidades coesivas compatíveis mas não iguais, evitando a religação do vetor por conta própria. Também é possível usar enzimas de restrição que geram extremidades rombas, mas a eficiência de ligação cai para cerca de 10% comparado a extremidades coesivas. Se o seu inserto precisa ser clonado sem sítios de restrição, a técnica de Gibson Assembly ou a clonagem em sítio de recepção única (Gateway) são alternativas mais confiáveis.
Limitações e quando o método falha
A clonagem por restrição-ligação tem limitações sérias. Sequências repetitivas causam recombinação intramolecular nas bactérias, gerando deleções ou rearranjos. Insertos maiores que 10 kb tornam a transformação inefficiente, e a estabilidade do plasmídeo cai com o tamanho. Bactérias com insertos muito grandes frequentemente perdem o plasmídeo durante o crescimento, especialmente se não houver pressão seletiva adequada. Outro problema é a toxicidade de proteínas expressas em E. coli. Se o inserto codifica uma proteína tóxica para a bactéria, você nunca vai obter colônias, não importa quão eficiente seja a clonagem. Nesse caso, vetores induzíveis como os do sistema T7 com arabinose ou temperatura são essenciais, e mesmo assim a eficiência pode ser insuficiente. Para clonagens complexas ou múltiplos insertos, a técnica de Gibson Assembly ou a clonagem Golden Gate são mais adequadas. A Gibson Assembly permite montar até cinco fragmentos numa única reação de 15 minutos a 50°C, sem depender de sítios de restrição. A Golden Gate usa Type IIS restriction enzymes que cortam fora do sítio de reconhecimento, permitindo designs modulares extremamente eficientes. Ambas as técnicas superam as limitações da clonagem tradicional, mas exigem enzimas mais caras e um planejamento de design mais rigoroso.
O que resta é a clonagem clássica continuar sendo útil para situações simples e rotineiras. Ela é rápida, barata e previsível quando bem executada. O segredo está em planejar o design antes de começar, verificar os sítios de restrição computacionalmente, usar proporções molares corretas e incluir controles adequados em cada etapa. O resto é prática e paciência.
Galeria
-
AIO | Engenharia Genetica Ou Tecnologia Do Dna Recombinante -
Tecnologia do DNA recombinante | PPTX -

BioQodex: A Engenharia Genética - Tecnologia do DNA Recombinante
