A Fenilcetonúria É Uma Doença Hereditária Autossômica Recessiva

Entendendo a fenilcetonúria na prática
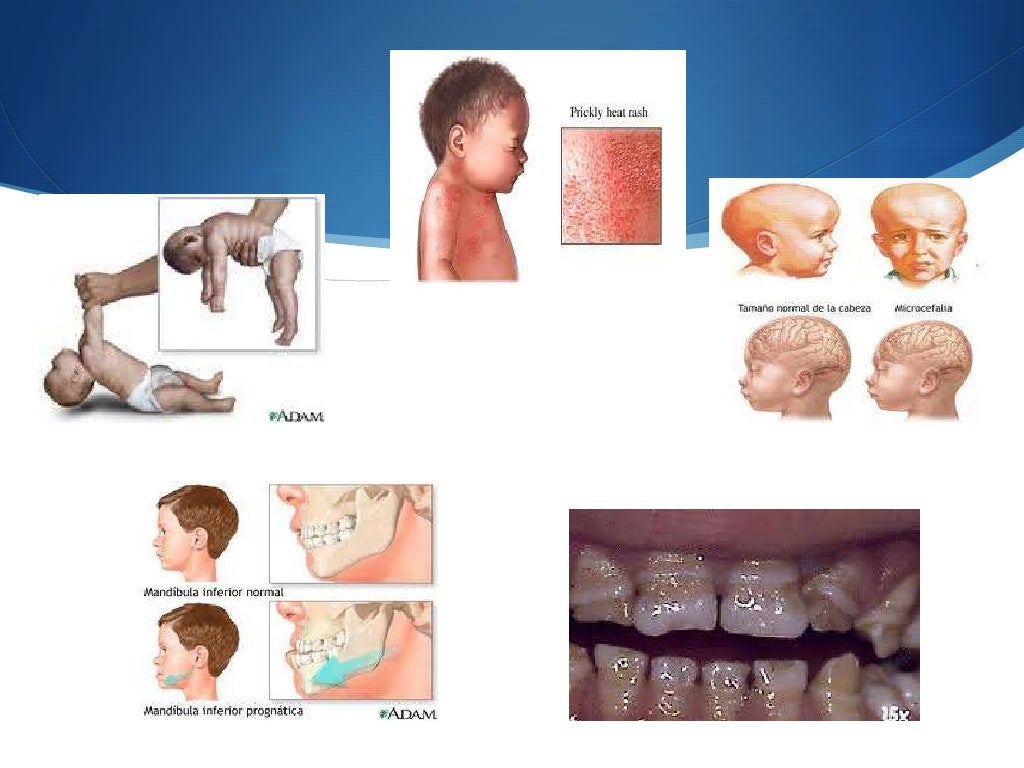
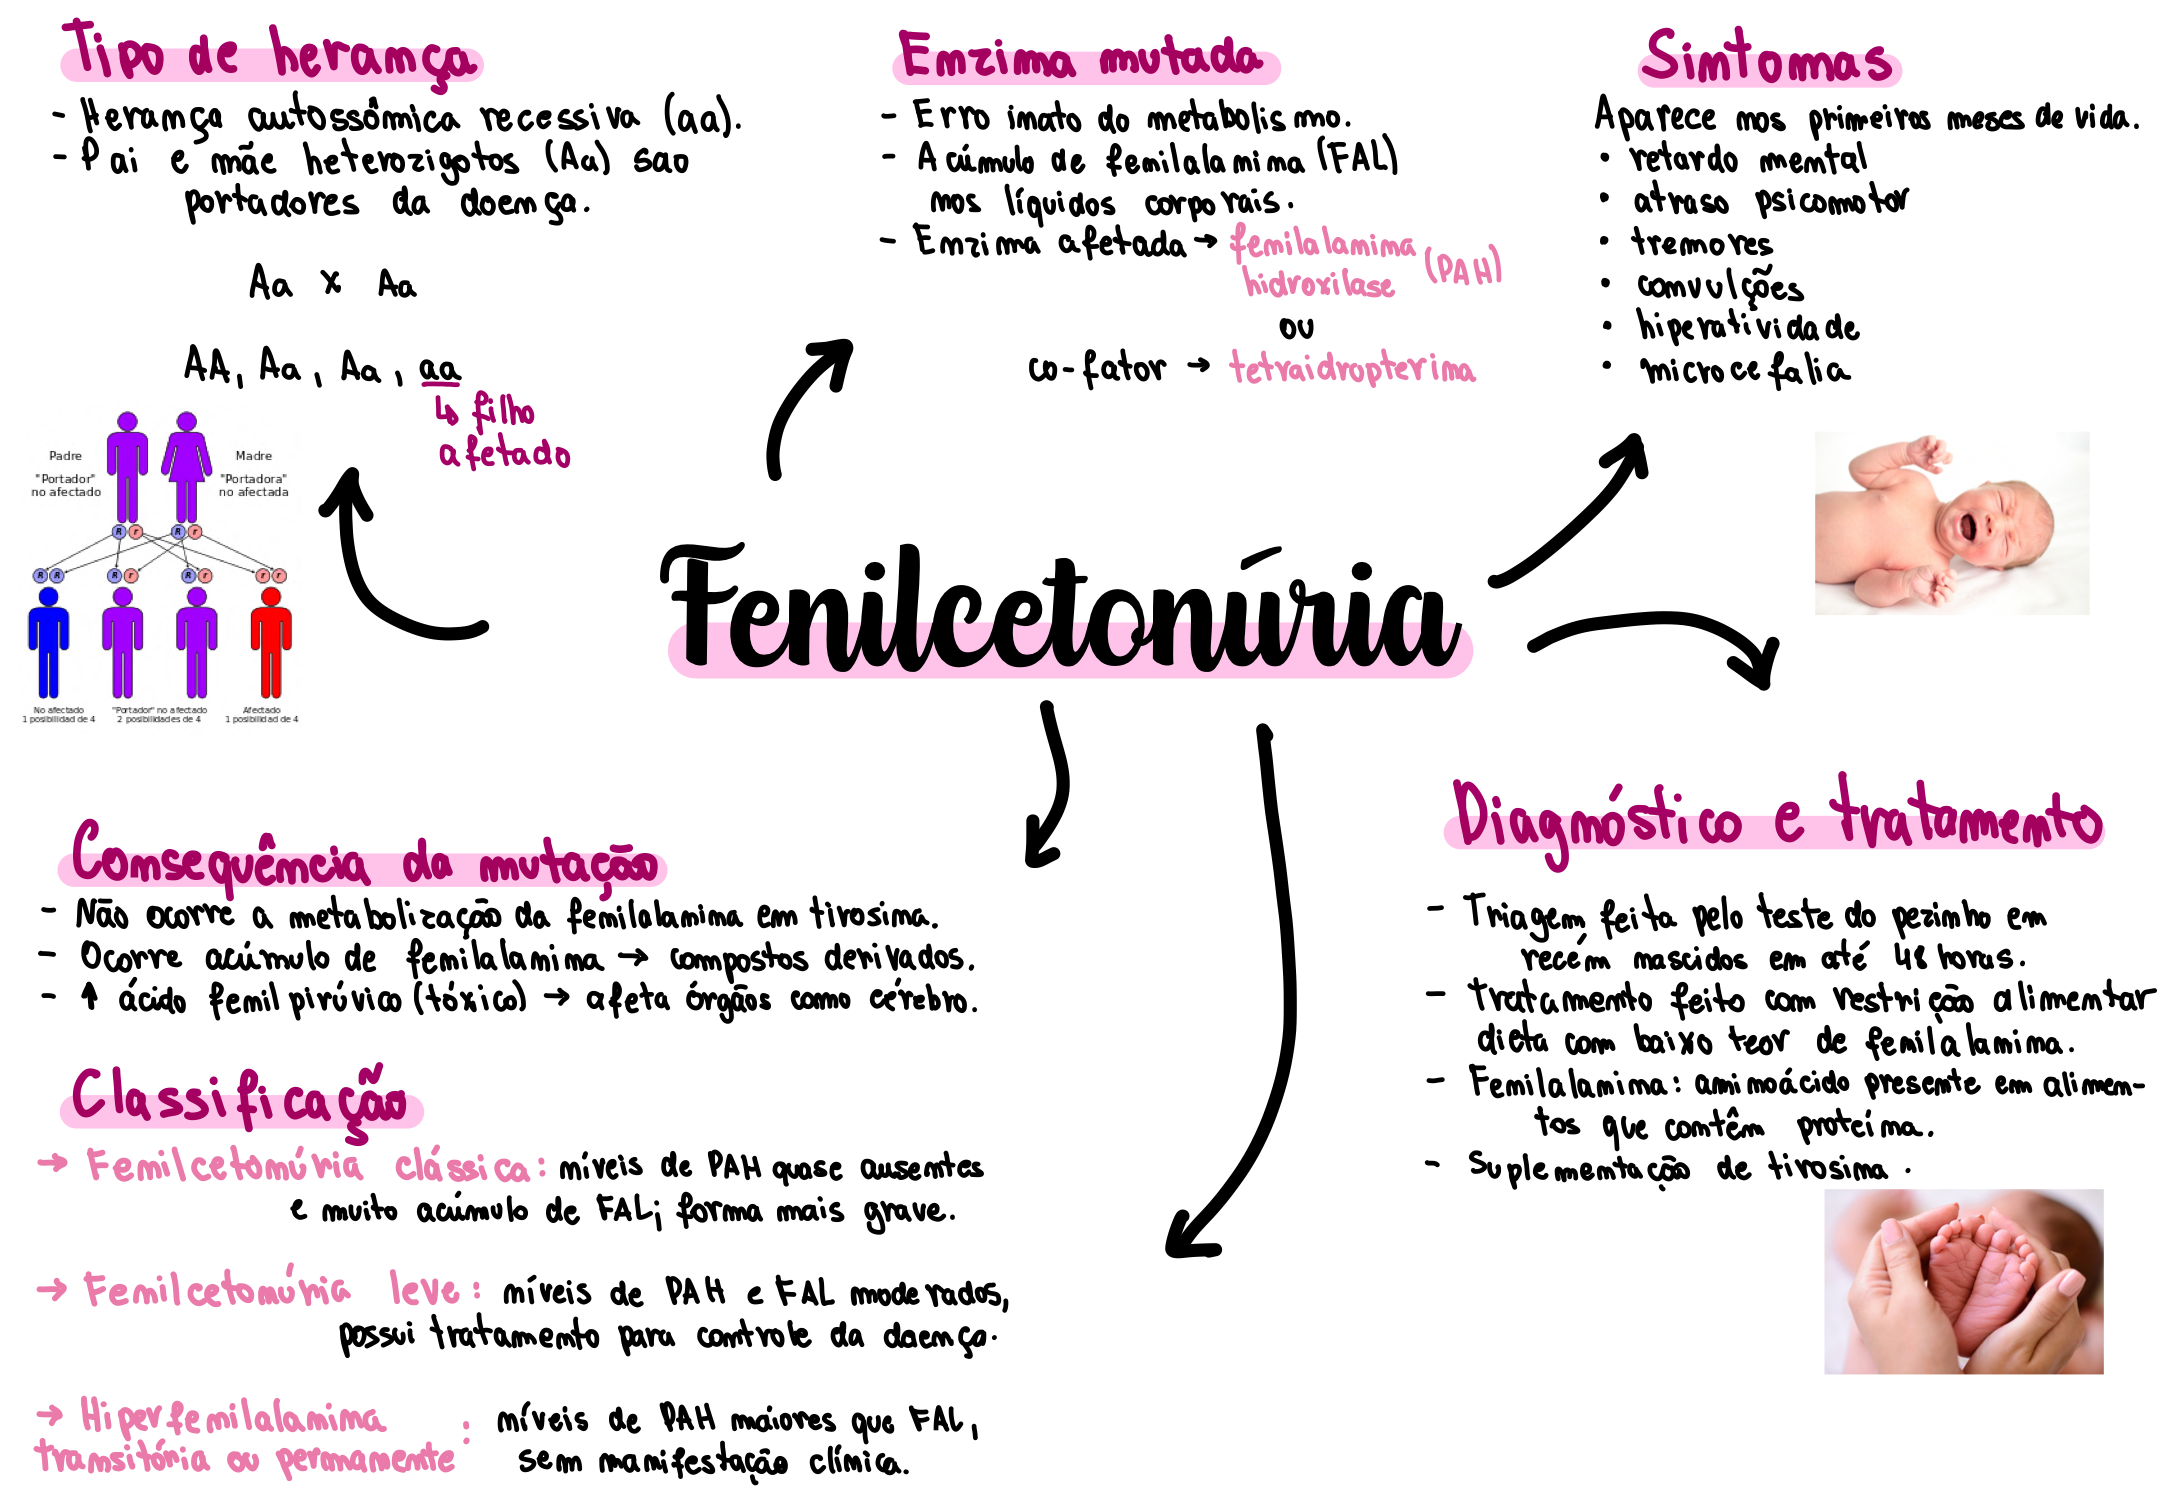
A fenilcetonúria é uma doença hereditária autossômica recessiva que atinge o metabolismo do aminoácido fenilalanina. O gene PAH, localizado no cromossomo 12, apresenta mutações que comprometem a produção da enzima fenilalanina hidroxilase. Sem essa enzima funcionando adequadamente, a fenilalanina se acumula no sangue e pode atravessar a barreira hematoencefálica, causando danos neurológicos progressivos. No dia a dia, isso significa que o tratamento exige controle alimentar rigoroso desde o nascimento. A detecção precoce pelo teste do pezinho salvou milhares de crianças no Brasil nas últimas décadas. Antes do rastreamento neonatal universal, muitos pacientes não diagnosticados desenvolviam retardo intelectual grave, microcefalia e problemas neurológicos irreversíveis até os dois anos de idade.
Por que a fenilcetonúria é uma doença hereditária autossômica recessiva importa no diagnóstico
O padrão autossômico recessivo tem implicações práticas importantes para as famílias. Quando ambos os pais são portadores assintomáticos, cada filho tem 25% de chance de herdarem a doença, 50% de chance de serem portadores e 25% de chance de não herdar nenhuma cópia mutada. Isso explica por que a condição pode aparecer em famílias sem histórico conhecido – os pais podem ser portadores e nunca terem manifestado sintomas. No consultório, vejo frequentemente pais que se culgam por "terem nascido assim", mas a herança recessiva não tem relação com comportamento durante a gravidez ou fatores ambientais. É puramente genético. O aconselhamento genético adequado ajuda as famílias a entenderem esses números e planejarem futuros gestos com informação científica.
O tratamento dietético na vida real
O tratamento padrão envolve restrição severa de fenilalanina, mas o ideal é não zerar completamente esse aminoácido. A fenilalanina é essencial – o corpo precisa dela para produzir proteínas e neurotransmissores como dopamina e norepinefrina. O desafio é encontrar o equilíbrio entre níveis seguros no sangue (geralmente abaixo de 360 mol/L para crianças e 600 mol/L para adultos, segundo diretrizes internacionais) e nutrição adequada. A prática clínica mostra que pacientes bem controlados têm desenvolvimento neurológico normal, mas os desvios são comuns quando o acompanhamento diminui na adolescência. Já vi casos de jovens que abandonaram a dieta por pressão social ou dificuldade financeira, com níveis de fenilalanina saltando para acima de 1200 mol/L em poucos meses. A consequência não é imediata – alterações de Humor, défice cognitivo progressivo e problemas executivos aparecem gradualmente, muitas vezes sem que o paciente associe os sintomas à dieta inadequada. Os fórmulas especiais sem fenilalanina são caros e nem sempre disponíveis no SUS de forma consistente. Na minha experiência, famílias em regiões norte e nordeste enfrentam mais dificuldade no acesso do que aquelas em capitais sudestinas. O custo de mantimentos especiais pode representar 20-30% da renda familiar em casos mais graves, especialmente quando há necessidade de suplementação contínua por anos.

Limitações e cenários onde o tratamento falha
A dieta restritiva não é solução perfeita. Pacientes com mutações graves no gene PAH (como variantes nulas) podem ter restrições tão severas que se tornam quase inviáveis manter níveis alvo, mesmo com adesão máxima. Nesses casos, a sapropterina – uma versão sintética da enzima – pode ajudar cerca de 30-50% dos pacientes, dependendo do genótipo específico. Mas o medicamento não é disponível em todos os municípios e o custo mensal pode superar R$ 2.000 em versões importadas. Também existe a fenilcetonúria atípica, ligada a défice de tetrahidrobiopterina (BH4), que requer abordagem diferente. Nesse subtipo, além da restrição de fenilalanina, é necessário suplementação de BH4 e precursores de neurotransmissores. O diagnóstico diferencial exige testes enzimáticos adicionais e análise de metabolitos no líquor, nem sempre disponíveis em laboratórios regionais. A gravidez em mulheres com PKU é outro cenário crítico. Mesmo com controle adequado, os níveis maternos de fenilalanina atravessam a placenta e podem causar microcefalia, cardiopatias congênitas e retardo intelectual no feto. Por isso, recomenda-se iniciar dieta rigorosa pelo menos três meses antes da concepção, mas muitas gestantes chegam ao pré-natal já com níveis elevados, limitando as opções de manejo.
Rastreamento e acompanhamento a longo prazo
O teste do pezinho detecta a PKU nas primeiras 48 horas de vida, mas resultados suspeitos exigem confirmação com dosagem plasmática de fenilalanina e triptofano em amostra de sangue venoso. Falsos positivos ocorrem em prematuros (< 37 semanas) com peso baixo (
2.500g), devido à imaturidade hepática transitória. Nestes casos, o rastreamento deve ser repetido após duas semanas, e o acompanhamento deve continuar até que os níveis se normalizem. O monitoramento contínuo recomenda dosagens mensais nos primeiros dois anos, trimestrais entre dois e cinco anos, e semestrais na idade escolar. Na vida adulta, muitos pacientes reduzem a frequência para anualmente, o que é problemático – níveis que parecem "aceitáveis" para um adulto podem ainda estar prejudicando funções executivas e qualidade de vida. Estudos recentes mostram correlação entre níveis persistentes entre 600-1200 mol/L e dificuldades em planejamento, inibição comportamental e memória de trabalho, mesmo em pacientes sem retardo intelectual significativo. A transição do atendimento pediátrico para o adulto é um ponto frágil no sistema de saúde brasileiro. Muitos jovens perdem o acompanhamento entre os 18 e 21 anos, e a recaída nas concentrações de fenilalanina é comum. Programas estruturados de transição, com acompanhamento por equipes multidisciplinares e suporte psicológico, reduzem significativamente essas perdas, mas sua implementação varia muito entre estados.
Portadores assintomáticos (heterozigotos) não necessitam de tratamento ou restrição dietética. O risco para seus filhos só existe se o parceiro também for portador. Testes genéticos para triagem de parceiros podem ser úteis em casais que planejam ter filhos, mas o custo-benefício depende da prevalência local de portadores e do acesso a testes de sequenciamento do gene PAH.
Galeria
-

A Fenilcetonúria é Uma Doença Que Tem Herança Autossômica Recessiva ... -

(PUCPR) A Fenilcetonúria (FNC) é uma doença genética, autossômica ... -
Doenca Fenilcetonuria
