Como a adição eletrofílica realmente funciona no laboratório
O mecanismo é mais simples do que a maioria dos livros tenta fazer parecer. Você começa com um alceno, esse duplo vínculo contém elétrons pi que são relativamente frouxos e estão acessíveis. Um eletrófilo ataca esses elétrons, forma-se um intermediário carbocatiônico e um nucleófilo preenche o espaço. Ponto final. A realidade no bancada é bem menos elegante.
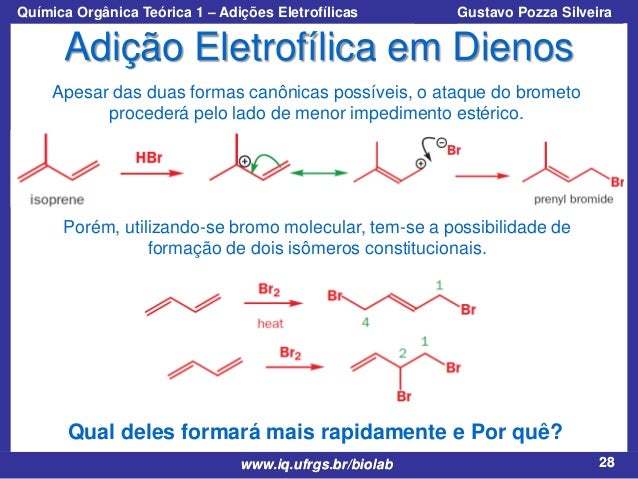
Quando você está manuseando HBr em escala preparativa, a temperatura do meio importa muito mais do que os alunos percebem. Reações de adição eletrofílica são exotérmicas, e se o resfriamento não acompanhar, o carbocátion pode sofrer rearranjos antes mesmo do nucleófilo atingir o produto. Já vi lote inteiro de 2-metilbut-2-eno reagindo com HBr gerar uma mistura impraticável só porque o banho de gelo tinha perdido eficiência no meio do procedimento. O workaround foi simples: adicionar o ácido bromídrico gota a gota com agitação intensa, mantendo a temperatura entre 0 e 5 graus Celsius, e diluir levemente o solvente para melhorar a dissipação térmica. Isso reduziu os subprodutos de rearranjo de cerca de 30 por cento para menos de 5 por cento.
Por que seu rendimento em adição eletrofílica sempre cai quando o substrato muda
Regioseletividade não é algo que você simplesmente assume. A regra de Markovnikov funciona para a grande maioria dos casos, mas existem exceções sérias quando grupos vicinais estabilizadores ou desestabilizadores interferem no estado de transição. Substâncias com haletos alquila na posição beta podem direcionar a adição de maneira contrária ao esperado se o carbocátion primário formado fosse significativamente mais estável devido a efeitos de polarização do solovent. Isso não aparece nos resumos de revisão.
A regioquímica também muda completamente se você usar condições de peróxido. Peróxidos orgânicos geram radicais livres que invertem a seletividade da adição de HBr. Isso não acontece com HCl ou HI. É específico demais para HBr, e a maioria dos estudantes generaliza o efeito para todos os ácidos halídricos. Não generalize. Cada um tem seu próprio perfil reativo.
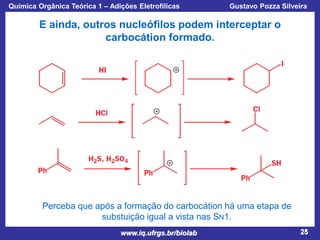
Outro detalhe que todo mundo pula: o solvente. A escolha do solvente pol aprótico versus prótico altera drasticamente a velocidade e o caminho do mecanismo. Em solventes próticos como água ou metanol, o solvente mesmo pode atuar como nucleófilo, competindo com o contra-íon do eletrófilo. O resultado é uma mistura de produtos de solvatação que rende algo imprevisível. Se você quer o haleto como produto principal, use um solvente inerte como diclorometano ou clorofórmio, e certifique-se de que esteja livre de traços de água que possam hidratar o alceno.
Rearranjos de carbocátion: o problema que ninguém avisa
Carbocátions primários são instáveis, e o sistema sempre vai tentar se rearranjar para uma espécie mais estável. Rearranjo de hidreto ou rearranjo de metila ocorrem rapidamente, às vezes na mesma ordem de grandeza temporal do ataque nucleofílico. Isso significa que o produto que você coleta no final pode ser estruturalmente diferente do que previu. Um exemplo concreto: a adição de HCl ao 3,3-dimetilbut-1-eno gera majoritariamente 2-cloro-2,3-dimetilbutano, não o produto da adição direta. O carbocátion primário rearranja-se para um terciário antes do cloreto atacar.
Se você precisa evitar rearranjos, a estratégia comum é usar condições que promovam aberturas de ciclo de epóxidos via mecanismo iônico controlado, ou alternativamente, empregar hidratação via hidratação oxymercuração-desmercuração, que opera por um intermediário mercurinídeo cíclico sem formação de carbocátion livre. Isso preserva a estrutura esquelética original e evita surpresas.
Limitações práticas que você precisa saber antes de começar
Adição eletrofílica não funciona bem com alcenos muito substituídos quando o eletrófilo é fraco. O estericamente congestionado impede o acesso do eletrófilo ao centro de . Neste cenário, a reação pode simplesmente não ocorrer nas condições padrão, ou exigir temperaturas elevadas que degradam outros grupos funcionais presentes no molécula. Se o seu substrato tiver um grupo protetor sensível a ácido, pense duas vezes antes de escolher HBr como reagente.
Também é importante notar que a presença de grupos doadores de elétrons fortes adjacentes ao duplo vínculo pode acelerar excessivamente a reação a ponto de perder controle termodinâmico, especialmente em escala industrial onde a transferência de calor é um gargalo real. Substratos com grupos alcoxila ou amino próximos ao insaturação requerem dosagem cuidadosa e monitoramento por TLC ou GC para não ultrapassar o ponto desejado.
Para síntese assimétrica, adição eletrofílica clássica não é a ferramenta ideal. A quiralidade precisa ser introduzida via catalisador coordenador ou ligante quiral, o que transforma o procedimento em algo bem mais sofisticado. Reações de hidrogenação assimétrica ou epoxidação de Sharpless oferecem controle estereoquímico muito melhor para a maioria das aplicações práticas.
A escolha do eletrófilo define todo o resto. Bromo molecular oferece boa seletividade mas gera HBr como subproduto corrosivo. Cloreto de sulfonila pode ser útil para introduzir grupos sulfonilo mas exige manuseio sob atmosfera inerte. Hidretos de metais de transição abrem possibilidades de redução seletiva, mas o custo do catalisador eleva significativamente o orçamento. Nenhuma dessas opções é universalmente superior. Cada uma tem seus trade-offs claros, e a decisão certa depende exclusivamente do que você precisa no produto final.
Galeria
Sandrogreco Aula 7 Quim. Org. ReaçõEs De AdiçãO EletrofíLica | PDF
Adicao Eletrofilica Slides | PDF | Estereoquímica | Química Orgânica