Anti Dna Dupla Helice Ou Nativo

Entendendo o DNA: dupla hélice versus forma nativa
O debate entre anti dna dupla helice ou nativo costuma aparecer quando alguém tenta processar dados estruturais de DNA e se depara com arquivos PDB, modelos computacionais ou resultados de cristalografia que mostram conformações completamente diferentes do mesmoSequence. A confusão é mais comum do que parece. A dupla hélice do DNA é o modelo clássico proposto por Watson e Crick em 1953. É uma representação idealizada, simétrica, com passos regulares de base e ângulos de torção consistentes. O DNA nativo, por outro lado, é o que existe de fato em solução ou em cristais reais. Ele se dobra, torce, forma junções, Z-DNA, G-quadruplexes e outras estruturas não-canônicas que o modelo didático nunca mostra. Quando você baixa um arquivo PDB de uma proteína ligada ao DNA, por exemplo, o software de visualização tende a forçar tudo para uma geometria de dupla hélice B padrão. Isso é útil para ilustrações, mas destrutivo para análise quantitativa. Já tentei usar o programa 3DNA para analisar um cristal de nucleossomo e ele rejeitou os primeiros quatro pares de bases porque os parâmetros de helicoidal estavam fora da faixa esperada. A solução foi rodar o Curves+ com a opção de referência livre, que não exige que tudo se encaixe no molde B-DNA perfeito.
Como identificar e trabalhar com cada conformação
A diferença entre tratar seu dado como dupla hélice canônica ou como estrutura nativa muda completamente a análise que você faz depois. Vou explicar o fluxo que uso no dia a dia. Passo 1: obtenção do arquivo estrutural Baixe diretamente do RCSB PDB. Evite arquivos gerados por modelagem homóloga quando o objetivo é estudar conformação nativa, a menos que você tenha validação experimental por trás. Um arquivo PDB contém coordenadas atômicas brutadas. Um arquivo mmCIF é o formato moderno preferido — contém mais metadados sobre resolução, fatores R e condições de cristalização.
Passo 2: verificação da conformação real Abra o arquivo no ChimeraX ou PyMOL. Olhe para o DNA com atenção. Se os pares de bases estiverem perfeitamente empilhados e paralelos, provavelmente é uma hélice B padrão. Se houver inclinação, torção irregular, ou se a cadeia parecer mais esticada ou comprimida, você está lidando com DNA nativo ou uma forma não-canônica. Ferramentas automáticas como o DSSR (que roda via linha de comando) identificam automaticamente Z-DNA, DNA em crucifixo, DNA triplex e outras topologias. Use isso antes de qualquer análise. Passo 3: escolha da ferramenta de análise

Se o seu foco é parâmetros helicoidais locais — tilt, roll, twist, shift, slide, rise — o 3DNA é o padrão da área. Mas ele assume referenciais canônicos. Para estruturas distorcidas, o Curves+ é mais adequado. Ele calcula parâmetros locais sem impor simetria. Rodando curves+ -o output meu_arquivo.pdb, você gera um relatório completo com todos os parâmetros por par de bases. O processo leva cerca de 30 segundos para um fragmento de 20 pares de bases em um laptop comum. Passo 4: validação cruzada Sempre compare com dados experimentais quando disponíveis. Resonância magnética nuclear (RMN) em solução mostra dinâmica conformacional que cristalografia não captura. Se seu PDB vem de cristalografia, os ângulos diédricos da espinha dorsal podem estar congelados em mínimos locais artificiais. Use o MDpuz ou simulações curtas de dinâmica molecular com AMBER ou GROMACS para relaxar a estrutura. Uma minimização de 500 passos com restrição de posição nos átomos de carbono alfa geralmente resolve tensões sem alterar a conformação geral.
Pegadinhas comuns que ninguém conta
A primeira pegadinha: muitos artigos publicam "DNA em forma nativa" mas na realidade o arquivo PDB foi refinado com restrições de hélice B. Você pode estar analisando uma estrutura aparente mas na verdade padrão. Verifique sempre o campo "refinement" no resumo do PDB. Se houver menção a secondary-structure restraints ou helical constraints, os dados são comprometidos para análise conformacional. A segunda pegadinha é mais sutil. Quando você trava um parâmetro como o ângulo de abertura (opening angle) de um par de bases para 0 graus e o par simplesmente não fecha, o software de modelagem muitas vezes preenche com valores interpolados. Isso cria pares de bases fantasmas que parecem válidos numericamente mas não refletem realidade alguma. Eu perdi dois dias tentando reproduzir um resultado de docking porque o arquivo que eu usava continha três pares de bases interpolados que nunca estavam abertos na estrutura original. A solução prática: rode sempre o DSSR antes de confiar em qualquer coordenada. O DSSR reporta explicitamente quais pares de bases estão emparelhados e quais estão abertos. Se um par aparece como unpaired no DSSR mas tem coordenadas de hidrogênio apontando para o parceiro, os dados foram preenchidos artificialmente.
Quando usar cada abordagem
Dupla hélice canônica serve para: ensino, simulações de longa duração onde o custo computacional importa, e estudos de docking onde a precisão conformacional não é crítica. A estrutura nativa é obrigatória para: estudos de ligação específica de proteínas, análise de sítios de reconhecimento, design de aptâmeros, e qualquer trabalho que envolva DNA não-canônico como Z-DNA ou quadruplexes. Se você está apenas verificando se um nucleotídeo cabe em um bolso de ligação, a hélice B resolve. Se você está tentando entender por que uma proteína reconhece uma sequência específica de 8 pares de bases, precisa da estrutura nativa com todos os detalhes de distorção.

Recursos e links úteis
O RCSB PDB (rcsb.org) é a fonte primária para estruturas. O site do 3DNA (xuliozhang.org/3DNA) tem tutoriais detalhados. O Curves+ está disponível no GitHub do Laboratório de Biofísica Computacional da Universidade de São Paulo. Para aprendizado de RMN de DNA, o banco de dados BMRB (bmrb.io) reúne espectros e restrições experimentais de milhares de estruturas em solução. Nenhuma dessas ferramentas é perfeita. O 3DNA falha com estruturas muito distorcidas. O Curves+ pode gerar resultados inconsistentes em cadeias curtas com menos de 6 pares de bases. O DSSR ocasionalmente classifica incorretamente pares de bases com geometria ambígua. O ideal é usar todas três e comparar os resultados. Quando elas concordam, você pode ter confiança. Quando divergem, você precisa investigar manualmente.
Galeria
-
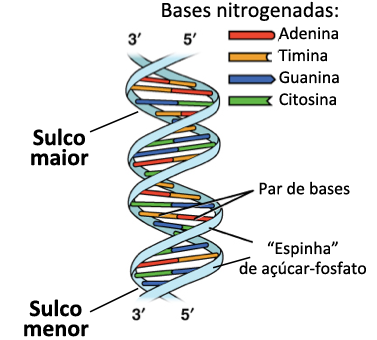
Dupla Helice Do Dna Descoberta Da Estrutura Do DNA (artigo) | Khan -

Diagrama de dupla hélice de dna | Vetor Grátis -

Diagrama De Dupla Helice Do Dna Rotulado Educbiotecnologia Agentes
