Biologia Molecular Resumo

O que realmente importa quando se faz um resumo de biologia molecular
A maioria dos resumos de biologia molecular que eu vejo por aí repete exatamente o que está no livro-texto, sem acrescentar nada sobre o que acontece no dia a dia do laboratório. Isso gera uma lacuna enorme. Alguém que precisa estudar para uma prova ou revisar técnicas antes de montar um experimento acaba com uma visão incompleta. Um bom resumo de biologia molecular precisa cobrir os conceitos centrais de forma direta, mas também sinalizar onde as coisas costumam dar errado na prática. Vou explicar por partes, misturando o que é teoria com o que eu vi acontecer nos frascos e nas bancadas.
biologia molecular resumo: conceitos que realmente se repetem
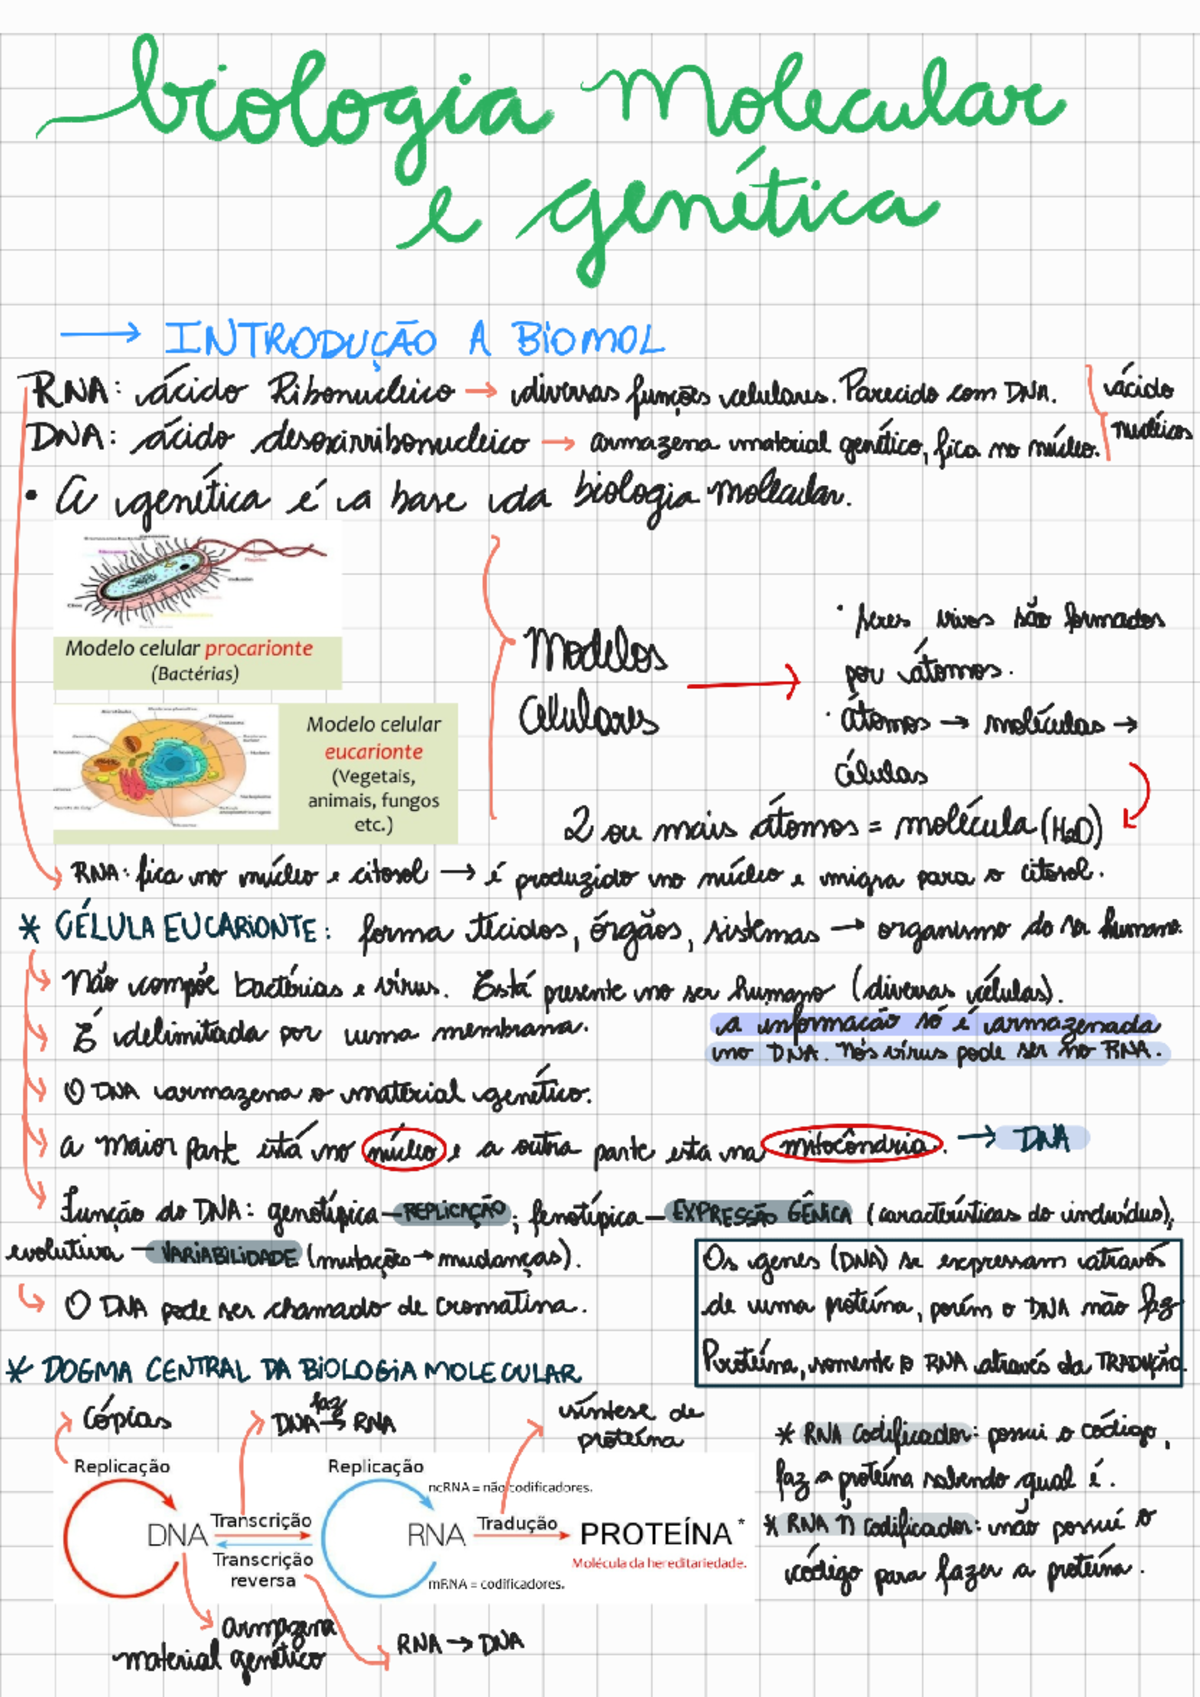
O centro de tudo é o dogma central: DNA vira RNA vira proteína. Replicação, transcrição e tradução. Parece óbvio, mas é fácil perder o tempo estudando os detalhes de cada enzima sem conectar isso com o que acontece numa reação real. A replicação do DNA envolve a DNA polimerase, mas o que pouca gente coloca num resumo é que ela só consegue adicionar nucleotídeos na direção 5' para 3'. Isso significa que a fita leading é sintetizada de forma contínua enquanto a lagging vai em fragmentos de Okazaki. Se você está pensando em fazer uma PCR, esse detalhe é o motivo pelo qual os primers precisam ser desenhados em direções opostas. Já a transcrição depende da RNA polimerase, que no caso dos procariotos é uma única enzima, enquanto nos eucariotos existem três: RNA pol I, II e III. A pol II é a que interessa quando se fala em genes que codificam proteínas. Ela precisa de fatores de transcrição para reconocer o promotor. Sem esses fatores, a polimerase não se liga e nada acontece.
A tradução acontece nos ribossomos. O mRNA é lido em códons de três bases, e cada códon corresponde a um aminoácido ou a um sinal de parada. Os tRNAs carregam os aminoácidos e fazem a ponte entre a linguagem do nucleotídeo e a da proteína. Isso é simplificado demais, claro. O processamento pós-transcricional nos eucariotos, com splicing, adição de cap e cauda poli-A, altera completamente o que é traduzido.

Técnicas que todo resumo precisa mencionar
A PCR (reação em cadeia da polimerase) é a técnica mais usada e a mais subestimada quando mal compreendida. Você pega dois primers, uma DNA polimerase termorrestante como a Taq, dNTPs, um buffer com magnésio e o template de DNA. O ciclo térmico alterna entre desnaturação em cerca de 94 graus Celsius, annealing dos primers entre 50 e 65 graus e extensão em 72 graus. O problema é que o sucesso da PCR não depende apenas dos ciclos. O design dos primers é onde a maioria erra. O Tm dos primers precisa ser próximo, idealmente dentro de 2 a 3 graus um do outro, senão um deles se liga antes do outro e a reação fica des balanceada. O comprimento ideal varia entre 18 e 24 nucleotídeos. Primers muito curtos geram ligação inespecífica. Primers muito longos aumentam o custo e podem formar estruturas secundárias que atrapalham a polimerase. Já o gel de eletroforese em agarose é a forma mais comum de visualizar o produto da PCR. A concentração do agarose define a resolução: gel a 1 por cento separa fragmentos maiores, enquanto gel a 2 por cento é melhor para fragmentos pequenos. A corrida acontece em buffer TAE ou TBE, e a corrente elétrica move o DNA, que é carregado negativamente, em direção ao polo positivo. Após a corrida, corantes como o broreto de etídio ou o SYBR Safe permitem visualizar as bandas sob luz UV ou azul.
O broreto de etídio é sensível e eficiente, mas é mutagênico. Eu prefiro SYBR Safe quando possível, porque a manipulação é mais segura e a visualização com luz azul gera menos dano ao DNA amostral se você for recuperar o fragmento para clonagem posterior.
Um caso real que ninguém coloca no resumo
Eu já perdi dois dias tentando amplificar um fragmento de aproximadamente 3,5 quilobases usando Taq padrão. O produto simplesmente não aparecia no gel. A reação parecia certa: primers validados, MgCl2 na concentração correta, ciclo térmico ajustado. O problema era a capacidade de processividade da Taq. Ela cai muito quando o fragmento ultrapassa 2 ou 3 quilobases porque a enzima se dissocia do template antes de terminar a síntese. A solução foi trocar para uma mistura de polimerases de alta fidelidade com proofreading, como uma combinação de Taq com uma polimerase do tipo Pwo ou Pfu. Essas enzimas têm maior processividade e corrigem erros de incorporação. O custo aumenta, o tempo de extensão precisa ser maior, mas o rendimento melhora drasticamente para fragmentos longos. Se você estiver trabalhando com genomas maiores ou cloning de inserts grandes, não adianta insistir com Taq sozinha. Teste uma polimerase de alta fidelidade desde o início.

Blotting e detecção de ácidos nucleicos e proteínas
O Southern blot detecta DNA, o Northern blot detecta RNA e o Western blot detecta proteína. A lógica é a mesma nos três: separação por eletroforese, transferência para uma membrana de nitrato de celulose ou PVDF e hibridização ou ligação com sonda ou anticorpo específico. No Southern, a transferência geralmente é feita por capilaridade com solução salina. No Western, a transferência é frequentemente feita por eletrotransferência, porque as proteínas são menores e a capilaridade pode ser ineficiente. Membrana PVDF retém mais proteína que nitrato de celulose, mas precisa ser ativada em metanol antes do uso. Se pular esse passo, a membrana não funciona e os anticorpos não ligam direito. O Northern blot é o mais sensível a problemas de degradação. RNA é instável e a RNase está em tudo: na pele, nas bancadas, nos luvas. Se o RNA não for isolado com cuidado usando reagentes como o TRIzol ou colunas com lítio, o perfil de RNA ribossômico no gel aparece borrado e a hibridização não gera sinal confiável. O resumo normalmente não enfatiza isso, mas é o motivo número um de resultados falhados nessa técnica.
Expressão gênica e regulação
A regulação gênica nos eucariotos é muito mais complexa do que nos procariotos, e os resumos muitas vezes simplificam demais. Operon lac e operon trp são modelos importantes para entender regulação em bactérias, mas em eucariotos temos camadas extras: modificação de histonas, metilação de DNA, fatores de transcrição específicos de tecido, enhancers que podem estar a centenas de pares de bases de distância do promotor. Um insight que poucos resumos trazem é que a metilação do DNA, particularmente em ilhas CpG próximas a promotores, está mais associada à repressão gênica do que à ativação. Ilhas CpG metiladas recrutam proteínas que modificam histonas para estados compactados, tornando o DNA inacessível. Isso é diferente do que se pensava há vinte anos, quando a metilação era vista apenas como um marcador de silenciamento sem mecanismo claro. RNA interferente, com os pequenos RNAs siRNA e miRNA, é outro mecanismo regulatório que merece destaque. Eles silenciam genes pós-transcricionalmente, promovendo a degradação do mRNA ou bloqueando a tradução. A técnica de RNAi se baseia nisso, e é amplamente usada em pesquisas para knockdown de genes. Mas o efeito off-target é real: um siRNA pode silenciar genes com sequências parcialmente similares, gerando resultados enganosos. Sempre use pelo menos dois siRNAs diferentes contra o mesmo gene e valide com qPCR.
Quantificação com qPCR e seus problemas
A PCR quantitativa em tempo real (qPCR) mede a quantidade de DNA amplificado durante cada ciclo, usando corantes intercalantes como SYBR Green ou sondas específicas como as TaqMan. A curva de amplificação permite calcular a quantidade inicial do alvo. O método Delta Delta Ct é o padrão para análise relativa de expressão gênica. O problema prático é que a eficiência da PCR precisa ser próxima de 100 por cento para que o cálculo do Delta Delta Ct seja confiável. Se a eficiência cair para 85 por cento, os resultados de expressão ficam distorcidos. A solução é fazer uma curva padrão com diluições seriadas do template e calcular a eficiência a partir do declive da curva. Se a eficiência estiver entre 90 e 110 por cento, está aceitável. Fora disso, é preciso refazer os primers ou ajustar as condições. Outro ponto esquecido é a normalização com genes housekeeping. Genes como GAPDH e actinabeta são usados como controle, mas a expressão deles pode variar entre tecidos e condições experimentais. Eu já vi artigos usarem GAPDH como referência em experimentos com hipóxia, quando a expressão desse gene muda significativamente nessas condições. O ideal é testar pelo menos dois genes de referência e usar o geNorm ou similar para validar a estabilidade.
Clonagem e vetores
Vetores de clonagem como o pUC19, pBR322 e os vetores de expressão como pET são ferramentas básicas. O pUC19 carrega o gene de resistência à ampicilina e o operador lac para controle induzível com IPTG. O pET leva o promotor T7, que é reconhecido pela RNA polimerase T7 expressa em cepas específicas de E. coli como a BL21(DE3). A restrição e ligação com DNA ligase ainda é o método mais ensinado, mas a clonagem por Gibson assembly e a Golden Gate estão substituindo abordagens tradicionais em muitos laboratórios porque são mais rápidas e permitem montagem de múltiplos fragmentos de uma vez. A Gibson usa uma mistura de enzimas que promove degradação exonucleolítica, sobreposição de extremidades e selagem em uma única reação a 50 graus por uma hora. É mais cara, mas economiza tempo consideravelmente. O Golden Gate usa enzimas de restrição tipo IIs, como a BsaI, que cortam fora do sítio de reconhecimento. Isso permite que os fragmentos sejam digeridos e ligados simultaneamente, desde que os overhangs sejam projetados corretamente. O resultado é uma montagem precisa e directionally orientada, sem necessidade de seleção de clones positivos para verificação de sequência em muitos casos.
Sequenciamento: do Sanger ao NGS
O sequenciamento de Sanger continua sendo o padrão para validar clones e confirmar sequências específicas. Ele usa didesxinucleotídeos terminadores marcados com fluoróforos. Cada ciclo de extensão para em um nucleotídeo específico, e o comprimento do fragmento revela a sequência. A leitura útil vai até cerca de 800 a 1000 pares de bases. O sequenciamento de nova geração (NGS) mudou completamente a escala. Plataformas como Illumina usam síntese por ligação ou extensão com fluorescentes reversíveis, gerando milhões de leituras curtas em paralelo. O fluxo de trabalho inclui preparação de biblioteca, library quantification, cluster generation no flow cell e sequencing por integração. A análise downstream exige pipeline bioinformático. Um detalhe prático que poucos resumos mencionam é a profundidade de sequenciamento. Para variant calling em genoma humano, uma cobertura de 30 vezes é o padrão mínimo recomendado. Abaixo disso, variantes heterozigotas podem ser perdidas. Para transcriptômica, recomenda-se pelo menos 20 a 30 milhões de leituras por amostra para detectar genes de baixa expressão. Passar desses números é desperdício de dinheiro na maioria dos casos.
Onde os resumos falham e como corrigir
A maior falha dos resumos de biologia molecular é tratar cada técnica como isolada. Na prática, elas se conectam. Você extrai RNA, quantifica, faz reverse transcriptase para obter cDNA, projeta primers, faz PCR, roda gel, purifica o produto, clona, sequencia e valida. Cada etapa depende da anterior. Um erro na extração de RNA compromete toda a cadeia posterior, não importa quão bons sejam os primers ou a polimerase. Outro erro comum é ignorar o controle negativo. Sem controle negativo de extração e de PCR, você não sabe se uma contaminação não está gerando sinal falso. Isso é especialmente crítico em trabalhos com baixo material de partida, como biópsias ou amostras forenses, onde a contaminação externa pode ser a única fonte de DNA detectado. Resumos também costumam omitir os limites das técnicas. A PCR não amplifica sequências com alta carga de GC de forma eficiente sem aditivos como DMSO ou betaina. O Southern blot detecta apenas sequências conhecidas e não tem resolução para diferenças de um único nucleotídeo sem digeração adicional com enzimas de restrição. O Western blot depende da qualidade do anticorpo, e anticorpos mal validados geram bandas inespecíficas que são confundidas com o alvo.

Conclusão prática
Um biologia molecular resumo útil não é apenas uma listagem de definições. Ele precisa mostrar como as técnicas se encaixam, onde os erros acontecem e como corrigi-los antes que o experimento inteiro precise ser refeito. A teoria é fundamental, mas a experiência de banco mostra onde ela encontra atrito no mundo real. Se você está estudando para uma prova, foque nos mecanismos e nas conexões entre eles. Se está preparando um experimento, foque nos controles, na validação de condições e nos pontos de falha mais comuns. O resto é detalhe que se Aprende na prática.
Galeria
-

Resumo Biologia Molecular🧬 | Mapa mental biologia molecular, Genética ...
