Chromosomal Crossover

Entendendo o que acontece quando cromossomos trocam trechos
O chamado chromosomal crossover é um processo celular que ocorre durante a meiose, especificamente na prófase I. Ele consiste na troca de segmentos de DNA entre cromossomos homólogos pareados, gerando combinações gênicas que não existiam nos progenitores. Acontece de forma frequente, mas os padrões variam conforme a distância entre os loci e a espécie em estudo. Quem trabalha com mapeamento genético, melhoramento vegetal ou análise de herança ligada ao sexo lida com isso todo dia. A recombinação gera diversidade, mas também quebra ligações gênicas que podem ser vantajosas. No campo ou no laboratório, isso se traduz em resultados imprevisíveis quando você depende de marcadores próximos a um gene de interesse e eles acabam sendo separados por um evento de crossing-over entre as gerações. A principal aplicação prática é o cálculo de distâncias map Unit (cM). Cada 1% de frequência de recombinação equivale, em primeira aproximação, a 1 centimorgan. Isso só vale para distâncias curtas. Quando os genes estão mais afastados, a frequência observada de recombinantes subestima a distância real porque eventos múltiplos de crossing-over podem restaurar a configuração parental e passar despercebidos. Nesse caso, usa-se funções de mapeamento como a de Haldane ou a de Kosambi para corrigir o efeito.
Um ponto que muitos esquecem: crossing-over não ocorre aleatoriamente por todo o cromossomo. Existem hotspots de recombinação e regiões suppressoras, como centromeros e heterocromatina constitutiva. Em humanos, por exemplo, a maior parte dos eventos se concentra em poucos kilobases específicos, mapeados por estudos de recombinação de alta resolução com dados de populações. Ignorar essa distribuição assimétrica leva a erros de estimativa de distância e a projetos de cruzamentos mal planejados. Meu caso concreto aconteceu num programa de marcação assistida por seleção em feijão. Estávamos tentando fixar um alelo de resistência a um patógeno junto com um marcador molecular conectado a ele, a cerca de 4 cM de distância. Em três ciclos de retrocruzamento, a ligação quebrou em dois dos quatro lotes devido a um evento de recombinção entre o locus de resistência e o marcador. A solução foi refazer o desenho do esquema: identificamos SNPs próximos ao gene de interesse dentro de um intervalo de 0,5 cM, validamos a ligação com uma população segregante maior e passamos a selecionar com base nos dois flancos, não apenas num marcador único. O custo aumentou, a precisão também. O resultado final foi uma linha estável em sete gerações, contra as quatro que prevíamos inicialmente.
Como calcular e interpretar frequências de recombinação
O procedimento começa com um cruzamento diíbrido ou um teste de backcross, dependendo do organismo. Nos casos mais comuns, cruza-se um duplo heterozigoto com um homozigoto recessivo e conta-se a proporção de descendentes recombinantes em relação ao total. Se você obtiver 120 recombinantes entre 1.200 probangênitos, a frequência de recombinação é 10%, o que se converte em aproximadamente 10 cM pela regra simples. Para distâncias maiores, a correção com a função de Kosambi é geralmente preferível quando há evidência de interferência positiva, pois ela incorpora um parâmetro de interferência que modera a probabilidade de eventos duplos próximos. A função de Haldane assume interferência zero, o que raramente corresponde à realidade biológica, mas serve como aproximação inicial em organismos com dados escassos. A diferença prática entre elas costuma ser pequena para intervalos abaixo de 20 cM e cresce significativamente além disso. Um erro recorrente é tratar a frequência de recombinação como sinônimo de distância física em pares de bases. Não é. A relação entre cM e pb varia enormemente entre espécies e até entre regiões do mesmo cromossomo. Em humanos, a média é cerca de 1 cM por 1 megabase, mas em regiões quentes de recombinação o valor pode cair para 0,1 cM/Mb e em regiões suppressoras pode ultrapassar 3 cM/Mb. Projetar estudos com base nessa equivalência direta gera desenhos amostrais equivocados.
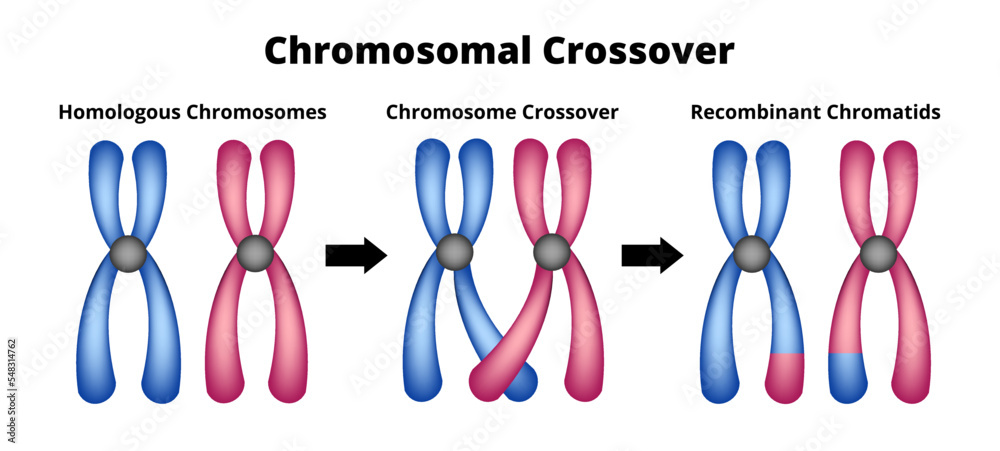
Outro ponto prático: a recombinação não ocorre com a mesma probabilidade em machos e fêmeas de muitas espécies. Em Drosophila, por exemplo, não há crossing-over em machos. Em humanos, a taxa feminina é cerca de 1,6 vezes a masculina. Ignorar essa assimetria distorce estimativas de haplótipos e de idade de ancestralidade compartilhada quando se trabalha com dados familiares.
Ferramentas e recursos úteis
Para quem precisa trabalhar com dados de recombinação e mapeamento, existem ferramentas consolidadas. O R oferece pacotes como genetics e LDheatmap para cálculo de frequência de recombinação, estima de interferência e visualização de blocos de ligação. O JoinMap continua sendo padrão em programas de melhoramento para construção de mapas de ligação a partir de populações segregantes. O R/qtl é mais indicado para QTL mapping em crosses experimentais controlados. Se o objetivo é acessar dados públicos de hotspots de recombinação e mapas de linkage, o GRASP (Genetic Resources and Recombination Analysis Software Portal) agrega informações de várias espécies. Para seres humanos, o Alzheimer's Disease Neuroimaging Initiative e bancos como o 1000 Genomes Project disponibilizam dados que permitem inferir padrões de recombinação a partir de cargas de haplótipos. O UCSC Genome Browser exibe camadas de recombinação específicas por tecido e por sexo, úteis para planejar primers e marcadores próximos a regiões críticas. Downloads directos dependem do pacote. O R e seus pacotes são obtidos via CRAN. O R/qtl e o JoinMap têm versões gratuitas para uso acadêmico, enquanto licenças comerciais do JoinMap são necessárias para aplicação em empresas de sementes. Nada disso é gratuito sem restrições quando se trata de suporte técnico e atualizações.
Limitações e armadilhas reais
O chromosomal crossover tem restrições que não costumam aparecer em resumos introdutórios. A principal é a perda de ligação por recombinação. Quando um locus de interesse está distante de um marcador seletivo, a eficácia da seleção assistida por marcador cai drasticamente e o tempo para fixar o alelo desejado alonga-se proporcionalmente ao quadrado da distância em cM. Isso é particularmente evidente em espécies perenes, onde cada ciclo de seleção representa anos. Outro problema é a presença de crossing-over redundante ou evento múltiplo em regiões próximas a centromeros. Nesses casos, a contagem simples de recombinantes subestima a verdadeira taxa de recombinação e pode levar a mapas compressos, com genes aparentemente agrupados que na realidade estão separados por grandes distâncias físicas. A correção com funções de mapeamento ajuda, mas exige tamanhos amostrais maiores, o que nem sempre é viável. Também é importante notar que a recombinação pode ser suprimida por inversões cromossômicas e outras rearranjos estruturais. Em populações com elevada frequência de inversões, a eficiência do mapeamento por QTL diminui porque a própria estrutura do cromossomo impede o crossing-over na região afetada. Diagnóstico dessa situação exige análise citogenética ou sequenciamento de longo alcance, não apenas contagem de fenótipos.
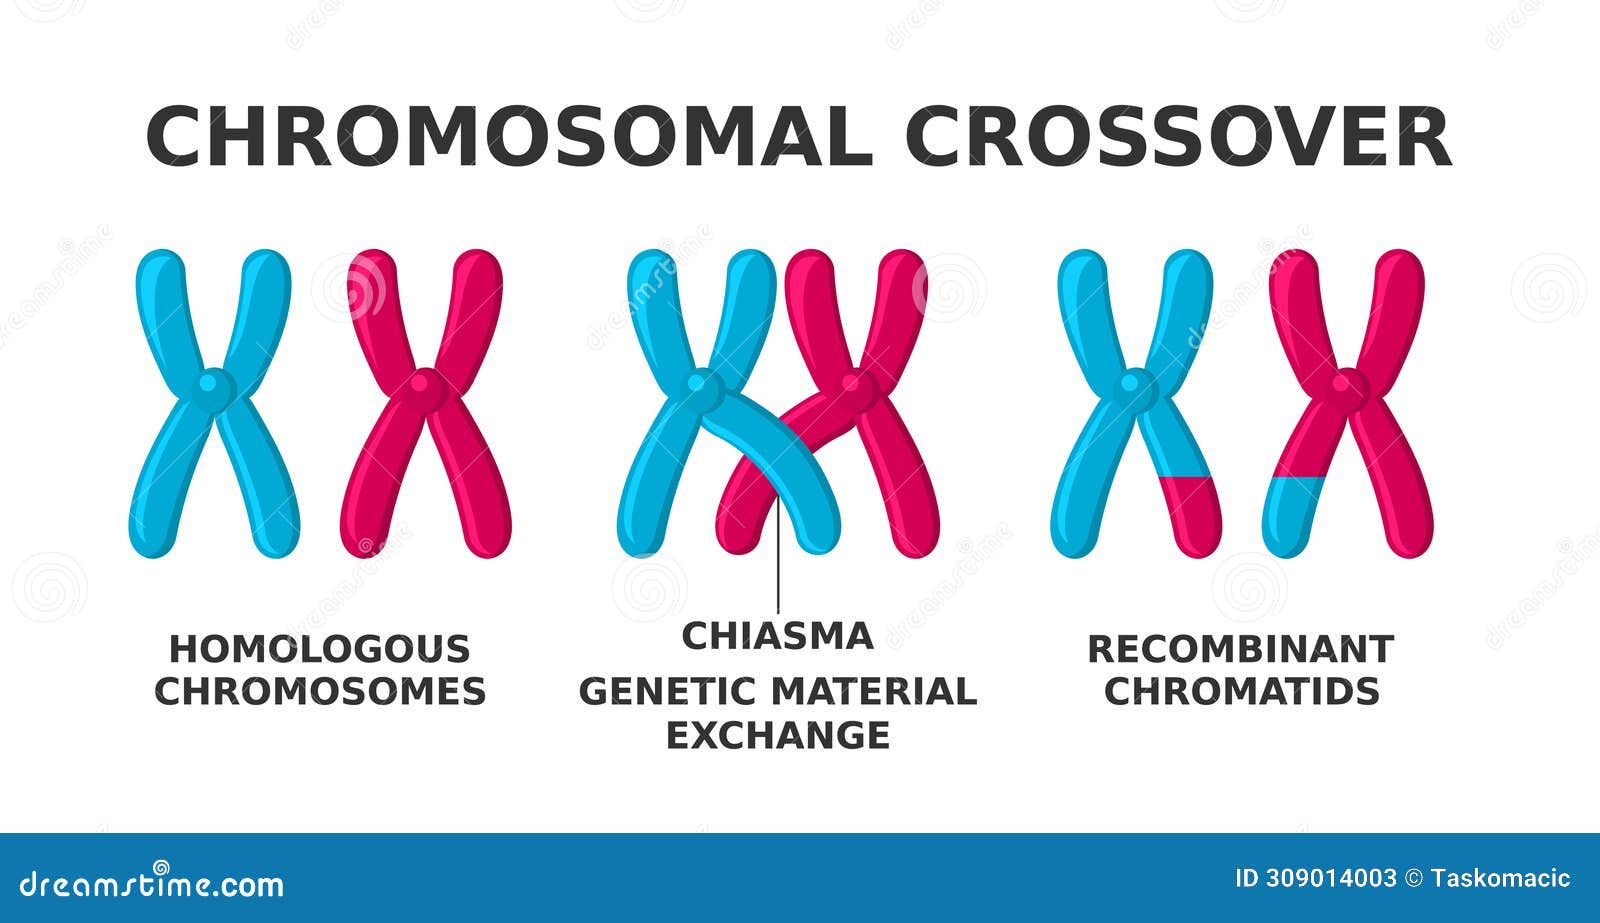
Se o seu problema envolve regiões com alta complexidade repetitiva ou polipliploidia, o mapeamento convencional de recombinação se torna pouco confiável. Nesse cenário, alternativas como o uso de pân-genomas, a genotipagem por sequencing de leitura longa e modelos de associação de base em populações naturais tendem a ser mais robustos do que depender exclusivamente de frequências de recombinação estimadas a partir de crossesados. Resumindo de forma útil: o crossing-over é um mecanismo fundamental que gera variabilidade e permite o mapeamento, mas exige interpretação cautelosa, correções de função de mapeamento, atenção à assimetria sexual e planejamento amostral adequado. Ignorar esses detalhes custa tempo, dinheiro e linhas que nunca se fixam como o esperado.
Galeria
-
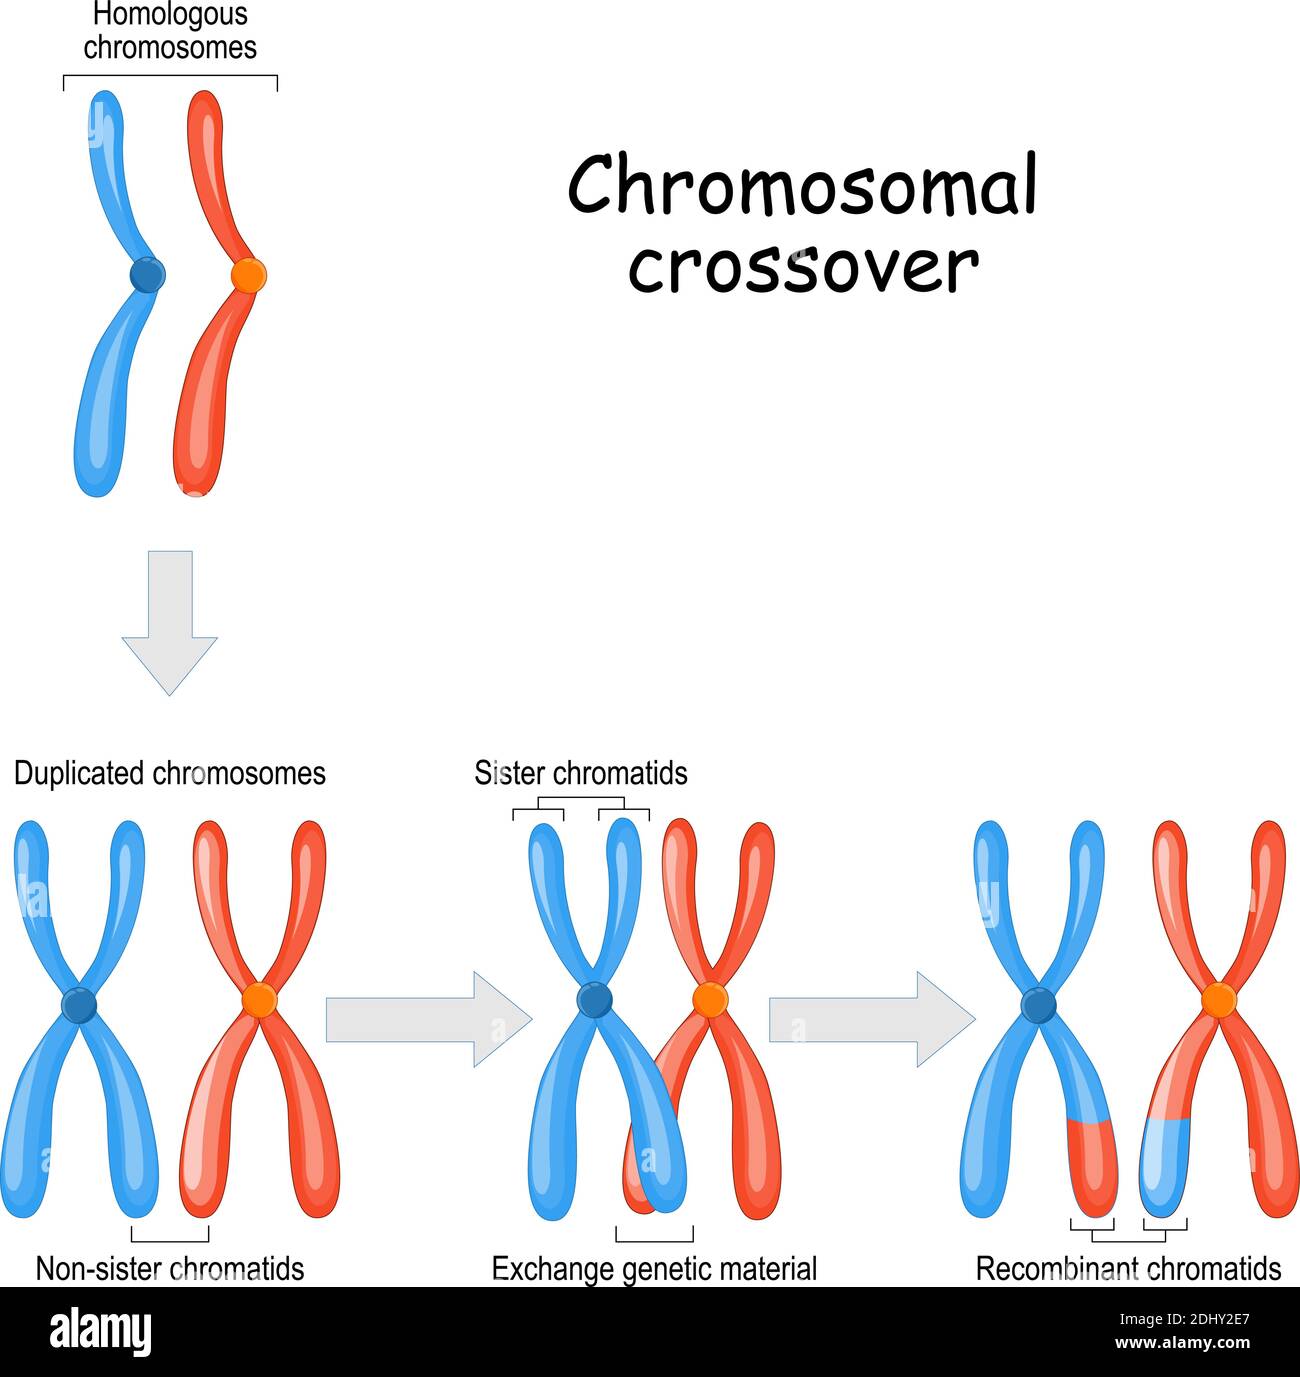
Chromosomal crossover. maternal & paternal Homologous chromosomes and ... -

Chromosomal Crossover Genetic Recombination During Meiosis Stock Vector ... -
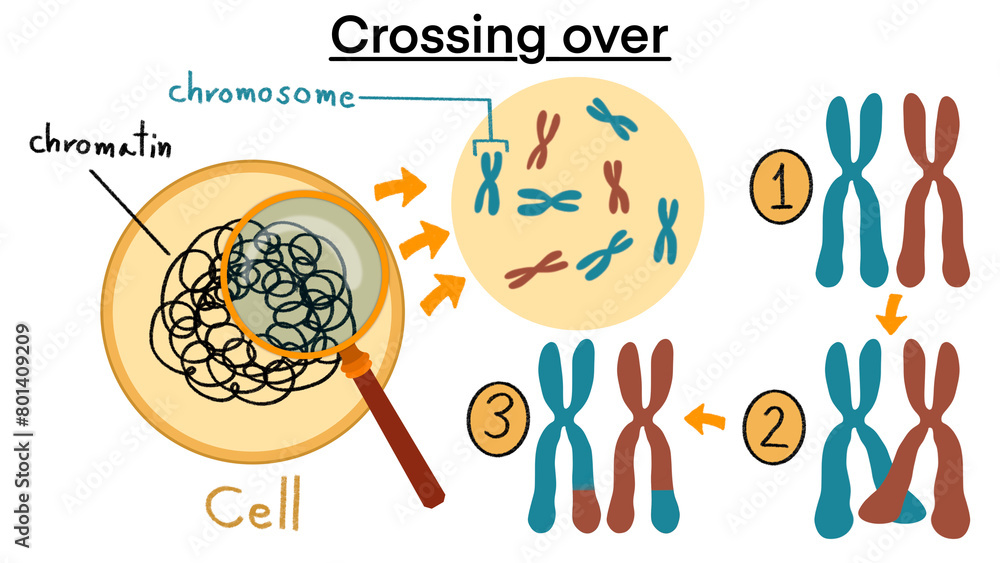
Chromosomal crossover, Crossing over chromosomes and homologous ...
