Cinética Química Resumo
Por onde começar quando o assunto é cinética química
A maioria dos resumos que encontro pela internet trata cinética química como se fosse apenas decorar equações de Arrhenius e memorizar ordens de reação. Na prática, isso funciona para provas teóricas, mas falha completamente quando você precisa interpretar dados experimentais reais. Vou tentar fazer um cinética química resumo que realmente reflita como isso funciona no laboratório e na interpretação técnica, não só na teoria de livro. O ponto de partida é entender o que está sendo medido. Velocidade de reação não é uma grandeza abstrata; é a variação da concentração de um reagente ou produto por unidade de tempo. O problema é que medir isso diretamente exige técnicas analíticas em tempo real, e a maioria dos laboratórios acadêmicos não tem essa infraestrutura. Por isso, trabalhamos com métodos indiretos: amostragem em intervalos, quenched reactions, espectrofotometria, medidores de pressão em sistemas gasosos.
cinética química resumo prático
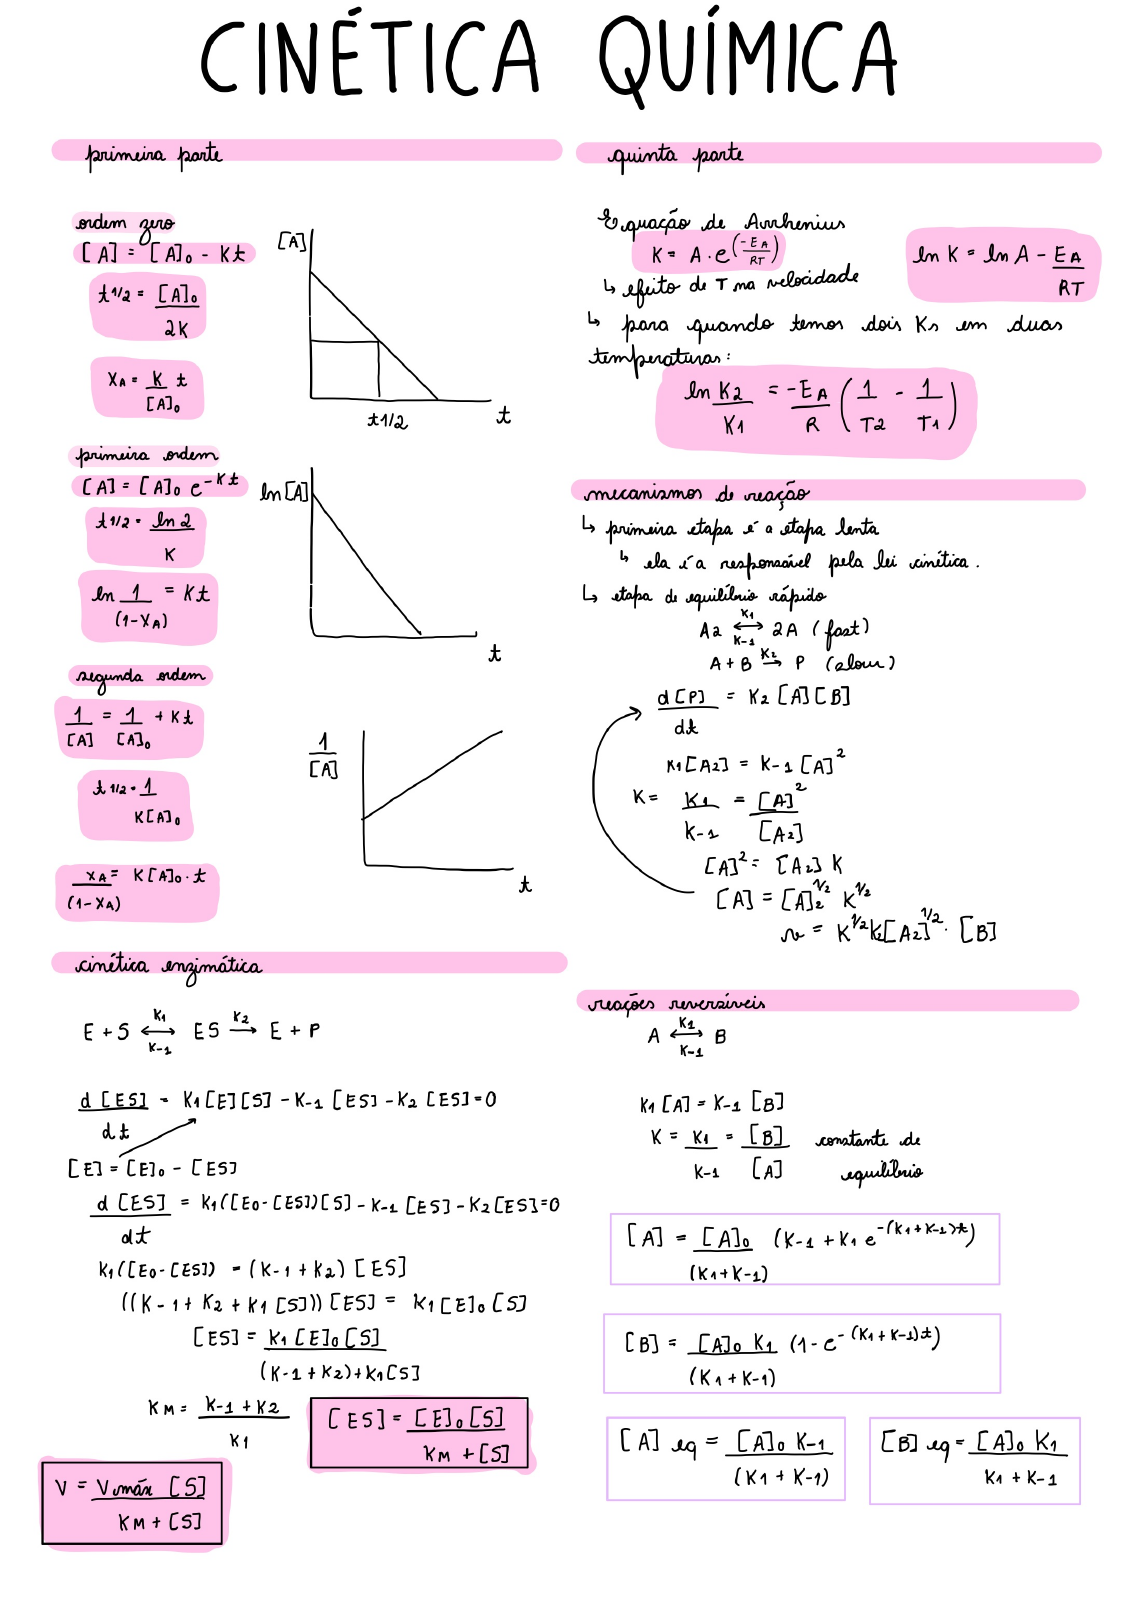
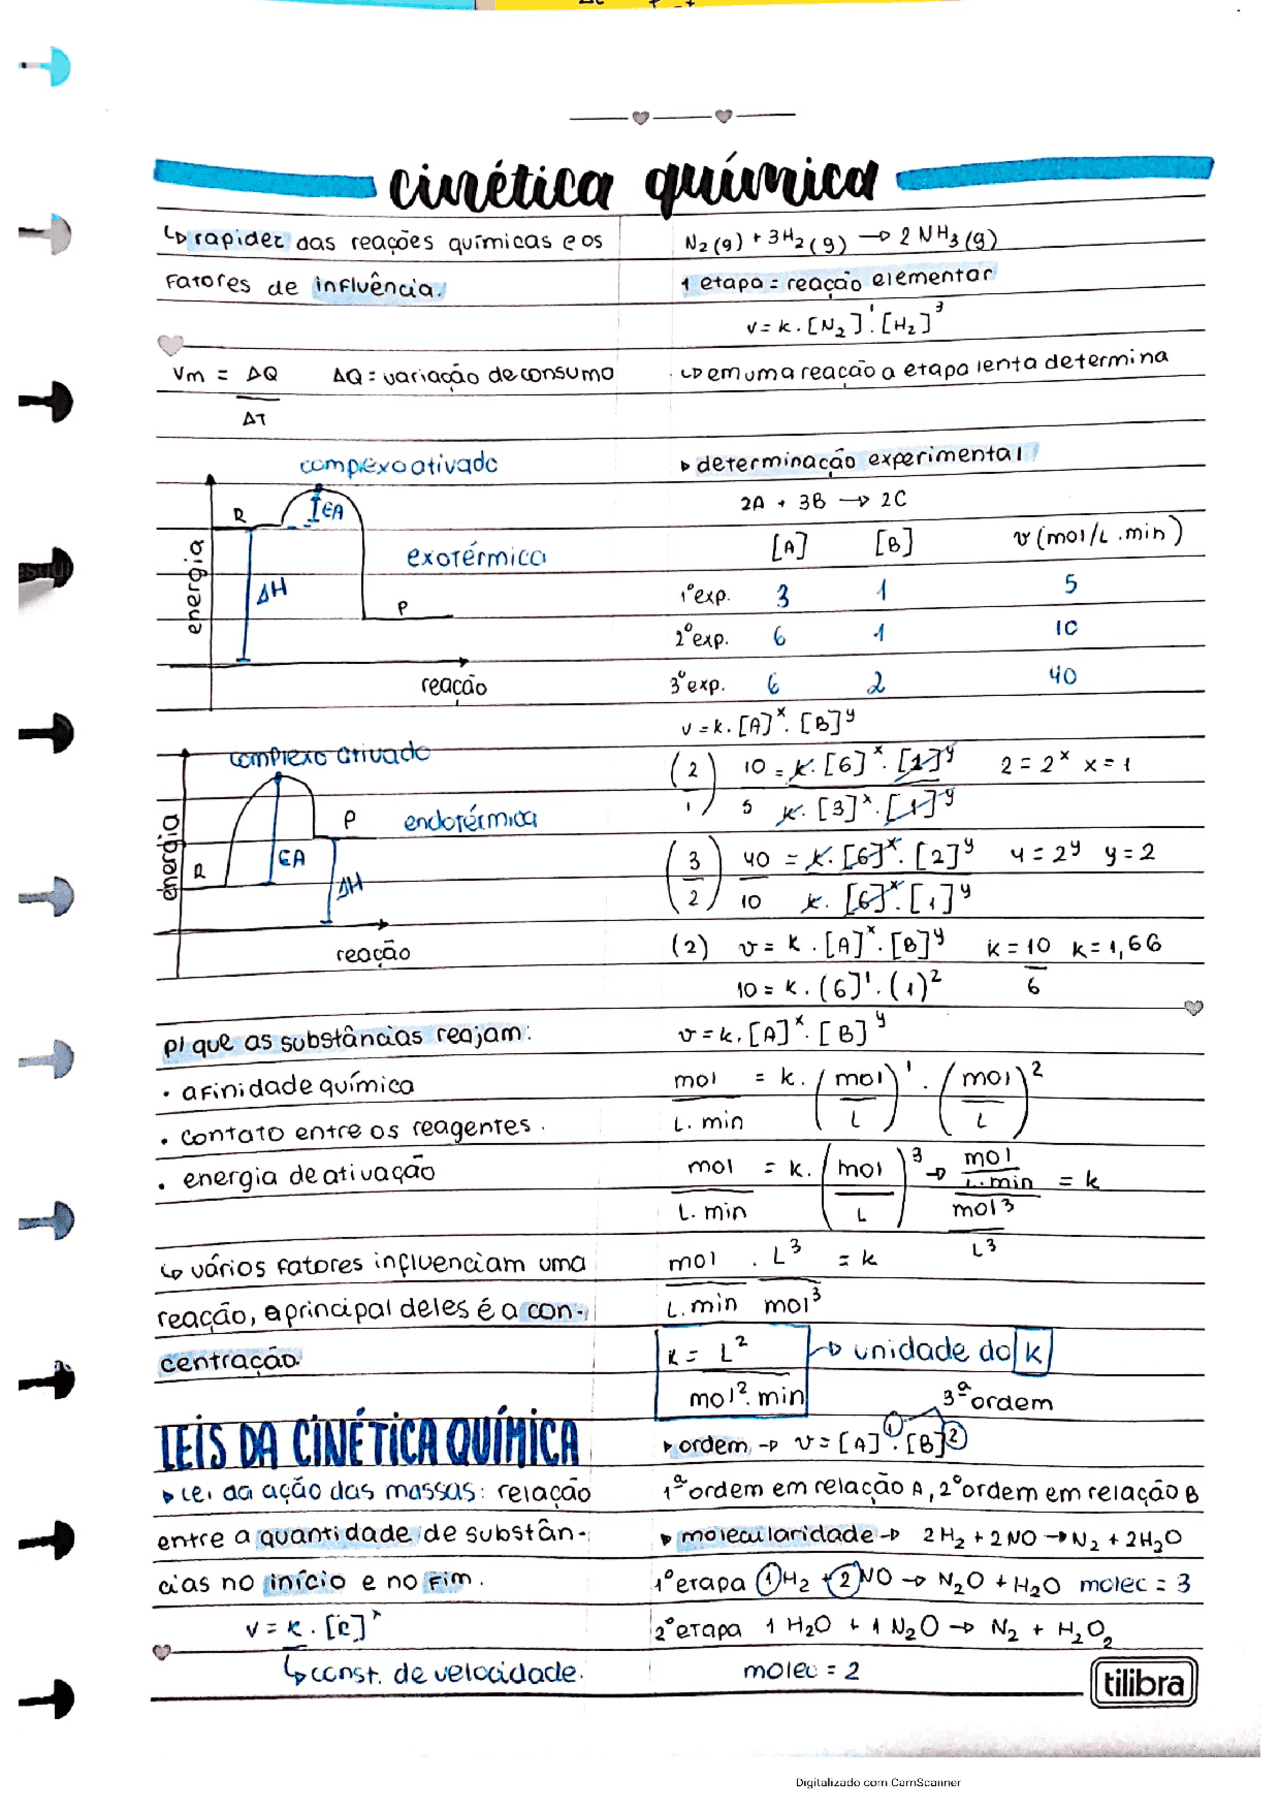
A equação de velocidade differential é onde a coisa fica séria. A forma geral é v = k[A]^m[B]^n, mas determinar m e n experimentalmente é o que separa quem entende o assunto de quem apenas aplica fórmulas sem saber o que estão fazendo. O método das séries isoladas funciona assim: você mantém um reagente em excesso gigantesco e varia o outro. O excesso torna a concentração do reagente em excesso praticamente constante, simplificando a equação para pseudo-ordem. Isso é útil, mas carrega um risco que pouco gente menciona. O risco é que o excesso de reagente pode alterar o mecanismo real da reação. Já vi casos em que uma reação que era de segunda ordem em condições normais passava a se comportar como primeira ordem quando um dos reagentes estava em excesso dez vezes maior, e o mecanismo mudava porque o solvente ou o meio iônico se transformavam. A solução que eu uso é validar sempre com pelo menos três concentrações diferentes do reagente em excesso, não apenas duas. Se os valores de k pseudo-observado não escalarem de forma consistente, algo está errado com o modelo. A determinação da ordem de reação pelo método gráfico é mais confiável que muitos livros ensinam. Para uma reação de primeira ordem, o gráfico de ln[A] versus tempo deve ser linear. Para segunda ordem, 1/[A] versus tempo. A questão é que dados reais quase nunca são perfeitamente lineares. O que eu faço é ajustar por mínimos quadrados e verificar o R², mas também olhar os resíduos. Se os resíduos mostrarem um padrão sistemático — curvatura, por exemplo — isso indica que o modelo de ordem única não descreve o sistema, e pode haver contribuição de múltiplas etapas ou autocalálise.
O fator pré-exponencial A e a energia de ativação Ea vêm da equação de Arrhenius, ln(k) = ln(A) - Ea/RT. Medir k em pelo menos cinco temperaturas diferentes e construir o gráfico de Arrhenius é o padrão. A pendência dá -Ea/R e o intercepto dá ln(A). O erro comum aqui é usar temperaturas muito próximas. Se o intervalo térmico for menor que 20°C, o erro experimental em k se propaga de forma desproporcional para Ea. Use intervalos de pelo menos 40 a 50°C entre a temperatura mais baixa e a mais alta. Outra coisa: a equação de Arrhenius assume que A e Ea são constantes com a temperatura, o que nem sempre é verdade. Reações com mecanismos que mudam de regime térmico podem apresentar curvatura no gráfico de Arrhenius, e nesse caso o modelo simples não se aplica.

Métodos que realmente funcionam na prática
O método do isolamento de Flohr é o mais used para reações com mais de dois reagentes. Você isola cada reagente individualmente e determina a ordem parcial. A ordem global é a soma das parciais. Simples na teoria, mas exige que cada reagente possa ser isolado sem interferir no mecanismo. Existem reações em que o excesso de um reagente catalisa uma via paralela, e aí o método perde validade. Para reações elementares, a relação entre estequiometria e ordem de reação é direta. Para reações globais, não há nenhuma relação obrigatória. Ordem zero, primeira ordem, segunda ordem, fracionária — tudo isso aparece na prática. Reações enzimáticas seguem cinética de Michaelis-Menten, que é um caso clássico de cinética de pseudo-ordem com intermediário estável. A aproximação do estado estacionário aplicada ao complexo enzima-substrato gera a equação v = Vmax[S]/(Km + [S]), que se reduz a primeira ordem em [S] quando [S] << Km e a ordem zero quando [S] >> Km. Isso não é truque matemático; é comportamento físico real que todo mundo que trabalha com catálise encontra. A cinética de reações em fase gasosa merece atenção separada. Medir pressão em vez de concentração introduz variáveis adicionais. Se o número de mols gasosos muda durante a reação, a pressão total varia mesmo em volume constante. A relação entre pressão e concentração vem da lei dos gases ideais, P = (n/V)RT = C·RT. Mas se a temperatura não estiver perfeitamente controlada, essa conversão introduz erro. Em experimentos que fiz com decomposição de N2O5 a diferentes pressões iniciais, a variação de 0,5°C na temperatura do banho termostático causava erro de cerca de 2% na concentração calculada, o que distorcia significativamente o ajuste da ordem de reação.
Pegadinhas que ninguém conta
A constante de velocidade k não é constante de verdade. Ela depende da temperatura, do solvente, da força iônica, e em alguns casos até da superfície do recipiente. Reações radicalares podem ser influenciadas por impurezas em níveis de partes por milhão. Reações ácido-base dependem criticamente do pH, e o buffer pode não ser suficiente se a reação gerar ou consumir prótons em quantidade significativa. Quando os dados não se ajustam bem ao modelo esperado, a primeira coisa a verificar não é o cálculo, é a estabilidade das condições experimentais. Um problema recorrente que eu vejo em resumos de cinética química é a omissão do tratamento de incertezas. Erro experimental em medições de concentração, as primeiras leituras quando o sistema ainda não atingiu homogeneidade completa, pode enviesar o ajuste cinético. A prática recomendada é repetir cada ponto experimental pelo menos três vezes e usar média com desvio padrão. Se os desvios forem maiores que 5% da leitura, o problema é experimental, não teórico. Reações concorrentes e reações em série complicam tudo. Em reações concorrentes, dois produtos competem pelo mesmo reagente através de caminhos diferentes. A razão entre as velocidades instantâneas dá a razão entre os produtos formados, e essa razão depende da razão entre as constantes de velocidade de cada caminho. Em reações em série, o produto intermediário atinge uma concentração máxima e depois decai. Encontrar o tempo de concentração máxima do intermediário é um exercício clássico, e a fórmula é t_max = ln(k2/k1)/(k2-k1) para duas etapas de primeira ordem consecutivas. Se k1 e k2 forem muito próximos, o intermediário se acumula significativamente. Se forem muito diferentes, ele é consumido quase que instantaneamente após formado.
Limitações e quando a cinética clássica falha
A abordagem clássica de cinética assume que as colisões moleculares são o evento limitante e que a distribuição de velocidades segue Maxwell-Boltzmann. Isso funciona muito bem para reações homogêneas em solução a temperaturas moderadas. Mas em nanoescala, em superfícies catalíticas heterogêneas, ou em reações com barreiras energéticas muito altas, a cinética clássica pode dar resultados enganosos. Reações em interfaces sólido-líquido frequentemente apresentam cinética aparente que não reflete o mecanismo real porque a transferência de massa domina sobre a reação propriamente dita. Nesses casos, o que você ajusta não é a constante cinética, é o coeficiente de difusão. Outro limite importante: a cinética clássica não lida bem com reações fotoquímicas. A taxa depende da intensidade luminosa, do comprimento de onda, e da seção de choque de absorção, não apenas da temperatura e concentração. Um resumo completo de cinética química deveria mencionar isso, mas a maioria dos materiais didáticos ignora. Se você trabalha com reações ativadas por luz, a equação de velocidade precisa incluir o termo de intensidade I e a absortividade do fotossensibilizador. Ignore isso e seu modelo vai falhar de forma sistemática. Para quem precisa de referências confiáveis, os livros do Laidler e do Espenson são os padrões da área. Artigos da Journal of Physical Chemistry e do Journal of Chemical Kinetics trazem casos reais com análise de incerteza completa. Não confie em resumos que apresentam equações sem discutir limites de aplicabilidade. Cinética é campo onde detalhes experimentais fazem diferença entre um modelo que prevê corretamente e um que parece funcionar até você tentar usá-lo fora da condição ideal.
Galeria
-

Resumo sobre cinética química | Notas de estudo Química | Docsity -

Resumo de quimica | Cinética química, Quimica, Resumo -

Cinética Química - Resumo de Química | Cinética quimica resumo ...
