Como Fazer Um Cladograma

O que é um cladograma na prática
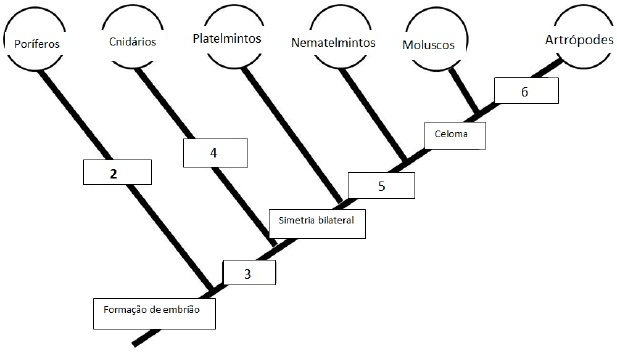
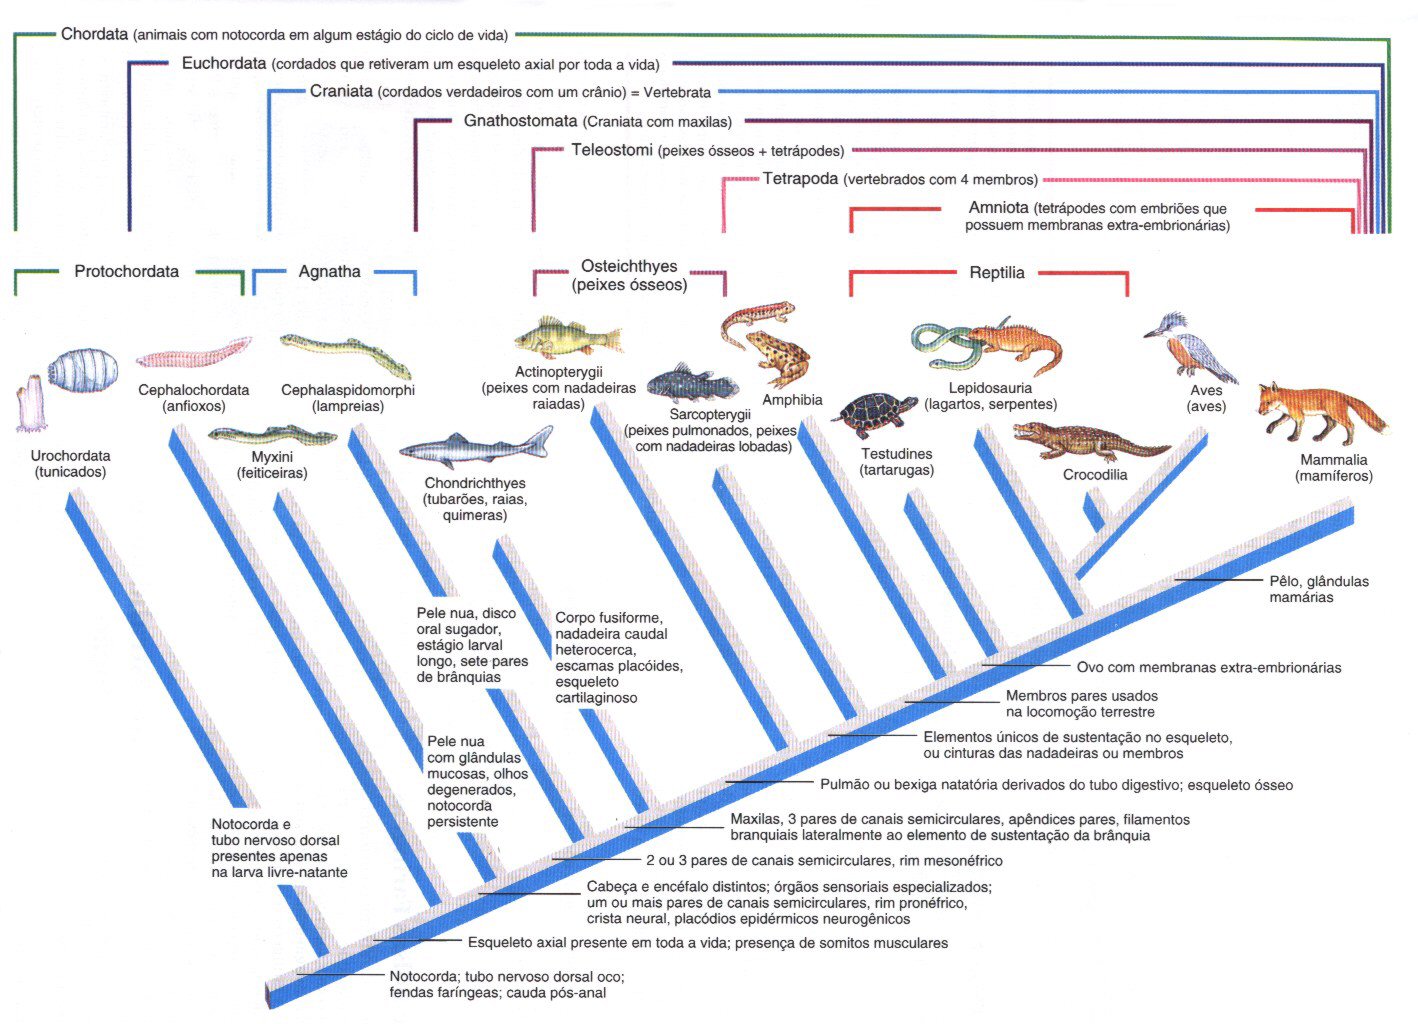
Um cladograma é uma representação visual das relações evolutivas entre grupos de organismos baseada em caracteres compartilhados. Ele mostra cladões — grupos monofiléticos que incluem um ancestral comum e todos os seus descendentes. Não é uma árvore filogenética com tempos de divergência estimados; é essencialmente um diagrama de branchings baseado em matriz de caracteres. A confusão mais comum que vejo é gente tratando cladograma como sinônimo de filograma. São coisas diferentes. Cladograma = padrão de ramificação. Filograma = ramificação + escala temporal ou de mudança. Se você precisa de distâncias genéticas ou tempos de divergência, o cladograma sozinho não resolve.
Como fazer um cladograma — passo a passo direto
O processo real, fora da teoria de livro didático, tem etapas bem definidas e cada uma tem seus problemas específicos. Você começa com uma matriz de dados. Linhas são os táxons. Colunas são os caracteres. Cada célula recebe um estado do caractere para aquele táxon. Os caracteres podem ser morfológicos — presença/ausência de estrutura, tipo de dentição, número de segmentos — ou moleculares — nucleotídeos em uma sequência alinhada. Sequências de DNA transformam automaticamente cada posição do alinhamento em um caractere, o que facilita muito o trabalho se você já tem um alinhamento pronto.
Um detalhe que as pessoas ignoram: a escolha dos caracteres e dos estados deles é onde a análise entra e sai. Se você codifica um caractere de forma errada, todo o cladograma resulta distortido, não importa o quão bom seja o software que usar depois. Eu tive um caso em que um caractere morfológico estava codificado como binário simples (0/1) quando na verdade havia três estados claros no material. Isso gerou um agrupamento artificial que não correspondia a nada biológico. A correção foi reavaliar o caractere, dividir em dois caracteres informativos e refazer a análise. Perdi meio dia com isso.

Definição do grupo exterior
Você precisa de um grupo exterior para polarizar os caracteres. O grupo exterior determina qual estado é ancestral e qual é derivado. Escolher um grupo exterior errado ou muito distante causa problemas de long-branch attraction e polarização incorreta. A regra prática é escolher um táxon que seja claramente fora do grupo de interesse mas ainda relativamente próximo. Muito distante e você perde signal. Muito perto e não funciona como exterior.
Análise de parcimônia
O método mais comum para construir cladogramas é a parcimônia. A ideia é simples: a árvore que exige o menor número de mudanças de caractere é a mais parcimoniosa. No software, isso significa rodar uma busca por árvores ótimas. Para poucos táxons, a busca pode ser exaustiva. Para mais de cerca de 10-12 táxons, a busca exaustiva se torna impraticável e você depende de algoritmos heurísticos, que podem não encontrar a árvore mais parcimoniosa global — apenas uma ótima local. Software como PAUP*, MESQUITE, TNT e Cladioop fazem isso. O TNT é particularmente rápido para conjuntos grandes. O PAUP* é mais lento mas muito consolidado na literatura.
Teste de confiabilidade
Ter a árvore mais parcimoniosa é só o começo. Você precisa saber se os agrupamentos que aparecem são robustos ou apenas artefato do conjunto de dados. O método padrão é bootstrap. Você reamostra as colunas da matriz com reposição, reanalisa cada réplica, e vê quantas vezes cada clado aparece. Valores acima de 70% são considerados moderadamente suportados. Acima de 90% é forte. Tem também o decay index ou bootstrap fall-off, que mede quantos passos extras são necessários para perder um clado. É menos conhecido mas muito útil.

Como fazer um cladograma com ferramentas acessíveis
Se você está começando e não quer lidar com linhas de comando ou licenças, o mesquite é uma opção razoável. Ele é gratuito, multiplataforma e tem interface visual. Você importa a matriz, define o grupo exterior, roda a análise de parcimônia e exporta o cladograma. Para quem tem sequência de DNA, o alinhamento vem primeiro. Use MAFFT ou MUSCLE para alinhar. Depois verifique o alinhamento visualmente no AliView ou no MEGA. Alinhamentos ruins geram cladogramas ruins — não adianta ter o melhor software de análise se a entrada já está errada. Depois do alinhamento, você converte para formato de matriz de caracteres. No MEGA isso é automático na hora de analisar. No mesquite, você importa o alinhamento e ele trata cada posição como caractere.
Para dados puramente morfológicos, a codificação é manual e é onde a maior parte do tempo vai. Eu costumo levar entre 2 a 4 horas para codificar bem um conjunto de 15-20 táxons com 30-50 caracteres morfológicos, dependendo da complexidade.
Pitfalls que ninguém conta
O primeiro problema sério é sobrecodificação. Quando você transforma uma única característica complexa em múltiplos caracteres binários que na verdade não são independentes. Isso inflaciona artificialmente o peso daquele traço na análise. A solução é revisar cada caractere e perguntar: isso realmente representa uma evolução independente ou é um desdobramento do mesmo traço? O segundo é tratamento de caracteres missing data. O "?" no software significa que você não sabe o estado. Isso não é o mesmo que um estado ausente determinado. Mas em excesso, dados faltando demais enfraquecem a resolução da árvore. Se mais de 40% da sua matriz é missing data, o resultado provavelmente vai ter muitos polytomias ou suporte baixo em quase tudo. O terceiro é um problema técnico que peguei recentemente: ao usar o TNT com arquivos .tre de múltiplas árvores, o software às vezes lê mal a notação Newick se houver colchetes aninhados sem espaço adequado. A solução foi rodar um script de validação Newick antes de importar. Perdi duas horas só porque o arquivo tinha uma vírgula sobrando numa nesting de colchetes que não gerava erro de syntax mas distorcia a leitura.
Limitações reais do método
Parcimônia não é a única abordagem e em muitos casos não é a melhor. Para dados moleculares com muitas sequências, métodos de máxima verossimilhança ou bayesianos frequentemente produzem resultados mais confiáveis porque modelam explicitamente a probabilidade de mudanças em cada ramo. A parcimônia assume que todas as mudanças têm peso igual, o que raramente é verdade biologicamente. Se você está trabalhando com dados moleculares e tem computador razoável, vale a pena testar o RAxML ou o MrBayes como alternativa. Eles são mais lentos mas lidam melhor com taxas variáveis de substituição entre sítios e lineages. Outro ponto: cladogramas baseados em poucos caracteres ou poucos táxons simplesmente não têm poder resolutivo. Se a sua matriz tem 10 táxons e 15 caracteres, o resultado vai ser frágil. Recomendo no mínimo 30-50 caracteres bem selecionados por táxon para resultados confiáveis em análise morfológica.
A saída final, independentemente do software, é visualizada e editada em programas como FigTree, iTOL ou até o próprio mesquite. A formatação para publicação exige cuidado com legibilidade — rótulos sobrepostos e ramos muito curtos são o problema mais frequente em cladogramas que saem do computador e entram no paper.
Galeria
-

Cladograma: Qué Es, Para Qué Sirve, Ejemplos – YTIQ -
BIOFLAGRANTES*: CLADO E CLADOGRAMA
