Destilacao Fracionada E Simples

Por que seu destilador não separa o que você pensa que separa
O erro mais comum que vejo em relatórios de laboratório é a suposição de que o ponto de ebulição é uma propriedade fixa e absoluta. Ele não é. A composição do vapor acima de um líquido muda constantemente conforme a destilação avança, especialmente quando você está lidando com misturas próximas em volatilidade. A destilacao fracionada e simples são duas técnicas que resolvem problemas diferentes, e confundir os dois métodos gera perdas de tempo e produto que poderiam ser evitadas com cinco minutos de cálculo prévio. A destilação simples funciona quando a diferença entre os pontos de ebulição dos componentes é superior a aproximadamente 25°C. Você aquece, o componente mais volátil vaporiza, condensa e é coletado. O restante fica no balão. Isso resolve a maior parte das separações de rotina em laboratórios pequenos e na indústria de escala modesta. Colunas de fracionamento entram na cena quando essa diferença cai para menos de 25°C, ou quando você precisa de pureza superior a 95%. A coluna proporciona múltiplos estágios teóricos de vapor-líquido, cada um enriquecendo progressivamente o vapor no componente mais leve. Eu já vi gente usar coluna fracionadora para separar etanol de água e se decepcionar quando a corrente de topo parava em 95,6% — o azeótropo. Não tem configuração de coluna que resolva isso. Você precisa mudar o método, não ajustar a refluxo. Essa é uma limitação que quase ninguém menciona nos livros introdutórios.
Como executar uma destilação simples corretamente
Comece calculando o volume máximo do líquido no balão de destilação. Nunca ultrapasse dois terços da capacidade. Se você enche até a borda, o líquido pode arremessar para a coluna sem passar pela vaporização controlada, e aí acaba contaminando o destilado com material da fase líquida original, não do vapor. Isso já aconteceu comigo com uma mistura de tolueno e xileno onde o destilado final veio com 12% de xileno quando a previsão teórica era menos de 1%. O problema não era a técnica de destilação em si, era o sobreenchimento do balão. Configure o sistema verticalmente. O bico de Bunsen ou a manta aquecedora devem estar centralizados sob o balão. A junta do termômetro precisa estar na altura certa: a bolinha do termômetro deve ficar alinhada com a saída lateral que leva ao condensador. Se o termômetro estiver muito alto, você lê temperatura de vapor que já começou a resfriar. Se estiver muito baixo, lê temperatura de líquido superaquecido. Ambas as leituras erradas levam a decisões de corte incorretas no destilado. A água do condensador entra embaixo e sai em cima. Parece óbvio, mas eu desmontei duas vezes um sistema porque a água estava circulando no sentido inverso e o condensador não estava resfriando adequadamente. O vapor escapava pela saída superior e perdíamos produto. Leva cerca de 15 minutos para corrigir isso, se você perceber a tempo. Se não perceber, o rendimento cai drasticamente.
A velocidade de aquecimento é o fator que mais determina a qualidade do corte. Mantenha uma taxa de destilação de cerca de 1 a 2 gotas por segundo na saída do condensador. Mais rápido que isso e os estágios de equilíbrio vapor-líquido não acontecem dentro da coluna, mesmo que você esteja usando fracionamento. O vapor sobe rápido demais e carrega components que deveriam ter sido condensados e retornei. Menos rápido que isso e você gasta energia desnecessariamente sem ganho proporcional em pureza.

Fracionamento quando a diferença de EB é pequena
Quando a diferença de pontos de ebulição é inferior a 25°C, a coluna de fracionamento é obrigatória. O preenchimento da coluna — anéis de vidro, esponja de aço ou placas de pratos — é o que cria a superfície necessária para múltiplos equilíbrios. Cada segmento da coluna onde o vapor sobe, condensa parcialmente, e o líquido recorrente desce encontra vapor fresco é um estágio teórico. Quanto mais estágios, melhor a separação. O refluxo é o mecanismo que controla a eficiência. Você ajusta a razão entre o líquido que retorna à coluna e o que é coletado como produto. Refluxo alto significa mais estágios efetivos e melhor separação, mas processa menos material por hora. Refluxo baixo significa throughput maior e pureza menor. Na prática, comece com uma razão de refluxo de 4:1 para análises de rotina e ajuste a partir dali. Isso costuma dar pureza suficiente para a maioria das aplicações analíticas em cerca de 30 a 45 minutos, dependendo do volume. Um detalhe que poucos consideram: a isolação térmica da coluna. Se a coluna perder calor para o ambiente ao longo do seu comprimento, o gradiente de temperatura se torna irregular e os estágios teóricos perdem eficiência. Enrolar a coluna com lã de vidro ou usar manta térmica ajustável melhora significativamente a separação, especialmente em colunas longas. Eu usei isso numa separação de metanol e acetona que tinham diferença de apenas 8°C e consegui elevar a pureza do metanol de 87% para 96% só melhorando a isolação.
O que a teoria não mostra sobre destilação
A equação de Fenske e o método de McCabe-Thiele existem para calcular o número mínimo de estágios e a razão de refluxo mínima, respectivamente. Eles são úteis para dimensionamento inicial, mas não capturam perdas por holdup, variação de pressão ao longo da coluna, ou o efeito de impurezas não voláteis que se acumulam no fundo. Em operações reais, o número de estágios práticos é sempre menor que o teórico. Uma coluna que a teoria diz que 10 estágios pode precisar de 14 na prática. A pressão também é um fator subestimado. Destilação a pressão reduzida baixa os pontos de ebulição e pode melhorar a seletividade entre componentes próximos. Mas ela também aumenta a velocidade do vapor na coluna, o que pode levar a entrainment — gotículas de líquido sendo carregadas para cima pelo fluxo de vapor. Se você notar que o destilado está turvo ou com gotículas visíveis, reduza a vazão de vapor ou aumente o diâmetro da coluna. Há ainda o problema do arraste de azeótropos. Se sua mistura forma um azeótropo, nenhuma quantidade de estágios ou refluxo vai quebrar essa limitação. Você precisa de destilação extractiva, azeotrópica, ou membranas. Adicionar uma terceira componente que altera a atividade relativa dos pares originais é o caminho mais comum em escala industrial. Em laboratório, às vezes vale mais a pena usar cromatografia ou extração se o volume for pequeno.
Erros que custam tempo e material
Não comece a destilação sem verificar todas as juntas e conexões. Vazamentos de vapor reduzem o refluxo efetivo e alteram a pressão interna da coluna. Eu já perdi uma fração inteira de uma corrida porque uma junta de Teflon estava mal assentada e o vapor fugia antes de chegar ao condensador. Levou duas horas para perceber pela queda de pressão diferencial e pelo termômetro marcando temperatura mais baixa que o esperado. Outro erro frequente é ignorar o tempo de estabilização. Quando você liga o aquecimento, leva tempo para o sistema atingir o equilíbrio térmico. A temperatura no topo da coluna pode oscilar livremente nos primeiros 10 a 15 minutos. Só comece a coletar quando a leitura do termômetro estabilizar dentro de mais ou menos 1°C. Coletar antes disso significa fracionar material de transição que contamina tanto o início quanto o meio da corrida. Quando o líquido no balão fica com menos de 10% do volume inicial, pare o aquecimento. O resíduo pode conter decomposição térmica, polímeros ou materiais que começam a carbonizar nas paredes quentes do balão. Continuar destilando nessa fase pode gerar produtos de degradação que voltam como vapor e contaminam o destilado. Em experiências com compostos sensíveis ao calor, isso já transformou produtos pálidos em líquidos amarelados com odor intenso.

Quando escolher um método sobre o outro
Destilação simples é adequada para purificação grossa, remoção de solventes de produtos não voláteis, ou separação de componentes com diferença de EB maior que 25°C. É rápida, requer equipamento mínimo e é fácil de operar. Não tente usar apenas a destilação simples quando a pureza exigida for superior a 90% e a diferença de EB for menor que isso. Destilação fracionada exige mais equipamento, mais tempo de configuração e mais atenção ao controle de refluxo. Vale o investimento quando você precisa de pureza analítica, quando os componentes têm volatilidades próximas, ou quando está trabalhando com misturas multicomponentes que precisam ser fracionadas em cortes distintos. O tempo adicional geralmente varia de 30 minutos a 2 horas a mais comparado à destilação simples, dependendo da complexidade da mistura e do número de cortes desejados. Se o seu objetivo é apenas remover um solvente de um produto sólido, uma destilação rotativa ou even stream de nitrogênio pode ser mais eficiente que qualquer tipo de destilação por arraste. A escolha do método depende do que você realmente precisa obter, não do que o protocolo do laboratório sempre fez.
Galeria
-

Destilação simples e fracionada -
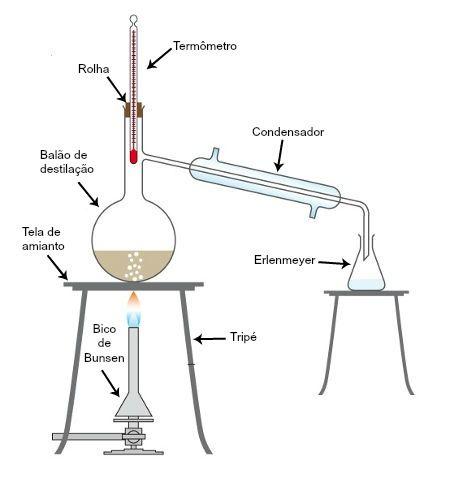
Destilação simples e fracionada -

Destilação Simples e Fracionada - Toda Matéria
