Espectro De Emissão E Absorção
Como funciona na prática a leitura de espectros
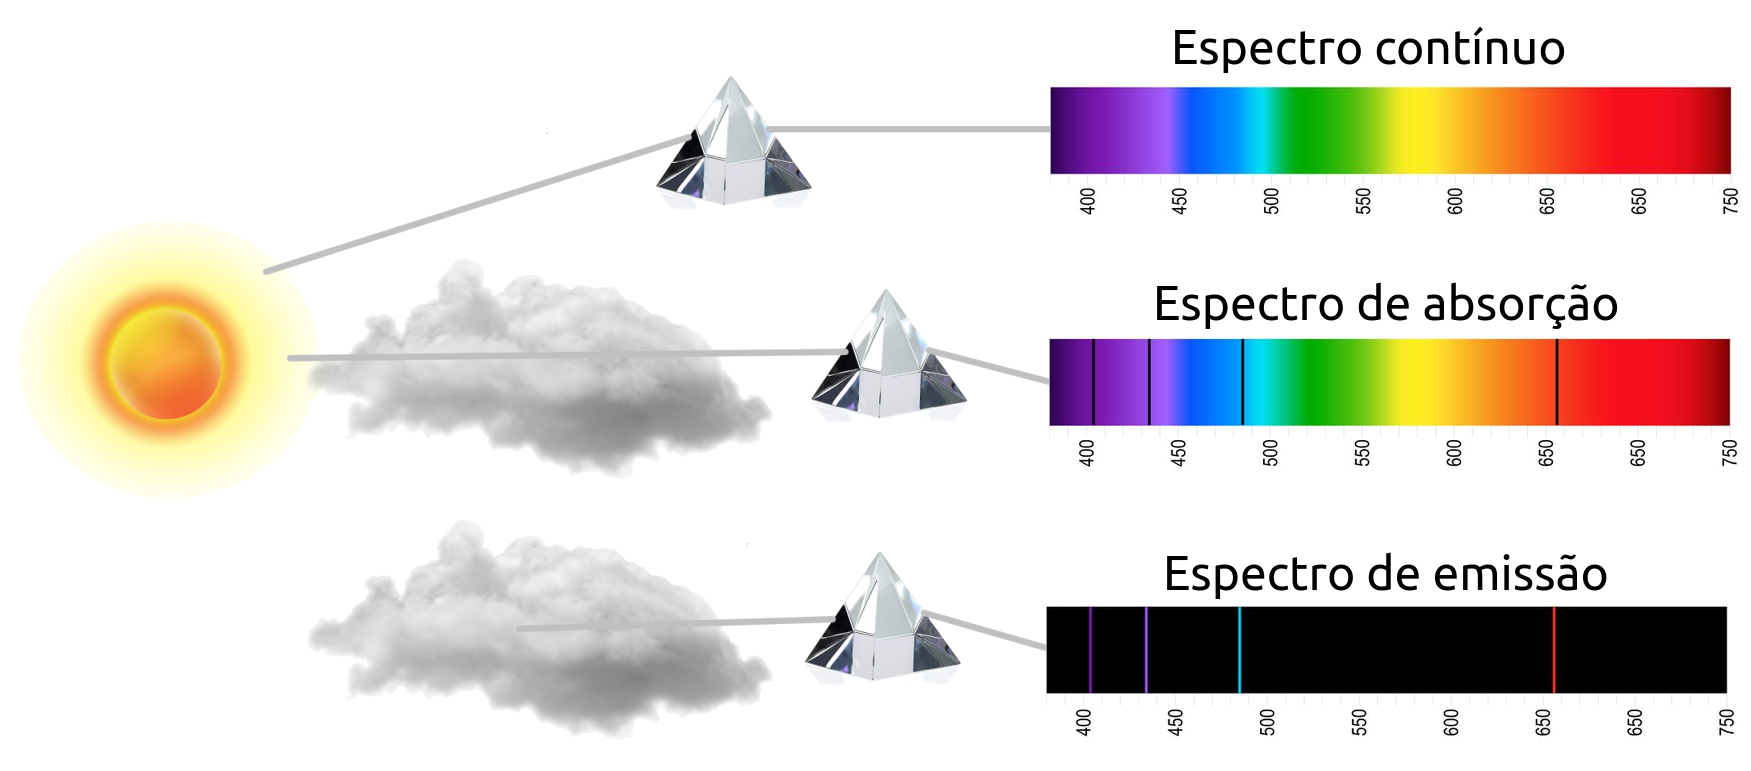
A maioria dos gente que começa a mexer com espectro de emissão e absorção acha que vai ser simples: liga o espectrofotômetro, colhe os dados e pronto. Na realidade, o problema nunca é o equipamento em si. O problema é que cada amostra se comporta de maneira diferente dependendo do solvente, da concentração, da temperatura e, principalmente, de como você preparou a cubeta. Já perdi horas tentando ajustar picos que na verdade eram artefatos de bolha presa na cubeta ou reflexo interno mal calibrado. O que as pessoas não entendem direito é que emissão e absorção não são a mesma coisa, mesmo que as curvas pareçam espelhadas. Absorção mede a luz que não passou por ela. Emissão mede a luz que foi liberada depois que você alimentou o sistema com energia. Um átomo de sódio, por exemplo, absorve fortemente no amarelo (cerca de 589 nm), mas quando excitado, ele emite exatamente nesse mesmo comprimento de onda. Isso é a linha D do sódio, clássica. Mas em moléculas orgânicas a coisa complica porque os níveis vibracionais e rotacionais criam bandas largas, não linhas finas. Então o que você vê no espectro de emissão e absorção de uma molécula como a fluoresceína já é bem diferente: banda de absorção larga em torno de 490 nm, banda de emissão deslocada para o verde, perto de 520 nm.
Configurando o espectro de emissão e absorção
Para obter dados confiáveis, comece pela calibração do equipamento. Não pule essa etapa. Um wavemeter de laser de hélio-néon (632,8 nm) resolve a calibração de comprimento de onda em segundos. Eu costumo fazer isso toda vez que vou começar uma série de medições, porque a deriva térmica do monocrromador é real e pode jogar seus picos fora por alguns nanômetros. Depois vem a questão da concentración. A lei de Beer-Lambert diz que a absorbância é proporcional à concentração, mas essa regra quebra lá em cima de 1 a 2 UA. Quando a absorbância passa de 2, o detector começa a sofrer com ruído de fundo e a linearidade cai. O truque é diluir a amostra até ficar entre 0,1 e 1,0 UA. Se a sua amostra é muito diluída e o sinal fica baixo, aumente o tempo de integração ou faça média de múltiplas varreduras. Em geral, 3 a 5 varreduras com 1 segundo cada já dão um ruído razoável para a maioria dos compostos comuns. No modo de emissão, há dois parâmetros que todo mundo erra: o comprimento de onda de excitação e a largura das fendas. Se você escolher um de excitação muito alto, vai pegar fluorescência de segunda ordem ou até Raman do solvente. O pico de Raman da água, por exemplo, aparece a cerca de 3400 cm¹ do laser de excitação. Se está usando 488 nm, o Raman da água vai aparecer em torno de 575 nm. Isso já foi confundido com emissão real de várias vezes. A solução é rodar um espectro do solvente puro nas mesmas condições e subtrair depois. Ou simplesmente usar um solvente com baixo signal Raman, como acetonitrila, se a amostra permitir.
Armazenamento dos dados
Os dados brutos saem em formato de texto separado por vírgula ou tabulação na maioria dos espectrofotômetros modernos. Eu salvo sempre em .csv com as colunas lambda, absorbância ou intensidade, e metadata embutida: data, concentração, solvente, tipo de cubeta, comprimento do caminho óptico. Sem isso, volta e meia você olha um arquivo dois meses depois e não faz ideia do que era aquilo. Para processamento, o Python com as bibliotecas pandas, numpy e matplotlib é mais do que suficiente. A maioria das operações de suavização, baseline correction e subtração de fundo pode ser feita em menos de 20 linhas de código. Um filtro Savitzky-Golay com janela de 11 pontos e grau 2 costuma resolver o ruído sem distorcer a forma dos picos. Ajuste de baseline com polinômio de ordem 2 ou 3 nos trechos sem sinal já remove o desvio lento de fundo que aparece em amostras levemente turvas. Se precisar de um software pronto, o Agilent UV-Vis Solutions ou o Shimadzu UVProbe fazem a aquisição e o processamento básico sem complicação. Para análise mais avançada, como resolução de bandas sobrepostas, o Gaussian com módulo de TD-DFT consegue prever espectros teóricos que você compara com os experimentais. Mas isso já é outro nível de detalhe.

Erros comuns e o que fazer quando dá errado
O erro mais frequente é assumir que o espectro de absorção e o de emissão vêm do mesmo estado eletrônica. Eles não vêm. O espectro de absorção parte do estado fundamental. O de emissão vem do primeiro estado excitado relajado vibronicamente, então há sempre um deslocamento de Stokes. Quanto maior o deslocamento, mais fácil separar sinal de ruído. Composto com deslocamento de Stokes menor que 20 nm é chato de medir porque a emissão cai por baixo da cauda de espalhamento da linha de excitação. Nesses casos, eu uso filtro de corte ou monocromador com altareject no comprimento de onda de excitação. Outro problema clássico: fluorescência intrínseca do solvente ou de impurezas. Etanol absoluto costuma ter traços de benzeno que fluorescem forte. Água Milli-Q também pode ter matéria orgânica dissolvida que dá background. A solução mais prática é purificar o solvente antes, se possível, ou pelo menos rodar branco e subtrair. Um bom branco deve conter exatamente o mesmo solvente, mesma cubeta, mesma concentração de qualquer aditivo, tudo na mesma temperatura. Tem ainda a questão da fotodegradação. Alguns compostos, como certas corantes orgânicos e complexos de rutênio, degradam sob iluminação intensa. O espectro muda gradualmente durante a medição. Para detectar isso, você faz duas varreduras consecutivas e compara. Se o pico cair mais de 5% entre a primeira e a segunda, está havendo fotodegradação. A saída é reduzir a potência de excitação, diminuir o tempo de integração, ou resfriar a amostra.
Quando se trata de sólidos, a história muda. Espalhamento de luz domina. Cubetas padrão não servem. Usa-se esfera integradora para capturar toda a luz emitida, incluindo a que sai em ângulos amplos. Sem isso, você perde uma fração significativa do sinal e o rendimento quântico calculado fica subestimado. Eu já passei por isso com nanopartículas de CdSe/ZnS: o espectro parecia normal, mas o rendimento quântico calculado sem esfera integradora dava 15%, e com a esfera corretamente posicionada dava 62%. A diferença é brutal e é fácil não perceber se não se conhece o problema.
Referências rápidas para consulta
Para aprofundar, o livro "Principles of Fluorescence Spectroscopy" do Lakowicz continua sendo a referência padrão do campo. A segunda edição cobre detectorização, técnicas de vida média e FRET com detalhes práticos. Para espectroscopia UV-Vis aplicada a materiais, "Electronic Absorption Spectroscopy" do Davis é mais direto e com muitos exemplos práticos de preparo de amostra. O que eu diria para quem está começando agora: domine o básico de preparo de amostra e calibração antes de tentar fazer Anything sofisticado. A maioria dos resultados ruins vem de preparo ruim, não de equipamento ruim. Um espectrofotômetro de entrada bem calibrado e bem usado entrega dados que um equipamento caro mal utilizado não consegue superar.

Galeria
-

Espectro eletromagnético (a) e mecanismo de emissão e absorção de ... -
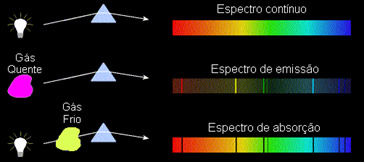
Espectros de Emissão e de Absorção e Leis de Kirchhoff -

Espectros de absorção e emissão para pontos quânticos de ZnSe (a) e ...
