Estrutura Tridimensional Das Proteínas

Como resolver estruturas tridimensionais de proteínas no dia a dia
A maioria dos pesquisadores iniciantes chega no laboratório achando que determinar a estrutura de uma proteína é só coletar dados e rodar um software mágico. A realidade é bem mais chata. Você passa dias preparando amostras, otimizando cristalização ou condicionando a grelha criogênica, e aí o processo de resolução em si pode levar horas ou dias de cálculo, dependendo do tamanho da proteína e da qualidade dos dados. Conheço gente que desiste depois de três meses de tentativa sem ver um mapa de densidade eletrônica digno. O primeiro passo que quase ninguém faz direito é a preparação da amostra. Se sua proteína não está homogênea na solução, nada disso funciona. Rode uma análise de exclusão molecular antes de qualquer coisa. Se o pico no cromatograma estiver asimétrico ou se houver oligômeros visíveis, gaste tempo até conseguir uma monocamada pura. Gastei semanas num projeto inteiro porque minha amostra estava agregando levemente, e eu não tinha percebido até o padrão de difração começar a mostrar halos indesejados nos difratogramas.
O que compõe a estrutura tridimensional das proteínas
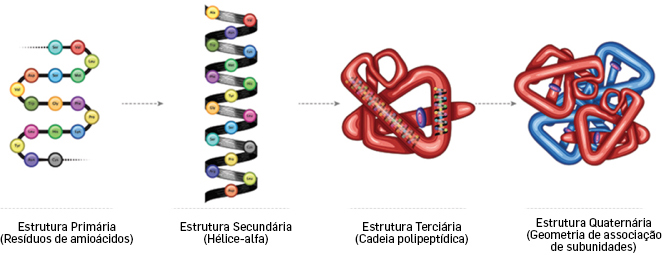
A estrutura tridimensional das proteínas se organiza em quatro níveis hierárquicos. A estrutura primária é a sequência linear de aminoácidos, aquela parte que todo mundo já decorou. A secundária envolve as interações locais que formam hélices alfa e folhas beta, estabilizadas por pontes de hidrogênio entre os grupos peptídicos do esqueleto. A terciária é o dobramento completo da cadeia em si, mantida por interações hidrofóbicas, pontes de dissulfeto, interações iônicas e forças de van der Waals. A quaternária surge quando múltiplas cadeias polipeptídicas se associam formando um complexo funcional. O que pouca gente entende é que a estrutura tridimensional não é fixa. Mesmo uma proteína bem comportada existe como um ensemble conformacional. Os dados de cristalografia mostram o que podemos chamar de estado médio, mas técnicas como RMN capturam essa variabilidade de forma mais direta. Quando você trabalha com projetos que envolvem sítios ativos flexíveis ou regiões desordenadas, aceitar essa realidade economiza semanas de frustração.
Escolhendo a técnica certa
Cristalografia de raios-X ainda é o método mais comum para determinar estrutura tridimensional, especialmente quando se lida com proteínas relativamente pequenas e estáveis. A desvantagem óbvia é a necessidade de cristalizar. Para algumas proteínas isso é trivial, para outras praticamente impossível. Proteínas de membrana são o pior caso. Eu passei seis meses otimizando condições para cristalizar um transportador integrado à membrana antes de conseguir cristais que difratassem além de 3 angstroms. A criomicroscopia eletrônica (cryo-EM) mudou completamente o jogo para complexos grandes. Se sua proteína tem mais de 100 kDa e está em um complexo macromolecular, cryo-EM geralmente entrega resultados mais rápidos do que cristalização. A resolução tem melhorado rapidamente, com muitos laboratórios alcançando rotineiramente 2 a 3 angstroms em máquinas de terceira geração. O problema é que equipamentos bons são escassos e o processamento computacional demanda bastante memória RAM e tempo de CPU. RMN é a terceira opção viável, mas só funciona para proteínas menores, geralmente abaixo de 30 kDa. A vantagem é que você obtém informações dinâmicas diretamente, algo que cristalografia simplesmente não consegue fazer. A desvantagem prática é que a coleta de dados para um conjunto completo de restrições espectrais pode levar semanas, e a interpretação requer software especializado e bastante experiência.

Coletando e procesando dados de cristalografia
Quando você coleta dados de difração, o problema mais comum é a radiação danificar a amostra. Feixes de síncrotron modernos são poderosos demais para cristais pequenos. Use dose limitada e colete dados completos em múltiplos cristais se necessário. A redução de dados depende muito do software que você escolhe. MOSFLM e XDS são sólidos para indexação e integração, enquanto o SCALES pode ajudar com problemas de simetria mal identificada. Uma etapa crítica e frequentemente subestimada é o tratamento de anisotropia. Cristais reais raramente difratam igualmente em todas as direções recíprocas. Ferramentas como STRUCSUM e o tratamento anisotrópico no Phenix corrigem esse viés e melhoram significativamente a qualidade dos mapas de Fourier. Sem essa correção, regiões específicas do mapa ficam com qualidade inconsistente, e o modelamento fica muito mais difícil. O modelamento inicial dos átomos no mapa de densidade eletrônica é onde a maior parte dos erros começa. O AutoBuild do Phenix e o Buccaneer conseguem construir estruturas razoáveis para proteínas com resolução acima de 2.5 angstroms. Abaixo disso, o trabalho manual no Coot se torna obrigatório. A dica prática é: não confie cegamente no modelamento automático. Sempre inspecione os restos de densidade e verifique os ângulos diedros nos resíduos em regiões ruins do gráfico de Ramachandran.
Refinamento e validação
Refinar uma estrutura nunca é tão simples quanto rodar um ciclo e torcer para que os números melhorem. O R-work e o R-free são indicadores úteis, mas o desacoplamento entre eles não é garantia de qualidade. Já vi estruturas depositadas no PDB com R-free bom mas com erros sistêmicos nos loops ativos porque o refinamento estava superajustado aos dados. O programa Phenix.refine e o REFMAC5 são os padrões do setor. Use restrições de geometria apropriadas e considere refinamento individual de fatores B. Para dados de alta resolução, o refinamento de átomos de hidrogênio e o tratamento de ocupações parciais fazem diferença mensurável na qualidade final. A validação com MolProbity é essencial antes de qualquer depósito. Ela identifica colisões atômicas, resíduos em conformações improváveis e problemas de rotação de cadeias laterais que ferramentas automáticas frequentemente ignoram. Um erro muito comum durante o refinamento é ignorar a qualidade local dos mapas. Um fator R global baixo pode esconder regiões mal modeladas. Sempre gere mapas mFo-dFc e fo-fc para verificar se há densidade não modelada ouModelos sobreajustados. Dedique tempo para ajustar essas regiões manualmente no Coot antes de considerar a estrutura pronta.
Casos problemáticos e soluções práticas
Enfrentei um caso específico com uma proteína quinase que apresentava densidade fraca e descontínua nas regiões de loop flexível, especialmente no loop de ativação. A resolução geral era de 2.1 angstroms, mas o modelo parecia incompleto nessas regiões críticas. A solução foi combinar dados de múltiplos cristais coletados em diferentes orientações para melhorar a completude dos dados, e depois usar refinamento com restrições de grupo baseadas em estruturas homólogas do PDB. O resultado final teve clareza significativamente maior nas regiões de loop, embora algumas partes permaneçam com densidade fraca mesmo assim. Outro problema recorrente envolve proteína com dominíos desordenados. Técnicas padrão têm dificuldade com essas regiões, e muitos pesquisadores simplesmente as omitem do modelo final. Isso pode ser aceitável se documentado corretamente, mas se o domínio desordenado tem função importante, considere métodos complementares como SAXS ou simulações de dinâmica molecular para ganhar insights sobre seu comportamento.

Recursos e softwares disponíveis
Para cristalografia, o Phenix suite cobre desde processamento de dados até refinamento final. O CCP4 ainda é relevante para tarefas específicas, e o Coot é indispensável para modelamento manual. Para cryo-EM, o Relion e o CryoSPARC dominam o processamento de partículas e reconstrução. A validação final pode ser feita com o PDB-REDO, que re-refina automaticamente estruturas depositadas, ou com o MolProbity online. A maioria desses programas é gratuita para uso acadêmico. O acesso a difratores e microscópios eletrônicos costuma exigir proposta submetida a instalações como o LNLS no Brasil ou o ESRF na Europa. O processo de aplicação leva semanas para aprovação, então planeje com antecedência. A coleta de dados em síncrotrons de segunda geração ainda produz resultados aceitáveis para proteínas menores, mas para complexos grandes ou dados de alta resolução, instalação de terceira geração faz diferença concreta na qualidade final.
Galeria
-
Estrutura Terciaria De Proteinas Que Es La Estructura De Un Material -

Estrutura De Proteinas -

Estrutura De Proteinas
