Exemplo De Destilacao Simples

O que é destilação simples na prática
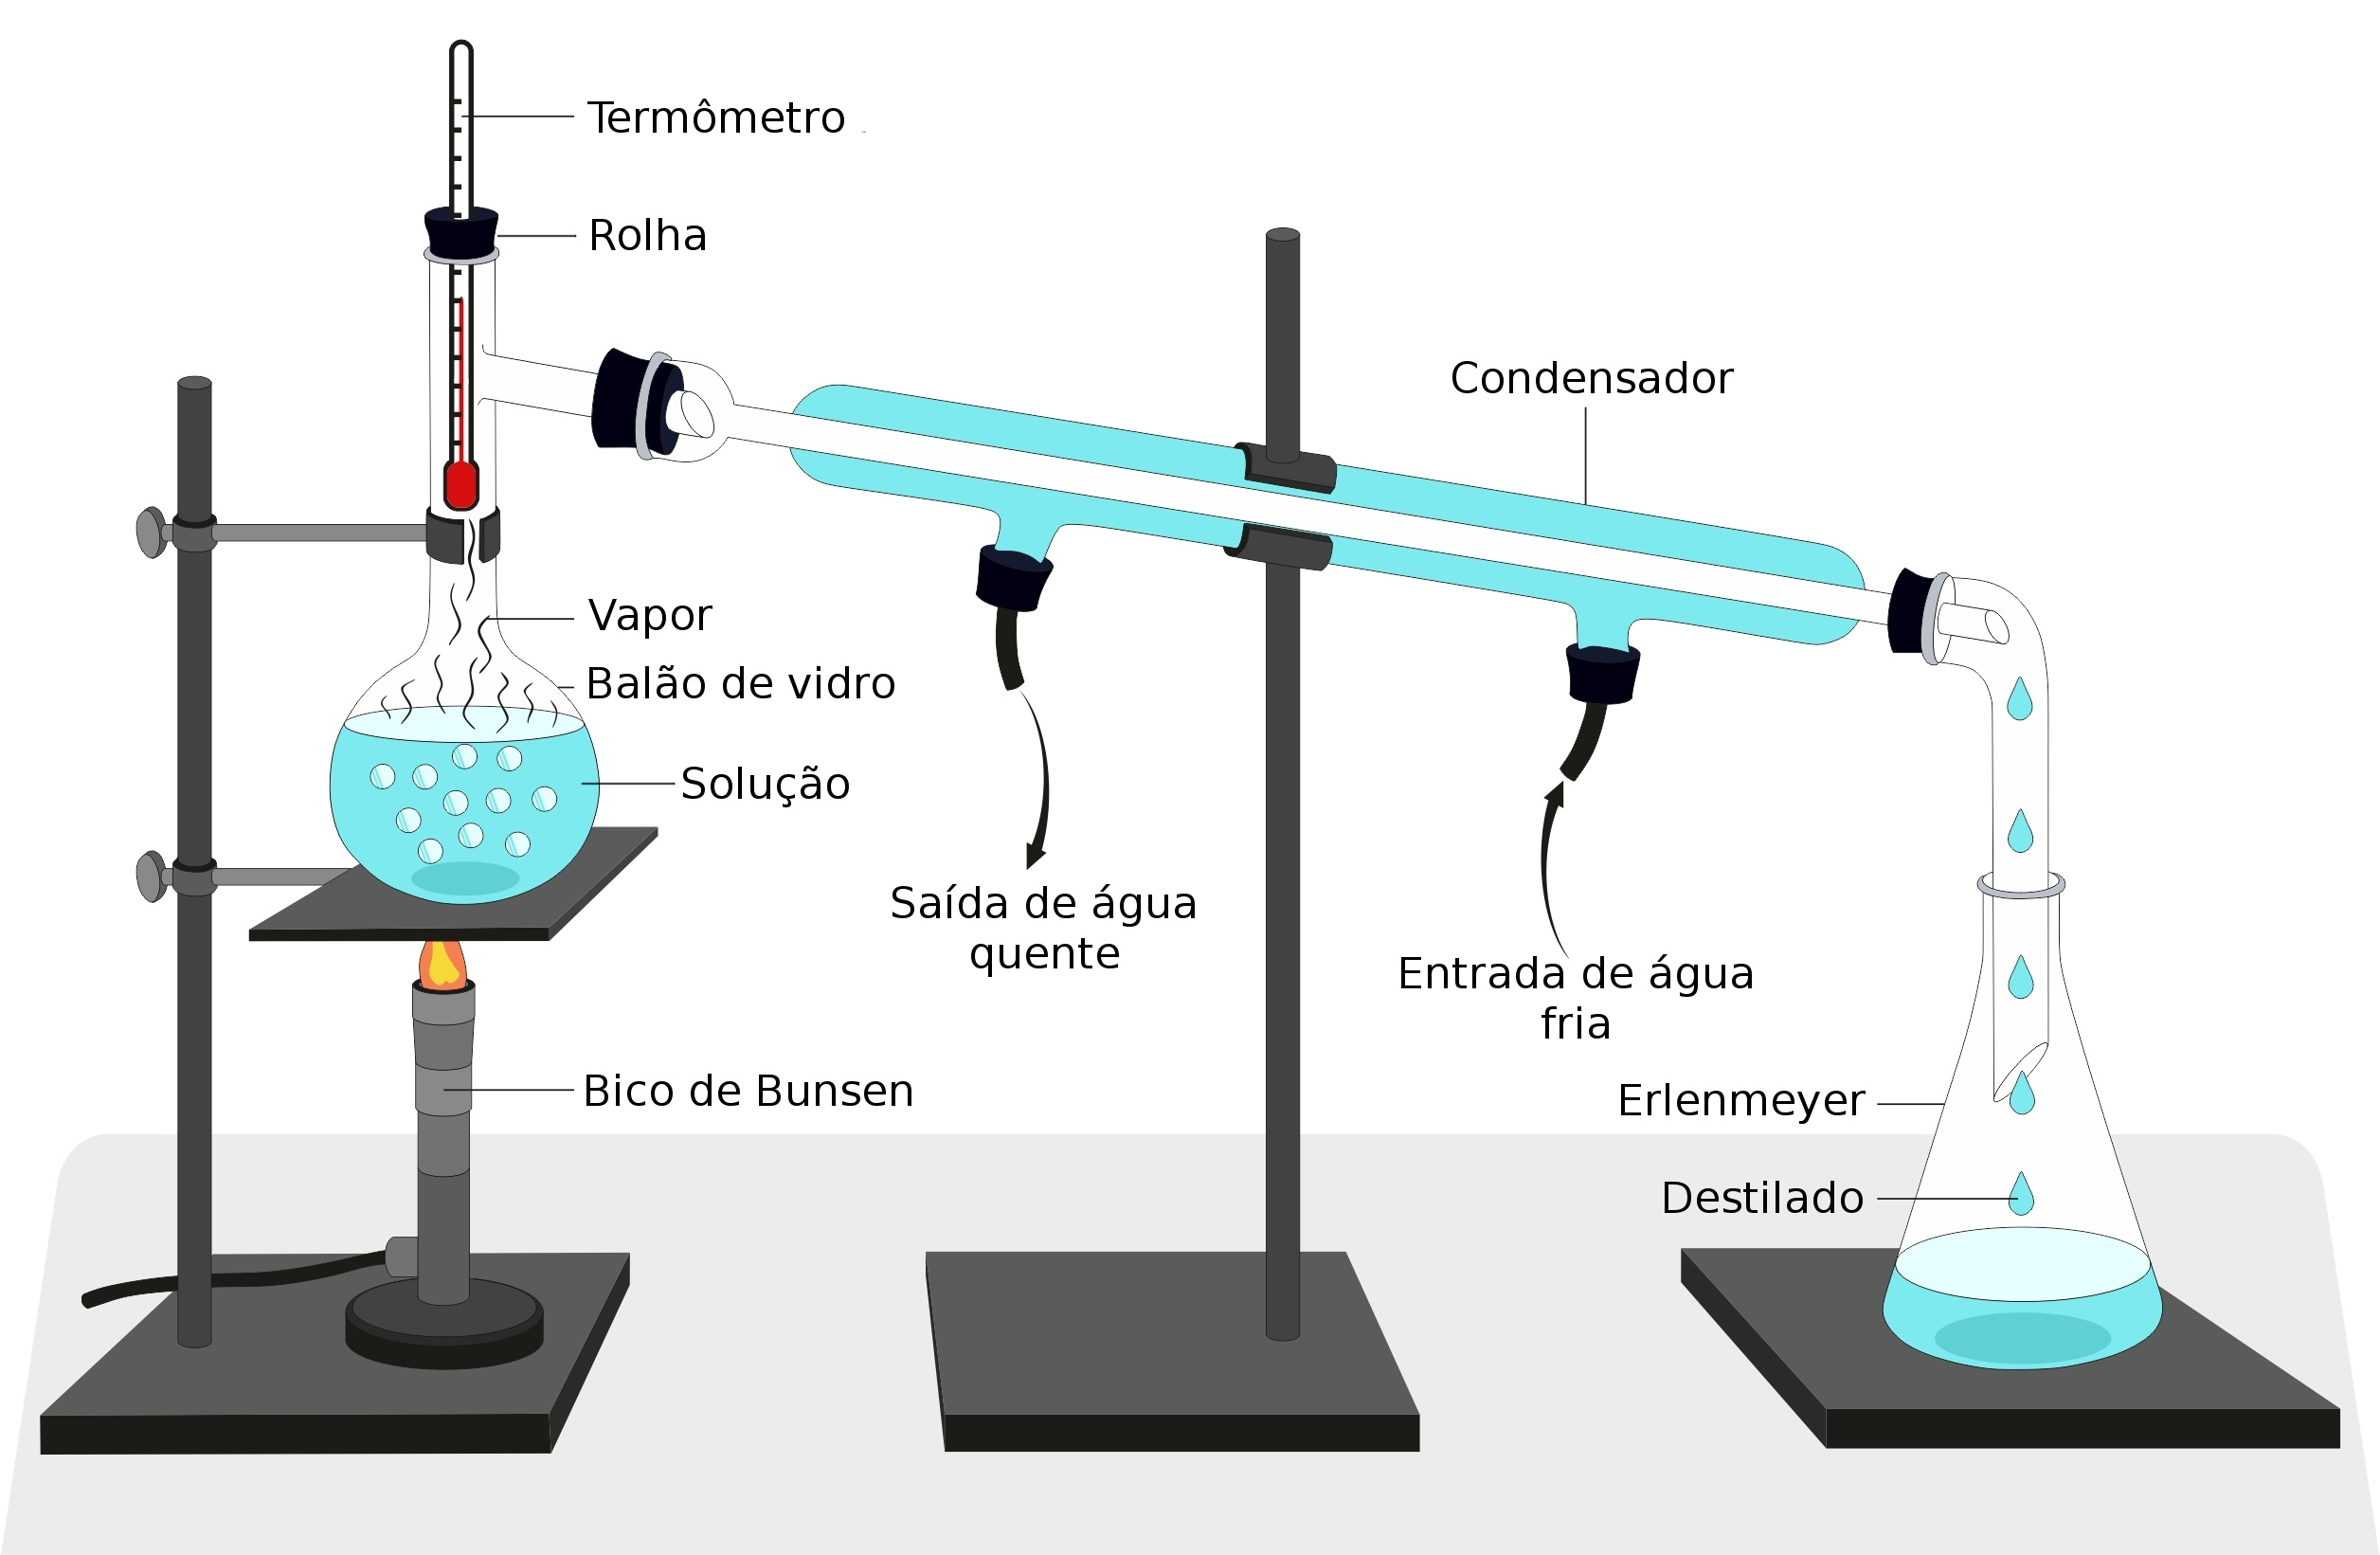
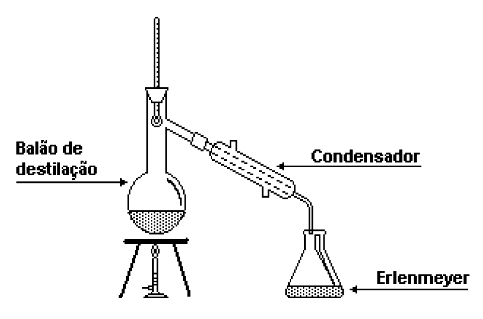
Destilação simples é um método de separação de componentes líquidos com pontos de ebulição diferentes, geralmente quando há uma diferença superior a 25°C entre eles. O aquecimento de uma mistura provoca a vaporização do componente mais volátil, que depois passa por um condensador e retorna ao estado líquido, sendo coletado separadamente. A configuração básica envolve um balão de destilação, uma coluna de destilação (ou ainda sem coluna para misturas muito diferentes), um condensador de refluxo ou serpentina, um adaptador de Stillhead, e frascos coletores. A fonte de calor pode ser um pano de aquecimento, uma chapa magnética com heating mantle, ou banhos de óleo dependendo da sensibilidade necessária.
exemplo de destilacao simples na bancada
Pegando um caso real que encontrei semana passada: estava separando etanol de uma solução aquosa aproximadamente 15% v/v, tentando recuperar o solvente para reutilização em extração Soxhlet. A mistura foi carregada num balão de 500 mL com pérolas de ebulição, aquecida a 80°C com controle de temperatura. A cabeça de destilação atingiu 78°C rapidamente — ponto de ebulição do etanol — e o condensador de água corrente já começava a gotejar líquido claro. O problema foi que, aos 40 minutos, o destilado ainda continha cerca de 5% de água, mesmo com a temperatura estável. A razão é simples: etanol e água formam uma azeótropa a 95,6% etanol, então a destilação simples nunca vai te dar etanol puro. Se você precisar de anidro, tem que usar um agente dessecante como MgSO4 ou passar por destilação fracionada com coluna de Vidal. No meu caso, usei uma coluna de destilação fracionada simples com enchimento de anéis de vidro para melhorar a eficiência teórica. Aumentei o refluxo interno e consegui uma separação muito mais limpa. O tempo total de operação saiu em torno de 2 horas para 200 mL de carga, com rendimento de aproximadamente 85% em etanol recuperado.
Montando o aparato passo a passo
O primeiro cuidado é revisar todas as junções. Uso graxa de silicone nas vedações de vidro esmerilhado, mas com moderação — excesso escorre para dentro do sistema e contamina a amostra. As molas de fixação devem estar apertadas o suficiente para evitar trepidação, mas não tanto que trincem o vidro durante aquecimento diferencial. O balão nunca deve ser preenchido acima de dois terços de sua capacidade. Sobrecarregar causa arraste mecânico de gotículas da fase líquida para o condensador, o que é particularmente problemático quando se trabalha com misturas viscosas ou que formam espuma durante ebulição. O condensador deve ter entrada de água na base e saída no topo, garantindo fluxo contra-corrente eficiente. A velocidade ideal de água é aquela que mantém o condensador frio ao toque mas não gera choque térmico — geralmente 1 a 2 litros por minuto com água da rede. Se a água estiver muito fria no inverno, pré-arrege levemente antes de ligar o fluxo.
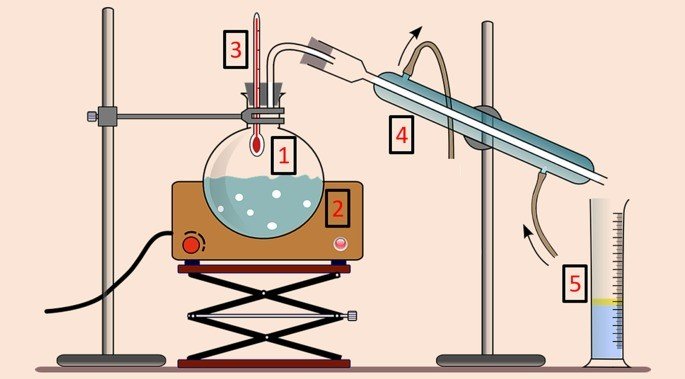
A cabeça de termômetro deve estar posicionada de forma que o bulbo fique nível da saída lateral para o condensador. Posição muito alta subestima a temperatura; muito baixa superestima. Um erro comum é deixar o bulbo acima do nível do vapor, coletando temperatura do gás já parcialmente condensado.
Parâmetros operacionais importantes
A taxa de refluxo define diretamente a eficiência de separação. Em destilação simples sem coluna, o refluxo natural é baixo, então a velocidade de aquecimento deve ser lenta e controlada — aproximadamente 1 a 2 gotas por segundo no destilado. Aquecer rápido causa arraste e perda de resolução. A pressão atmosférica influencia o ponto de ebulição. Em altitudes acima de 800 metros, a redução da pressão pode baixar o ponto de ebulição em 2 a 5°C. Se você precisa de precisão analítica, meça a pressão local com barômetro e corrija os pontos de ebulição usando tabelas de referência ou a equação de Clausius-Clapeyron. Adicione sempre pérolas de ebulição ou pedra-pomes ao balão. Sem elas, a ebulição pode ocorrer de forma repentina e descontrolada — o chamado "bumping" — que projeta material líquido diretamente para o condensador sem passar pela vaporização eficiente. Pérolas novas funcionam melhor que pérolas reutilizadas que já estão saturadas com resíduos.
Limitações e quando não usar
Destilação simples falha completamente quando os componentes têm pontos de ebulição muito próximos — abaixo de 25°C de diferença. Neste cenário, a eficiência de separação cai drasticamente e você precisa de destilação fracionada com várias placas teóricas. Misturas azeotrópicas são outro ponto cego. O par etanol-água já foi mencionado, mas existem dezenas de outros: clorofórmio-metanona, benzeno-etanol, ácido nítrico-água. A destilação simples não quebra azeótropos — apenas os separa parcialmente até atingir a composição azeotrópica, que se comporta como um componente puro durante o processo. Compostos termossensíveis também representam risco. Se seu composto de interesse se decompõe significativamente abaixo do ponto de ebulição, a destilação a pressão reduzida (destilação a vácuo) é obrigatória. Reduzir a pressão para 10-20 mmHg pode baixar o ponto de ebulição em 50 a 100°C, permitindo separação sem degradação térmica.

Misturas com sólidos dissolvidos em quantidade significativa também dão trabalho. O sólido pode carbonizar no fundo do balão, escurecendo o líquido e possivelmente catalisando reações laterais. Neste caso, filtre a solução antes de destilar, ou use destilação por arraste a vapor se o composto for volátil.
Cálculos básicos de rendimento
Para estimar o rendimento esperado, use a regra de Hand ou métodos gráficos de McCabe-Thiele para casos mais complexos. Em destilação simples, uma aproximação prática é considerar que cada grado Celsius de diferença no ponto de ebulição corresponde a aproximadamente 10% de pureza adicional no destilado, mas isso é altamente dependente da volatilidade relativa e não deve ser usado para cálculos críticos. O balanceamento de massa é straightforward: entrada = destilado + residuo. Se você começa com 100 mL de mistura 50-50 de dois líquidos miscíveis com diferença de 30°C no PE, espera-se receber aproximadamente 45-50 mL de destilado com pureza de 80-90%, restando 50-55 mL no balão com concentração enriquecida do componente menos volátil. Para monitorar a pureza durante a coleta, refratômetros portáteis ou cromatografia gasosa rápida são opções prácticas. Um densímetro também funciona para pares conhecidos, mas exige tabela de conversão específica para cada sistema.
Problemas comuns e soluções
Contaminação cruzada entre frações é frequente quando não se troca o frasco coletor no momento certo. A fração de tête — os primeiros mililitros que destilam — contém os componentes mais voláteis e possíveis impurezas de baixa ebulição. Descarte aproximadamente 5% do volume total como tête antes de começar a coletar a fração principal. A fração de cauda, coletada quando a temperatura começa a subir além do ponto esperado, também deve ser separada. Contém o componente menos volátil arrastado ou produtos de decomposição térmica. Juntar tête e cauda com o centro puro compromete a qualidade do produto final. Entupimento da coluna por precipitação de sólidos é um problema silencioso. Se sua mistura contém impurezas que cristalizam em temperaturas intermediárias, revise a composição antes de iniciar. Filtro aquecido ou adição de pequeno volume de solvente co-solvente pode prevenir precipitação durante o processo.

Vazamentos no sistema causam perda de rendimento e possível exposição a vapores tóxicos. Verifique todas as conexões antes de ligar o aquecimento. Um teste simples é aplicar pressão positiva com ar comprimido e verificar queda de pressão ao longo de 5 minutos. Vazamento superior a 5 mmHg/min indica necessidade de revisão das vedações.
Alternativas quando a destilação simples não resolve
Para separações de alta pureza, considero cromatografia em coluna como alternativa viável, especialmente para escalas menores (gramas). O tempo é maior, mas a resolução é significativamente superior e não há perda por decomposição térmica. Extração líquido-líquido é outra opção quando os componentes têm polaridades diferentes. Com solventes imiscíveis apropriados, é possível remover impurezas específicas sem exposição a temperaturas elevadas. Cristalização fracionada funciona bem para sólidos com solubilidades distintas em diferentes temperaturas. O processo é lento — horas a dias — mas produz cristais de alta pureza quando otimizado corretamente.
Para escala industrial, destilação contínua com colunas de pratos ou recheio é o padrão. A diferença principal em relação ao método de bancada está na alimentação contínua e remoção de produtos, permitindo operação prolongada com mínimo desperdício.
Segurança
Trabalhe sempre em capela com exaustão adequada. Vapores orgânicos são muitas vezes inflamáveis e tóxicos. Use proteção ocular e luvas resistentes a solventes. Nunca hermeticize o sistema de destilação. Pressurização por bloqueio pode causar explosão. O sistema deve sempre ter comunicação com a atmosfera, seja diretamente ou através de tubo de segurança com bolha. Desligue a fonte de calor antes de interromper o fluxo de água do condensador. Inverter essa sequência causa superaquecimento do condensador seco e possível trincamento por choque térmico.
Armazene destilados em recipientes bem fechados, identificados com conteúdo, data e pureza estimada. Etanol recuperado em laboratório costuma absorver umidade do ar rapidamente se não armazenado adequadamente.
Galeria
-
Destilação simples: o que é, como funciona - Brasil Escola
