Exemplos De Funções Organicas

Funções orgânicas na prática
A maioria dos alunos trava nos exemplos porque tenta memorizar tabelas em vez de entender os grupos funcionais. Eu já vi gente passar horas decorando nomenclatura do IUPAC sem conseguir reconhecer um éster quando se depara com ele num espectro real. O problema não é o conteúdo. É a forma como se estuda. Vou passar exemplos práticos de funções orgânicas e incluir alguns detalhes que raramente aparecem em materiais didáticos. Se você quer só a lista, pode pular direto para o tópico abaixo. Se quer entender por que certas classificações confundem todo mundo, continua lendo.
Exemplos de funções organicas mais cobrados
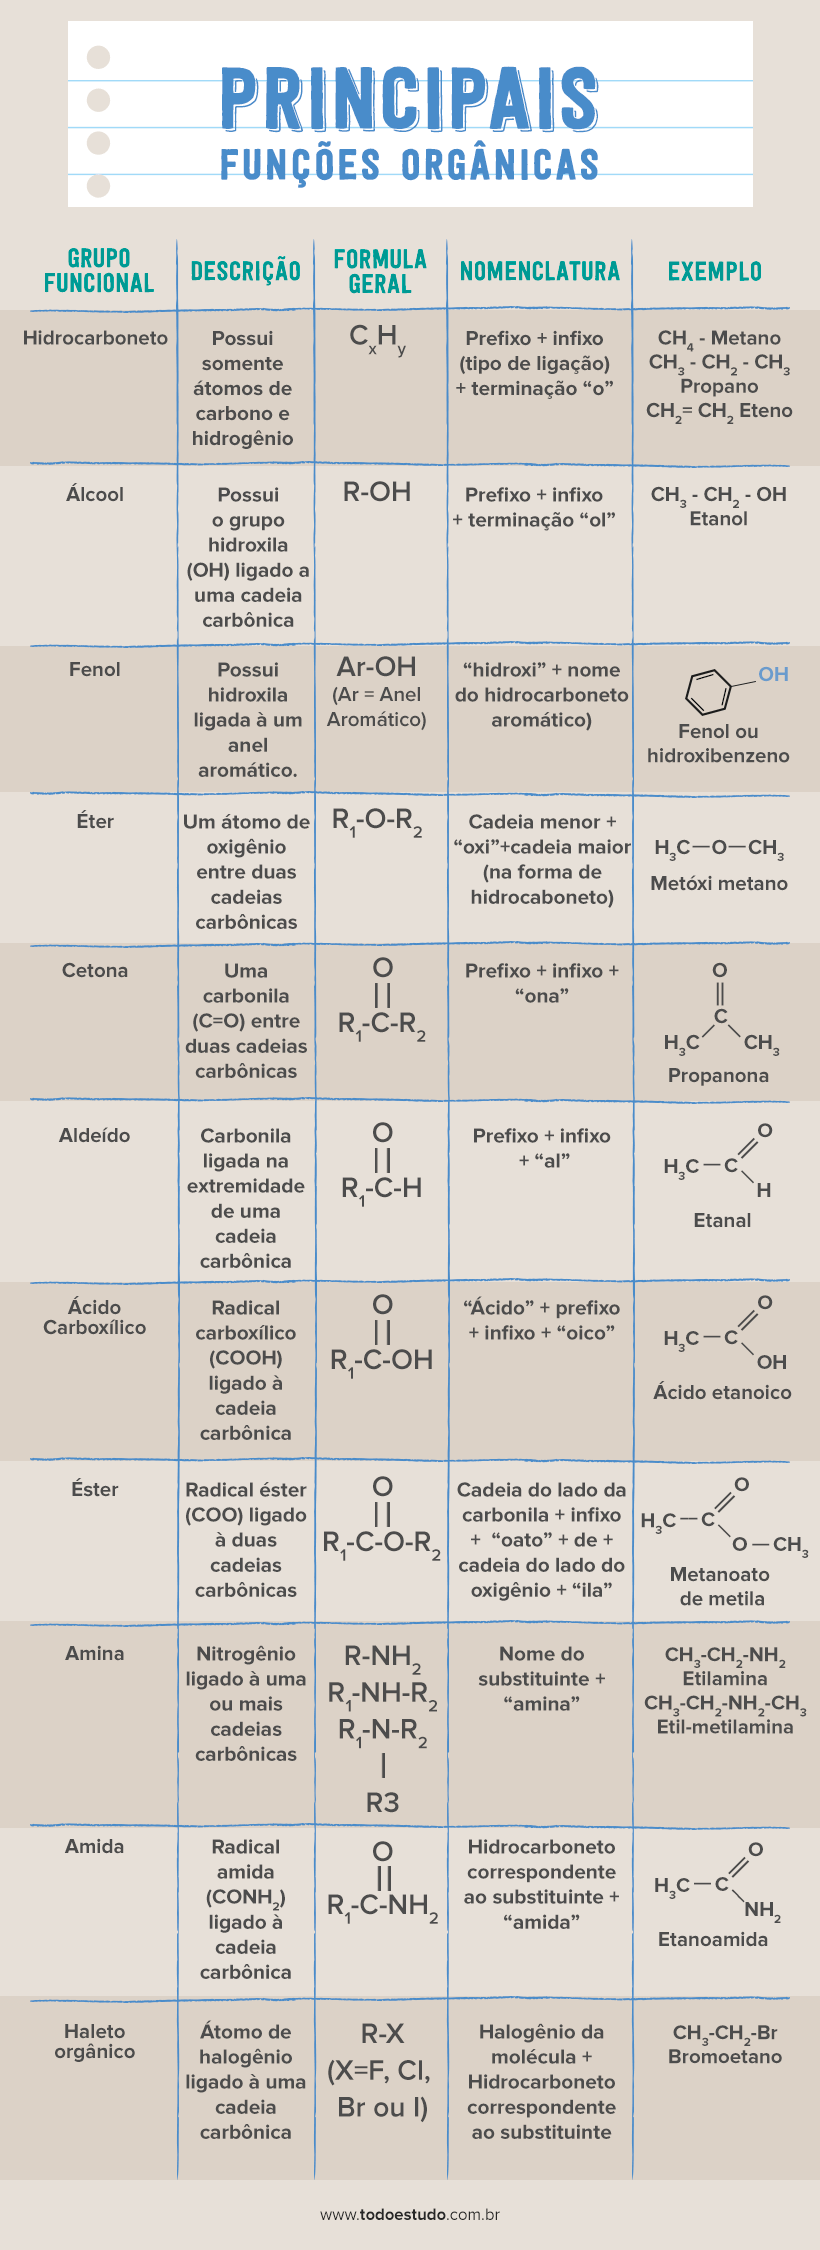
Há um mapeamento direto entre estrutura e comportamento químico. A função orgânica não é uma categoria abstrata, é uma indicação de quais reações aquela molécula vai preferencialmente sofrer. Aqui vão os principais grupos com exemplos concretos. Hidretos de carbono — alcanos, alcenos, alcinos, aromáticos. Exemplo simples: metano (CH), eteno (CH), benzeno (CH). Os aromáticos merecem atenção separada porque a aromaticidade altera completamente a reatividade esperada para uma insaturação. Ciclohexeno reage com bromo por adição eletrofílica. Benzeno não reage da mesma forma sob condições semelhantes. A diferença é a ressonância, não um detalhe técnico. Álcoois — grupo hidroxila (-OH) ligado a carbono sp³. Metanol, etanol, ciclohexanol. Um ponto que passa despercebido: álcoois terciários oxidam muito mais devagar que primários em condições suaves, mas em condições fortes eles sofrem eliminação antes de qualquer oxidação relevante. Isso atrapalha sínteses em laboratório quando se espera um produto de oxidação.
Aldeídos e cetonas — grupo carbonila. Etanal (aldeído), propanona (cetona). A diferença prática entre os dois não é só nomenclatura. Aldeídos oxidam facilmente a ácidos carboxílicos com agentes brandos como Tollens ou Fehling. Cetonas não reagem nesses testes. Esse é um teste qualitativo rápido que ainda uso quando preciso confirmar a presença de um aldeído numa mistura. Ácidos carboxílicos — grupamento -COOH. Ácido acético, ácido benzoico. A acidez depende diretamente do meio. Em solventes apróticos a diferença de pKa entre ácidos carboxílicos alifáticos e aromáticos fica mais evidente. Ácido benzoico tem pKa em torno de 4,2. Ácido acético cerca de 4,76. Parece pouco, mas em síntese isso define qual base usar para desprotonar seletivamente. Éteres — oxigênio ligando dois grupos carbonados. Éter etílico (EtO), anisol. Éteres são notoriamente inertes na maioria das condições, o que os torna bons solventes. O problema real é a formação de peróxidos com o tempo, especialmente em frascos abertos expostos ao ar e à luz. Já tive uma situação em que destilar éter velho sem testar peróxidos antes quase causou uma explosão. Teste com iodeto de potássio e amido antes de qualquer destilação.

Ésteres — R-COO-R'. Acetato de etila, biodiesel (ésteres de ácidos graxos). A hidrólise de ésteres sob condições básicas (saponificação) é irreversível. Sob condições ácidas é reversível. Isso define a escolha do método em síntese orgânica. Usar base economiza tempo porque elimina o equilíbrio, mas exige etapa extra de acidulação depois. Aminas — grupamento -NH, -NHR, -NR. Metilamina, anilina. Aminas primárias reagem com nitrito de sódio em meio ácido formando sais de diazônio estáveis apenas em temperaturas baixas. Se a temperatura sobe acima de 5 °C, o sal de diazônio decompõe rapidamente liberando nitrogênio. Já perdi amostras inteiras por deixar o banho de gelo derreter durante uma diazotação. Controle de temperatura não é sugestão, é obrigatoriedade nesse caso. Amidas — grupamento -CONH. Acetamida, uréia. A ressonância entre o nitrogênio e a carbonila torna o nitrogênio muito menos básico que em aminas. Amidas praticamente não são protonadas em meio ácido diluído. A hidrólise de amidas exige condições brutais comparadas a ésteres: ácido forte e calor prolongado, ou enzimas específicas em condições fisiológicas.
Halogênios orgânicos — haletos de alquila e arila. Cloreto de metila, cloreto de fenila. A diferença entre haletos alifáticos e aromáticos é crucial. Haletos de arila como cloreto de fenila não sofrem substituição nucleofílica por caminhos SN1 ou SN2 convencionais. A ligação C-Cl no anel aromático é muito mais forte. Isso é um erro comum em questões de prova: tratar brometo de metila e brometo de fenila como equivalentes reativos. Fenóis — OH ligado diretamente a anel aromático. Fenol, catecol. Fenóis são muito mais ácidos que álcoois comuns (pKa ~10 contra ~16). A deslocalização eletrônica no anel estabiliza a base conjugada. Isso permite extrair fenóis com bicarbonato de sódio, algo que não funciona com álcoois. Separações ácido-base em laboratório dependem desse detalhe. Um aspecto que poucos materiais destacam é a ambiguidade funcional. Moléculas como a glicose contêm simultaneamente grupo hidroxila e aldeído (na forma aberta), o que significa que ela pode comportar-se como aldeído em testes de oxidação e como álcool em reações de esterificação. Classificar a glicose como apenas "um tipo de função" é simplificação útil para o ensino, mas enganosa na prática analítica. Use testes múltiplos quando analisar compostos polifuncionais.
Agora sobre o caso específico que citei. Trabalhando com identificação de funções numa mistura desconhecida, encontrei um composto que reagiria tanto com Tollens quanto com bicarbonato. A conclusão imediata seria aldeído e ácido carboxílico. Mas o espectro de RMN mostrou que se tratava de um aldeído-ácido intramolecular em equilíbrio com sua forma hemiacetálica cíclica. O teste de bicarbonato respondia pela forma aberta com o grupo ácido exposto. O teste de Tollens também. Separar as duas funções nesse caso exigiu cristalização seletiva e confirmação por RMN ¹³C, não apenas testes clássicos. A lição prática: testes funcionais tradicionais são direcionais mas não definitivos para sistemas em equilíbrio dinâmico. Quem tem acesso a literatura técnica costuma usar o Handbook of Chemistry and Physics ou o Compendium of Chemical Terminology do IUPAC para consultar nomenclatura e propriedades. Para exemplos específicos e Exercícios resolvidos sobre funções orgânicas, bancos de questões de vestibulares e olimpíadas de química são úteis, mas prefiro materiais que mostrem o mecanismo por trás da reação, não apenas a identificação da função. O principal limite dessa abordagem de classificação por funções orgânicas é que ela trata grupos funcionais como entidades isoladas, o que nem sempre reflete a realidade molecular. Grupos adjacentes influenciam reatividade, acidez e estabilidade de formas imprevisíveis sem análise estrutural adequada. Não há substituto para verificar a estrutura completa antes de assumir comportamento reativo baseado apenas na função identificada.

Galeria
-
Identificação de Funções Orgânicas | PDF | Aldeído | Éster -

Mapas Mentais sobre FUNÇÕES ORGANICAS - Study Maps -
Funções orgânicas: como identificar, tabela, nomenclatura e exercícios

