Fisica Da Materia Condensada
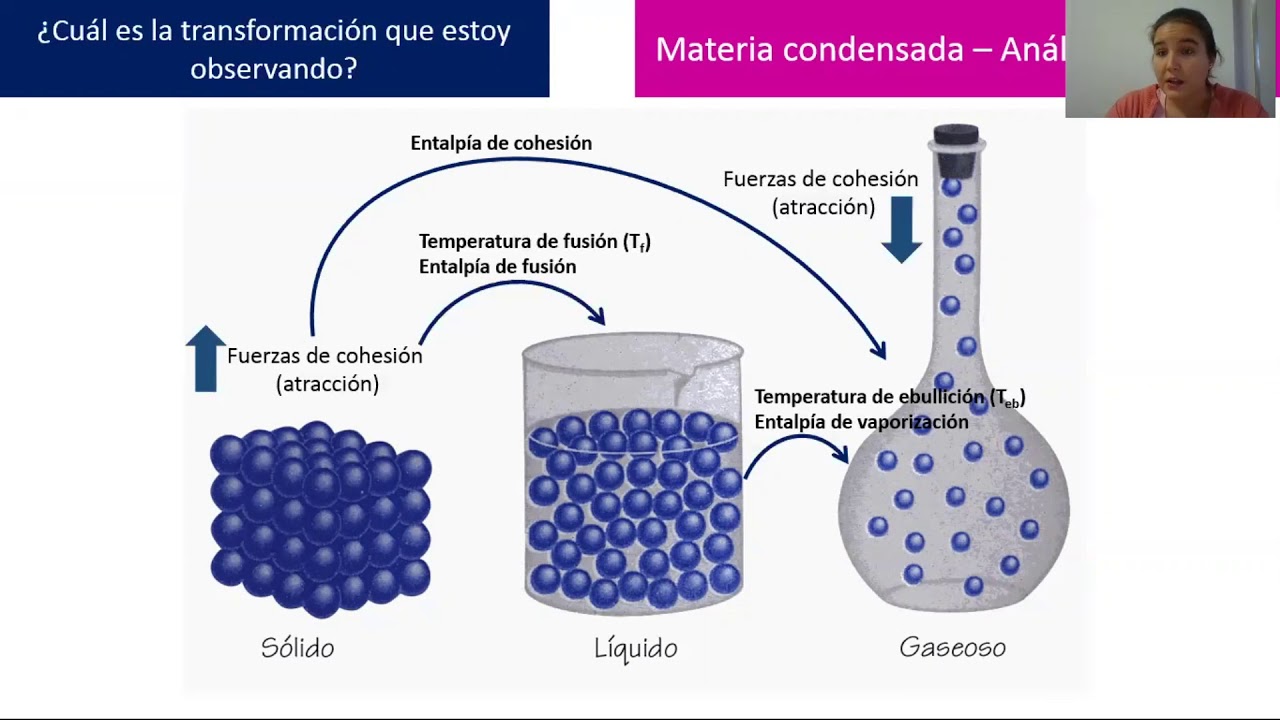
O que realmente se faz no dia a dia
A maior parte do trabalho em física da matéria condensada hoje é computacional. Você resolve a equação de Schrödinger para sistemas com muitos corpos, usa funcionais de densidade (DFT), diagonaliza Hamiltonianas efetivas e tenta entender por que o resultado não está convergindo há seis horas. A teoria é importante — sim, você precisa saber o que é uma transição de fase, o que é simetria quebrada, o que são quasipartículas — mas na prática, o tempo vai para tuning de parâmetros de simulação, limpeza de dados e ler artigos para descobrir que alguém já resolveu o seu problema em 2013. Se você está entrando na área, esqueça a ideia de que vai passar os dias derivados. Vai passar os dias resolvendo erros numéricos que aparecem porque um cutoff de energia estava 2 Ry abaixo do recomendado pelo pseudopotencial. E isso é normal.
física da matéria condensada
Primeiros passos práticos
O caminho mais comum é começar com simulações DFT. Os dois pacotes mais usados são o Quantum ESPRESSO, que é gratuito e tem uma comunidade ativa, e o VASP, que é pago mas tem suporte técnico melhor. Se você está começando agora, instale o Quantum ESPRESSO via conda ou compile a partir do código-fonte. A versão mais recente é a 7.2. A instalação não é trivial — dependências como BLAS, LAPACK, OpenMPI e SCALAPACK precisam estar alinhadas, e se você usar o wrong compiler flag, a coisa simplesmente não roda. O fluxo básico é este: escolha uma estrutura cristalina, gere os pseudopotenciais adequados, defina a malha de k-points, rode o auto-consistente, e depois faça as propriedades que interessam. Transporte? Band structure? Density of states? Phonons? Cada coisa exige etapas adicionais e cuidados diferentes.
Um erro que eu vi acontecer repetidamente
Eu estava otimizando a geometria de uma perovskita híbrida com VASP quando a força residual nunca caía abaixo de 0.05 eV/Å, mesmo após 200 passos de ionic relaxation. O POSCAR estava correto, os PARCAL foram revisados, o ENCUT estava em 520 eV. O problema era um detalhe que quase ninguém menciona: a simetria. O sistema tinha uma pequena distorção estrutural que o ISYM=2 (simetria automática) estava ignorando, e isso gerava forças residuais espúrias que impedia a convergência. Mudei para ISYM=0 e adicionei um passo de conjugate gradient com IBRION=2. Convergiu em 47 passos. O custo foi um aumento de 15 minutos na simulação, mas economizei dois dias inteiros de debugging. A DFT padrão com funcionais LDA ou GGA funciona bem para metais simples, semicondutores convencionais e materiais com ligações fracamente correlacionadas. Mas ela tem problemas conhecidos e sérios. Sistemas fortemente correlacionados — óxidos de metais de transição, terras raras, compostos de fênition — frequentemente precisam de um termo U adicional (DFT+U) ou até de métodos como DMFT. Sem isso, você obtém gaps de banda subestimados em até 50% e ordens magnéticas erradas. Outro ponto cego: interações de van der Waals. Simulações padrão de DFT não as capturam. Se você está estudando materiais 2D, grafeno empilhado, ou MOFs, precisa adicionar uma correção como DFT-D3 ou usar funcionais como o optB88-vdW. A diferença no resultado pode ser grande — até 0.3 eV/átomo em energias de adsorção.

Alternativas quando a DFT não basta
Para sistemas fortemente correlacionados, considere usar o código Wien2k com a opção +U habilitada, ou embarcar no método GW se quiser precisão de gap de banda. Para dinâmica molecular ab initio, o CP2K é uma opção sólida e mais rápida que o VASP para sistemas grandes, embora menos preciso para propriedades eletrônicas. Se o sistema tiver mais de 500 átomos, talvez seja melhor abandonar a abordagem ab initio e usar force fields clássicos com LAMMPS — você ganha velocidade mas perde detalhe eletrônico. Para aprender DFT na prática, o site do Quantum ESPRESSO tem tutoriais bem escritos na pasta doc/tutorials/. Para referências teóricas, o livro do Martin, "Electronic Structure: Basic Theory and Practical Methods", é direto ao ponto e cobre desde fundamentos até aplicações. Se você precisa de pseudopotenciais, o portal PseudoDojo e a biblioteca do Quantum ESPRESSO são os mais confiáveis atualmente. Artigos de revisão sobre métodos para materiais 2D estão disponíveis na Annual Review of Condensed Matter Physics, volume 14, edição de 2023. Passaria mais tempo aprendendo Linux e automação de scripts. Um ano inteiro de pesquisa que pareceu avançar lentamente se acelerou muito depois que eu comecei a escrever scripts Python para gerar estruturas, executar simulações em batch e analisar resultados. Ferramentas como ASE (Atomic Simulation Environment) facilitam essa transição. Também teria lido mais sobre a literatura de benchmarking antes de escolher parâmetros — uma hora lendo artigos de validação poupa dias de simulação inútil depois.
A área não é difícil porque os conceitos são impossíveis. É difícil porque o espaço de parâmetros é enorme e os erros são sutis. O que separa um resultado confiável de um resultado enganosamente bonito é quase sempre o teste de convergência. Não pule ele.
Galeria
-
Exames Testes 03 - Exame - Física da Matéria Condensada - Studocu -

Física Da Matéria Condensada - NAZAEDU -
Física da Matéria Condensada | Estados Quânticos, Novos Materiais e ... -
Física da Matéria Condensada: Estruturas e Propriedades | PDF | Átomos ...

