Geometria Molecular Do Nh3

Como determinar a geometria molecular do NH3 na prática
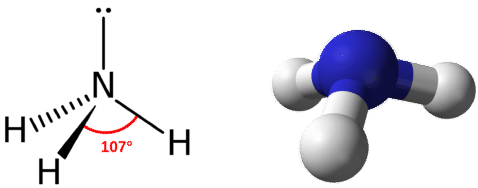
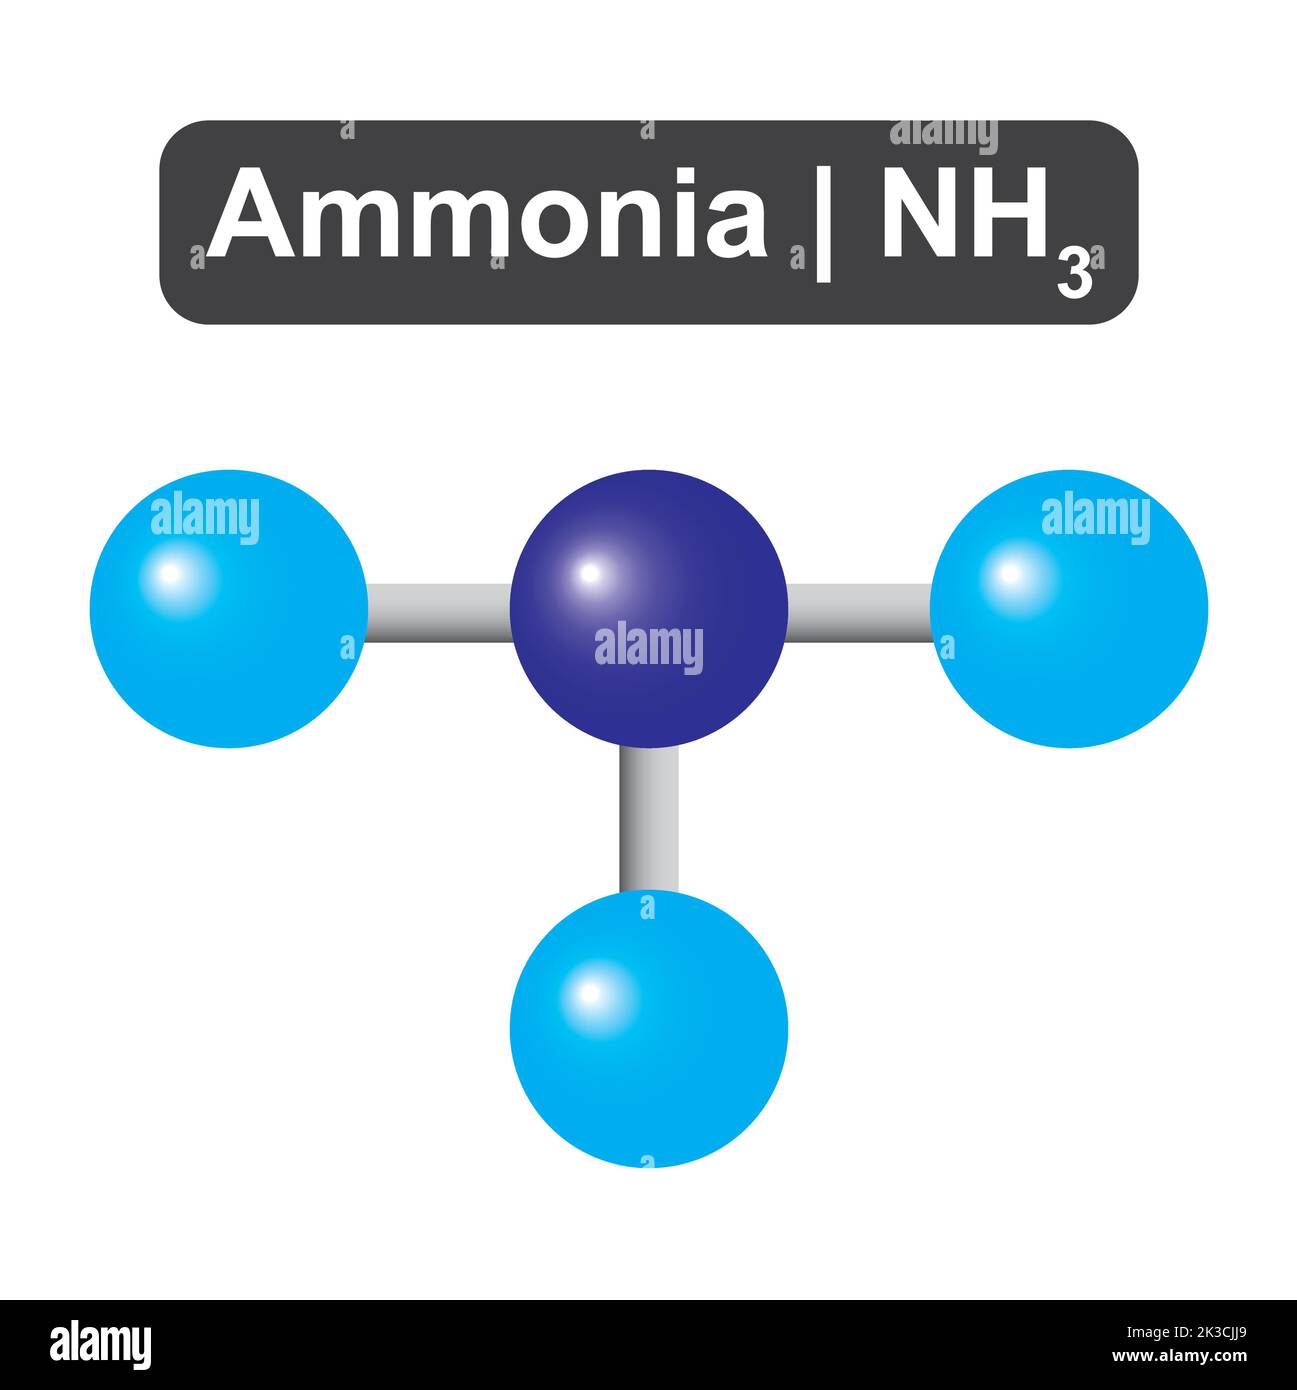
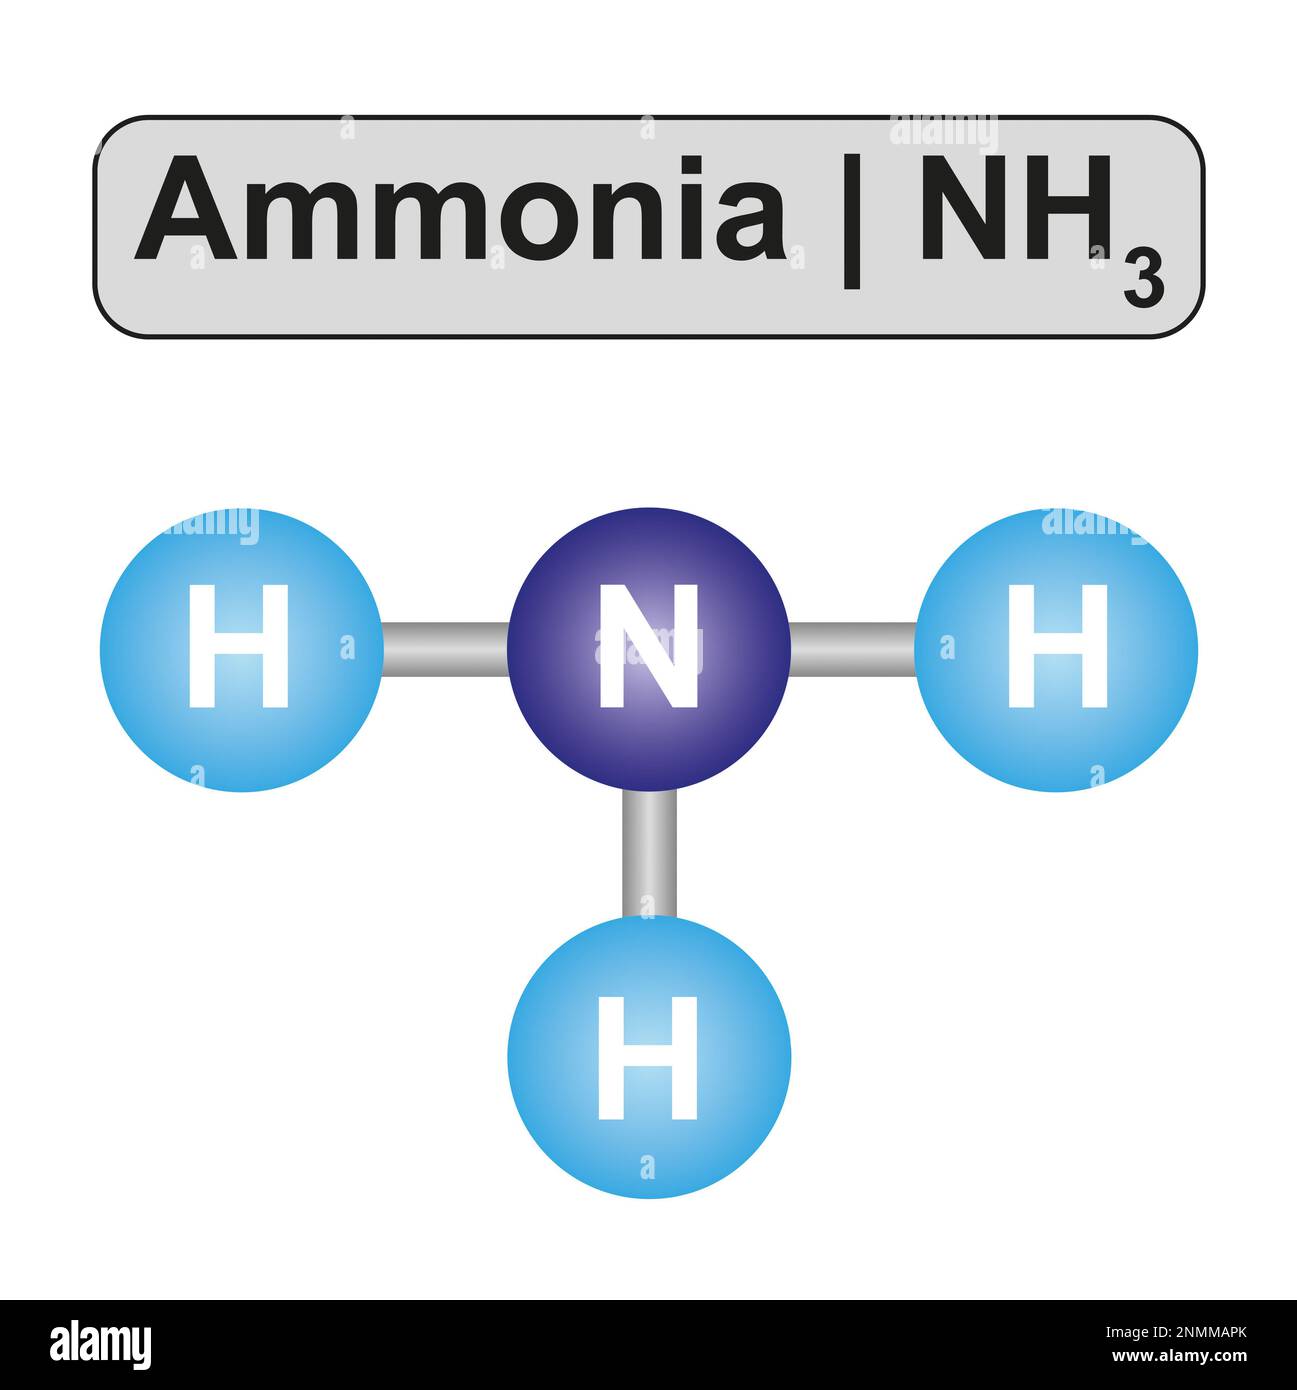
A gente costuma começar pelo número de elétrons de valência do nitrogênio. São cinco. Mais três hidrogênios que contribuem com um elétron cada. Isso dá oito elétrons, ou quatro pares, distribuídos ao redor do átomo central. Dois desses pares são ligantes e dois são pares solitários. A partir daqui a coisa já mostra o caminho. Passo 1: monte a estrutura de Lewis. Nitrogênio no centro, três ligações simples com hidrogênio e um par de elétrons não compartilhado. Passo 2: conte os domínios eletrônicos ao redor do nitrogênio. São quatro: três ligações sigma mais um par solitário. Passo 3: Determine a geometria eletrônica. Quatro domínios = arranjo tetraédrico. Passo 4: Identifique a geometria molecular. Como um dos domínios é um par solitário, a geometria molecular resulta piramidal trigonal. O ângulo de ligação H-N-H fica abaixo dos 109,5° do tetraedro perfeito, por causa da repulsão maior exercida pelo par solitário.
Geometria molecular do nh3 e o problema do par solitário
Aqui é onde a maioria dos estudantes erra. Eles dizem que é tetraédrica porque o arranjo eletrônico é tetraédrico. Não é. O arranjo eletrônico descreve onde os elétrons estão. A geometria molecular descreve onde os átomos estão. São coisas diferentes. O par solitário ocupa espaço mas não é visível na geometria molecular. Por isso a forma real é piramidal trigonal, com os três átomos de hidrogênio na base e o nitrogênio no vértice. O ângulo de ligação não é exatamente 109,5°. A teoria VSEPR prevê uma redução. Na prática, o ângulo do NH3 é de aproximadamente 107°. O par solitário repele mais fortemente os pares ligantes do que os pares ligantes se repelem entre si. Isso comprime os ângulos. Se você estiver fazendo cálculos computacionais e quiser precisão real, use um método que leve em conta a densidade eletrônica, como DFT com funcional PBE ou B3LYP. Estruturas otimizadas com esses métodos chegam a 106,7° para o ângulo HNH, bem perto do valor experimental de 106,7°. Eu já perdi tempo tentando reconciliar resultados experimentais com previsões VSEPR para aminas substituídas. O caso específico foi com a trimetilamina, N(CH3)3. O VSEPR puro previria ângulos ainda mais comprimidos do que no NH3, mas o ângulo observado é de cerca de 108°, maior que no amônia. O que acontece é que os grupos metila criam um impedimento estérico significativo que empurra as ligações para longe. O par solitário também interage de forma diferente com o ambiente eletrônico dos metilas. Minha solução foi parar de confiar cegamente no VSEPR para moléculas com substituintes volumosos e passar a usar modelagem molecular com campos de força (MMFF94 ou UFF) como primeiro passo, antes de qualquer cálculo quântico. Isso já filtra os problemas estéricos básicos e economiza horas de otimização.
Outro ponto que não costumam ensinar direito: a polaridade. A geometria piramidal trigonal faz com que o momento de dipolo das ligações N-H não se cancele. O par solitário contribui significativamente para o momento de dipolo total. O NH3 tem momento de dipolo de 1,47 D, o que é considerável para uma molécula tão pequena. Se você estiver calculando propriedades eletrostáticas ou interações intermoleculares, ignorar essa contribuição do par solitário leva a erros grandes na energia de interação com solventes polares. Para fins práticos de laboratório, se você precisa prever o comportamento de ligações de hidrogênio, a geometria piramidal do NH3 significa que o par solitário no nitrogênio é o sítio doador de hidrogênio. A ligação N-H é o sítio aceitador. Isso é relevante para simulações de dinâmica molecular. O par solitário não é apenas um detalhe geométrico, ele define a química da molécula. O método VSEPR funciona bem para NH3 porque é uma molécula simples. Mas ele falha em casos como o SF4, onde há duas geometrias possíveis dependendo de onde você coloca o par solitário, e a previsão simples não consegue distinguir qual é a mais estável sem cálculos adicionais. Ou no caso de moléculas com ligações duplas, onde a repulsão do par é diferente do par . Para o NH3 em si, o VSEPR chega perto, mas se você precisa de precisão quantitativa, vá direto para métodos ab initio ou DFT. Um cálculo HF/6-31G* já dá uma geometria razoável em segundos. Um cálculo com base set maior, como 6-311++G(d,p), refina ainda mais, principalmente para propriedades que dependem da distribuição eletrônica fora do núcleo.

Galeria
-

Nh3 Molecular Geometry -
Nh3 Molecular Geometry Hybridization Bond Angle And Molecular Shape ... -
Nh3 Molecular Shape Ammonia Molecule, Illustration Stock Image -
Nh3 Molecular Shape Ammonia Molecule, Illustration Stock Image
