Lei Da Velocidade Cinetica Quimica
Entendendo a lei da velocidade na prática
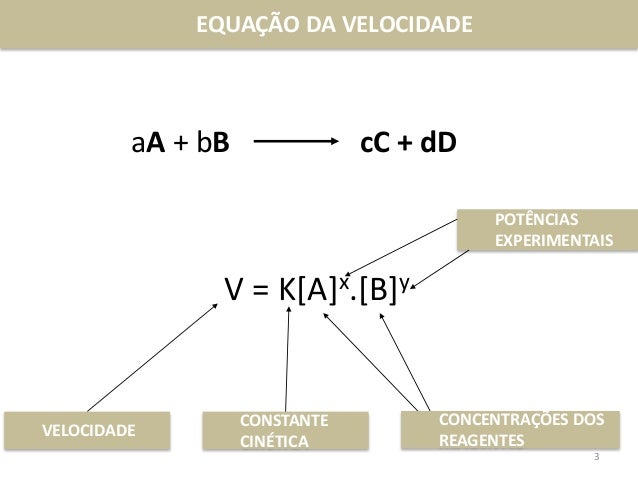
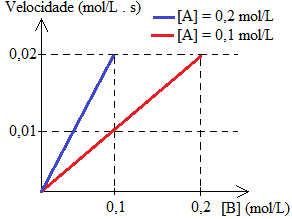
A lei da velocidade cinetica quimica é muito mais do que uma equação de livro didático. Ela descreve como a concentração dos reagentes afeta a taxa de uma reação em um determinado momento. O formato geral é v = k[A]^m[B]^n, onde m e n são ordens de reação que precisam ser determinadas experimentalmente, não pela estequiometria. Isso é algo que sempre causa confusão. A constante k, chamada de constante de velocidade, depende da temperatura e do catalisador. Ela não muda com a concentração. O que muda é a velocidade em si. Se você dobrar a concentração de A e a ordem for 2, a velocidade quadruplica. Parece simples, mas na prática as coisas complicam rápido.
Como determinar a lei da velocidade cinetica quimica experimentalmente
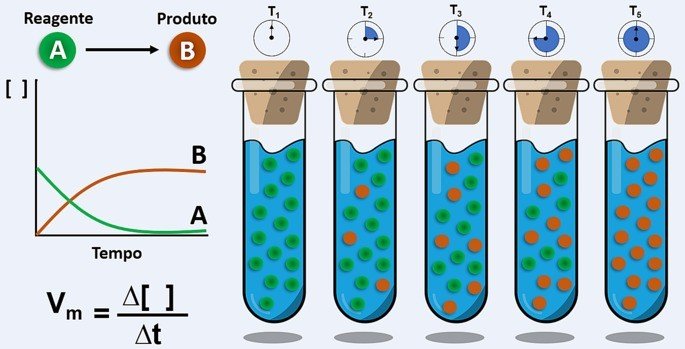
O método das velocidades iniciais é o mais direto. Você prepara várias soluções com concentrações diferentes de cada reagente, mantendo todos os outros constantes, e mede a velocidade nos primeiros segundos da reação. O motivo é evitar efeitos secundários como acidificação do meio, consumo significativo do reagente ou formação de produtos que inibem a reação. Na prática, eu trabalho com reações que duram de minutos a horas. Para capturar o regime inicial, uso espectrofotometria UV-Vis com leitura a cada 2 segundos. Uma solução é misturar reagentes na cubeta e iniciar a aquisição automaticamente. O software gera um gráfico de absorbância versus tempo, e eu converto absorbância para concentração usando a lei de Beer-Lambert. A inclinação da reta nos primeiros pontos é a velocidade inicial. Isso leva cerca de 15 minutos por amostra, mas elimina erros de aproximação numérica que acontecem se você usar pontos distantes no tempo. Outro método válido é o método integrado. Você acompanha a concentração ao longo de todo o tempo e testa qual modelo integrado se ajusta melhor: zero, primeira ou segunda ordem. Isso funciona bem para reações lentas, mas exige que a ordem seja inteira ou semi-inteira. Reações com ordem fracionária ou mecanismo complexo não se encaixam nesse modelo, e forçar um ajuste gera constantes aparentes sem significado físico real.
O problema mais chato que encontrei recentemente envolveu uma reação de hidrólise em meio aquoso com íons H+ atuando como catalisador. A lei de velocidade aparente parecia ser v = k[H+][éster], mas quando aumentei a força iônica com NaClO4, a constante aparente mudava. A conclusão foi que a atividade dos íons H+ estava sendo afetada, e usar concentração bruta distorcia o resultado. A correção foi trabalhar com atividades calculadas via equação de Debye-Hückel estendida, ou então manter a força iônica constante em todos os ensaios e reportar k como constante aparente com a força iônica definida. Sem isso, a dispersão dos dados era de quase 18% em vez dos 3% que eu esperava.
O que a lei da velocidade não diz (e as pessoas costumam esquecer)
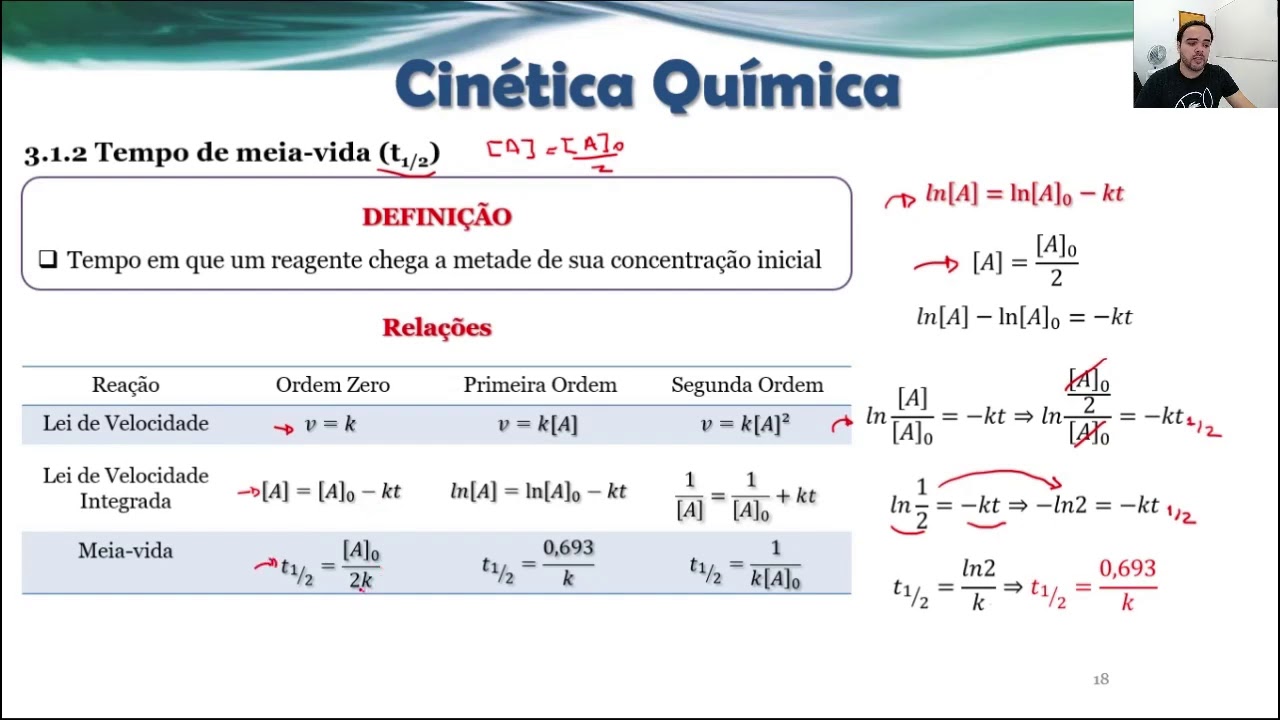
A lei da velocidade não revela o mecanismo de reação por si só. Ela só oferece restrições. Dois mecanismos completamente diferentes podem levar à mesma lei de velocidade. O que ela faz é permitir descartar mecanismos que preveem dependências inconsistentes com os dados observados. Se sua lei mostra dependência de primeira ordem com um reagent que não aparece na equação balanceada, isso é sinal forte de que esse reagent participa de uma etapa anterior ao passo determinante da velocidade. Outro ponto que muita gente perde de vista é a diferença entre ordem de reação e coeficiente estequiométrico. A ordem é um valor empírico. Ela pode ser zero, negativa, fracionária ou até variar com a concentração. Reações enzimáticas, por exemplo, seguem cinética de Michaelis-Menten, onde a ordem aparente em substrato varia de 1 para baixas concentrações para 0 em altas concentrações. Reportar uma única "ordem" nesse caso é enganoso. O mais correto é apresentar a equação completa e os parâmetros Vmax e Km. A determinação de k também exige cuidado com as unidades. A unidade de k muda conforme a ordem global da reação. Para ordem zero, é mol·L¹·s¹. Para primeira ordem, é s¹. Para segunda ordem, é L·mol¹·s¹. Se você reporta k sem especificar as unidades ou a ordem global, a informação fica incompleta e pode levar a erros de cálculo em simulações subsequentes.
Erros comuns que eu vejo todo dia
O erro número um é assumir que a ordem de reação vem da equação balanceada. A equação estequiométrica só informa a proporção dos reagentes e produtos, não a cinética. A lei da velocidade precisa ser determinada experimentalmente. Não tem atalho. O erro número dois é usar pontos tardios do gráfico concentração versus tempo para calcular velocidades. A velocidade diminui conforme os reagentes são consumidos, e produtos ou mudanças de pH podem alterar o percurso reacional. Trabalhar com velocidades iniciais, nos primeiros 5 a 10% de conversão, reduz drasticamente esses efeitos. O erro número três é ignorar o controle de temperatura. A constante k segue a equação de Arrhenius, k = A·e^(-Ea/RT). Uma variação de apenas 2°C em uma reação com Ea de 50 kJ/mol altera k em cerca de 8%. Se seu termostato não estabiliza a temperatura dentro de ±0,1°C, os dados de velocidade vão ter um ruído sistemático que você pode confundir com dispersão experimental.
Quando a lei da velocidade tradicional não funciona
Reações heterogêneas, como catálise em superfície sólida, não se adaptam bem ao modelo homogêneo. A taxa depende da área superficial, da adsorção dos reagentes e da cobertura do sítio ativo. Nesse caso, modelos como Langmuir-Hinshelwood ou Eley-Rideal são mais apropriados. Forçar uma lei de potência nesses sistemas gera expoentes que não têm relação direta com a mecânica da reação. Reações em fase gasosa a altas pressões também podem apresentar comportamento não ideal. Concentrações para pressões parciais requer o fator de fugacidade, especialmente acima de 10 atm. Ignorar isso introduz erro sistemático que cresce com a pressão. Se o seu sistema envolve oscilações químicas, como a reação de Belousov-Zhabotinsky, a lei da velocidade não é fixa. Ela varia ao longo do tempo porque o mecanismo muda conforme os intermediários se acumulam e são consumidos. Nesses casos, o modelo correto é um sistema de equações diferenciais acopladas, e ajustar uma única equação de potência é matematicamente inválido.

Dicas práticas que economizam tempo
Use soluções estoque frescas. Reagentes que oxidam ou hidrolisam no ar, como peróxidos ou haletos, alteram a concentração real em questão de horas. Preparar diluições na hora e padronizar por titulação quando possível evita discrepâncias que parecem erro experimental mas são só degradação química. Para reações muito rápidas, com meia-vida inferior a 1 segundo, cinética de stopped-flow ou mix-and-inject com detecção rápida é obrigatória. Medir com cubeta convencional e agitar manualmente não captura o regime inicial. O tempo morto da mistura já consome parte significativa do reagente antes da primeira leitura. Registre sempre a força iônica, o solvente, o pH e a temperatura junto com os dados de k. Sem essas informações, outro pesquisador (ou você daqui três meses) não consegue reproduzir o resultado. Isso vale mais do que qualquer refinamento estatístico avançado.
A lei da velocidade cinetica quimica é uma ferramenta poderosa quando usada com consciência das suas limitações. Ela não explica tudo, mas responde às perguntas certas se os dados forem coletados corretamente. O trabalho duro está na preparação dos ensaios, no controle das variáveis e na honestidade ao reportar o que os dados realmente mostram.
Galeria
-
Cinética Química: velocidade, influência de fatores e exercícios - Toda ... -

Velocidade Média de uma Reação: Introdução ao estudo da Cinética ... -
Quimica Da Equacao Da Energia Cinetica Cinética Recursos De Ensino
