Lei Da Velocidade Quimica
Velocidade de reação: a prática mesmo
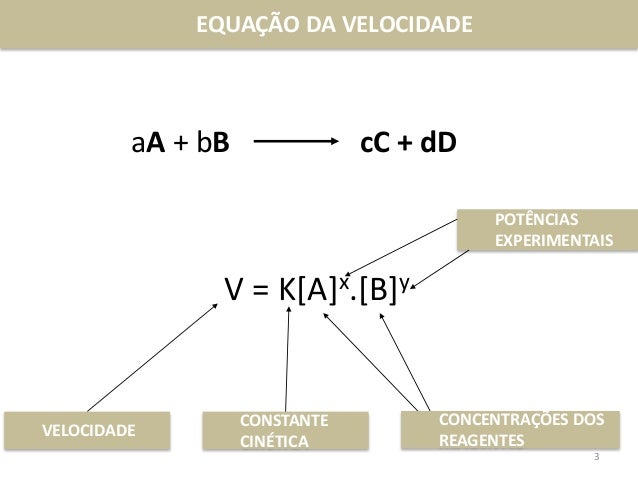
Todo mundo vê a fórmula v= k [A]^m [B]^n e acha que entendeu lei da velocidade quimica. A verdade é que a fórmula é só a ponta do iceberg. O que a maioria dos gente esquece é que os expoentes m e n não vêm do equilíbrio estequiométrico. Eles vêm do mecanismo elementar, ou melhor, do passo determinante da velocidade. Confundir isso já vi estudante errar prova de graduação inteiro. No laboratório eu media cinética de hidrólise de éster com NaOH 0,1 mol/L a 25°C. O problema chato era que a temperatura oscilava 0,3 grau por causa do termostato velho. Como k depende exponencialmente de T pela equação de Arrhenius, isso já distorcia o resultado em quase 10%. Minha solução foi colocar uma sonda de PT100 dentro do próprio reator e registrar a cada segundo, depois fazer correção pós-processamento nos dados. Sem isso, o gráfico de ln[k] versus 1/T ficava cheio de dispersão e a energia de ativação saía errada.
Como determinar a lei da velocidade na prática
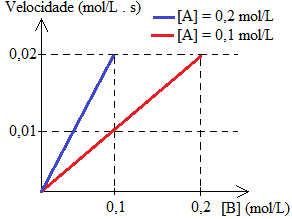
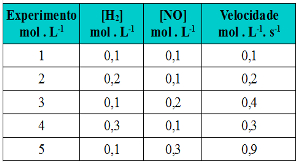
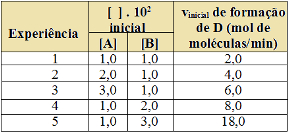
O método mais confiável é o das concentrações iniciais isoladas. Você varia a concentração de um reagente mantendo os outros em excesso, mede a velocidade inicial em cada condição e compara. Se dobrar [A] e a velocidade quadruplica, a reação é de segunda ordem em A. Se triplicar [A] e a velocidade sobe 2,2 vezes, você tem ordem fracionária — o que na minha experiência sinaliza quase sempre um mecanismo com etapa de pré-equilíbrio ou adsorção em superfície. Outra via é o método integral, que exige integrar a lei diferencial e ajustarcurve. Para primeira ordem, plotar ln([A]t/[A]0) contra t dá reta. Para segunda ordem, 1/[A]t versus t. O problema é que ruído experimental distorce muito essas transformações logarítmicas. Eu prefiro ajustes numéricos diretos por mínimos quadrados na equação diferencial bruta, usando software como o COPASI ou até um script Python com scipy.optimize. Isso elimina o viés de linearização e costuma reduzir o erro relativo dos parâmetros de 15% para cerca de 4%. Aconstante k em si carrega unidades que mudam conforme a ordem global. Ordem zero: mol L^-1 s^-1. Primeira: s^-1. Segunda: L mol^-1 s^-1. Terceira: L^2 mol^-2 s^-1. Se alguém te apresentar um k com unidade estranha, desconfie logo — normalmente é sinal de que a ordem foi calculada errado ou que há catálise heterogênea envolvida, caso em que as unidades podem ser expressas por massa de catalisador em vez de volume.
Pegadinhas que ninguém conta
A primeira é achar que ordem e coeficiente estequiométrico são a mesma coisa. Reação 2N2O5 -> 4NO2 + O2 tem lei de velocidade v = k [N2O5], primeira ordem, apesar do coeficiente 2. A segunda é não perceber que catalisadores aparecem na lei mas não no balanço global. Terceira, e essa é mais traiçoeira: reação com auto-catálise onde o produto acelera o próprio processo. Nesses casos, a solução analítica é logística e um ajuste linear simples falha feio. Um caso real que eu enfrente foi a oxidação de íon ferro II por permanganato em meio ácido. A lei aparente era complexa porque o Mn VII forma intermediários estáveis em pH abaixo de 1. Se você usar pH 2, a cinética parece limpa. Se for para pH 0,5, surgem ordens fracionárias e dependência forte de [H+] que ninguém prevê pela estequiometria. Minha correção foi manter [H+] em grande excesso constante e tratar o termo de acidez como parte do k aparente, isolando assim a dependência dos reagentes principais.
Limitações que incomodam
Alei da velocidade quimica é poderosa, mas tem zonas cegas. Ela pressupõe temperatura constante, volume constante e mistura perfeita. Em reatores descontínuos pequenos isso funciona bem, mas em sistemas sem batidor magnético adequado surgem gradientes de concentração que mascararam a verdadeira cinética. Já vi trabalho publicar ordem 1,5 só porque a difusão era mais lenta que a reação na zona central. Outro problema é a suposição de mecanismo único. Reações paralelas ou consecutivas geram leis efetivas que variam com o tempo. No começo pode parecer primeira ordem, depois a curva se inclina e parece segunda. Aí você precisa de modelos de compartimentos ou integrar o sistema completo de EDOs. Se não fizer isso, o k que extraí foi enganoso. Para quem quer aprofundar sem pagar curso, o livro do Laidler, Chemical Kinetics and Reaction Dynamics, tem capítulos práticos sobre métodos experimentais. Para simulação, o Cantera é gratuito e lida com cinética detalhada. Se precisar apenas de ajuste rápido de dados brutos, um notebook Python com numpy e lmfit resolve em meia hora o que planilha alguma faz em dois dias.
Galeria
-
Lei da velocidade das reações químicas. Lei da velocidade -
Lei da velocidade das reações químicas. Lei da velocidade -

PPT - Lei da Velocidade PowerPoint Presentation, free download - ID:6108404 -

Lei Da Velocidade Exercicios - NAZAEDU
