Lisossomo E Peroxissomo

O que realmente acontece dentro dessas vesículas
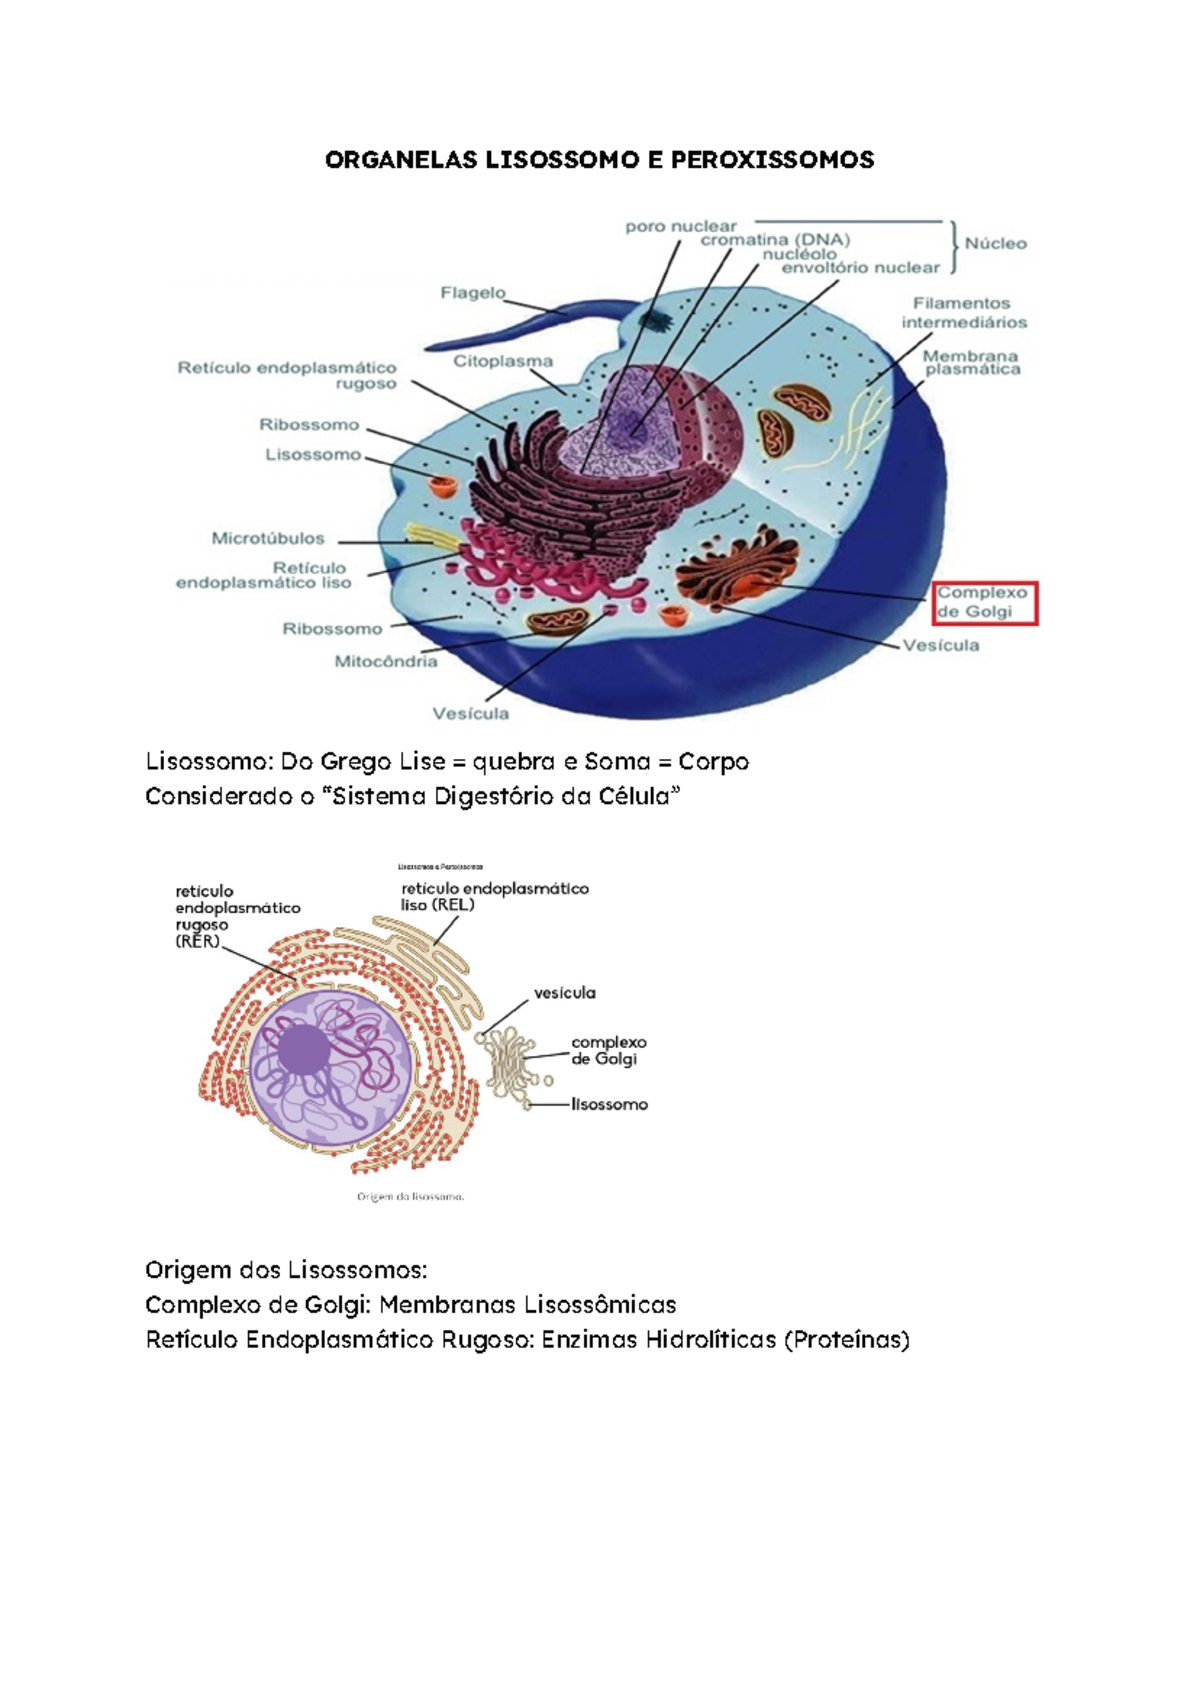
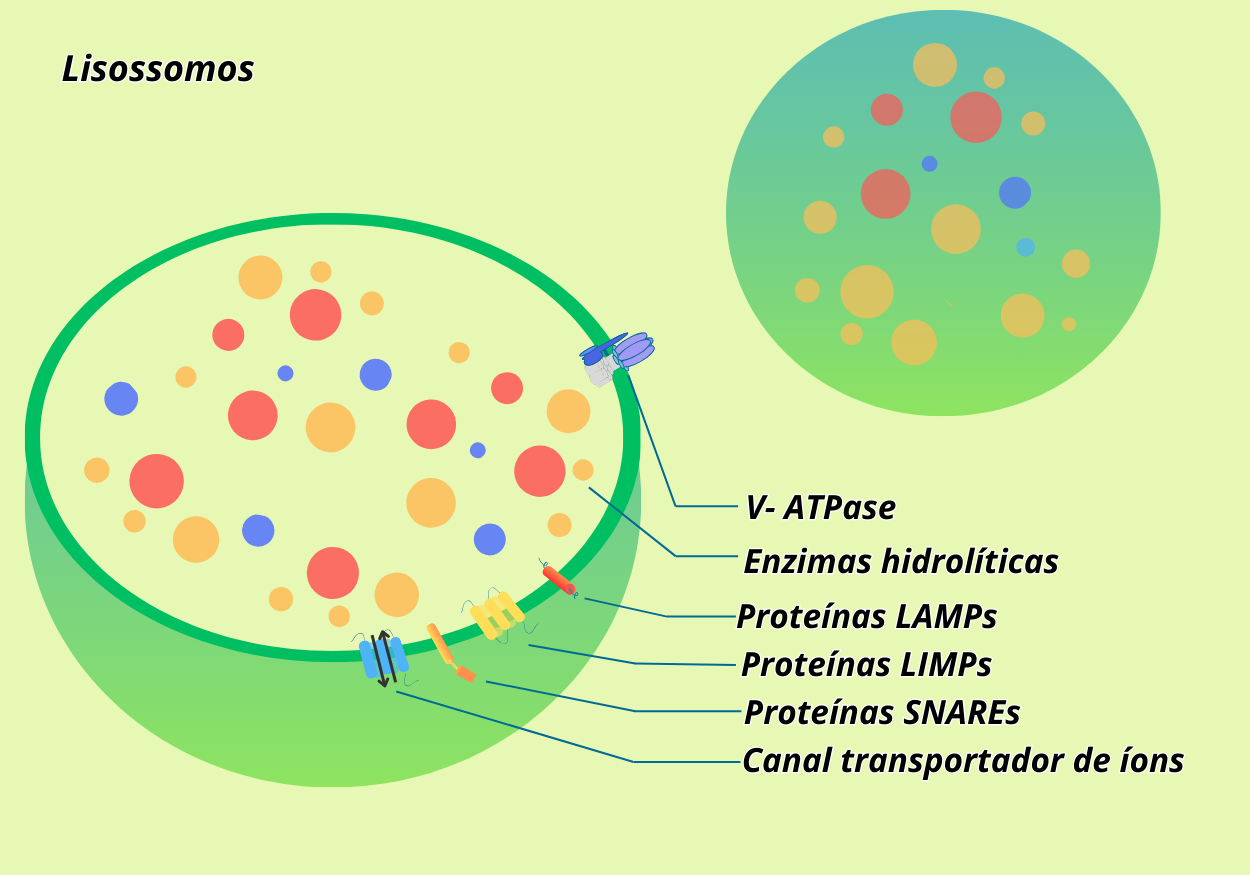
Lisossomos e peroxissomos são estruturas membranosas que muitos manuais tratam como caixas de lixo, mas na prática o funcionamento é bem mais específico. O lisossomo mantém pH ácido por volta de 4,5 a 5,0 graças à bomba de prótons V-ATPase e abriga enzimas hidrolíticas como as catepsinas. O peroxissomo lida com oxidação de ácidos graxos de cadeia muito longa e detoxificação de peróxido de hidrogênio usando a catalase. Eles não compartilham via secretória clássica. As proteínas entram por sinalizações de targeting distintas, a saber LKP em peroxissomos e MANRE ou GNT em lisossomos. Se você vai fotomicroscopia de fluorescência, a escolha do fixador define se a imagem vai render ou virar ruído. Formol a 4% é padrão, mas ele pode cross-linkar demais a membrana do peroxissomo e esconder epítopos que você quer detectar com anticorpos. Eu costumo usar glutaraldeído diluído a 0,05% seguido de formol, só para preservar a ultraestrutura sem matar completamente a imunomarcação. A permeabilização com Triton X-100 a 0,1% por cinco minutos já é suficiente. Tempo maior disso começa a soltar conteúdo enzimático e você perde o sinal precisamente onde ele deveria estar mais forte. No laboratório tive um problema bem chato com autofluorescência em tecidos hepáticos. A lipofuscina dentro dos lisossomos estava emitindo no canal verde e parecia marcação inespecífica. Em vez de brincar com blockings genéricos, optei por um tratamento suave com borohidreto de sódio a 1 mg/mL por dez minutos antes da incubação com o primário. O ruído caiu quase inteiramente e o contraste real da proteína de membrana do peroxissomo ficou legível. Não é um truque milagroso, mas resolve exatamente o ponto onde o protocolo padrão falha.
Um ponto que poucos iniciantes consideram é a dependência de zinco nas metaloproteinases lisossomais. Se você estiver estudando catepsina L ou B, a presença quelantes como EDTA no tampão de lavagem pode inibir a atividade residual durante a reação com substratos fluorogênicos. Eu sempre verifico a composição do buffer antes de rodar ensaios de atividade in situ. Outra coisa contra intuitiva é que peroxissomos não precisam de ATP para importar proteínas. A importação é dependente de energia, mas não diretamente de ATP hidrolisado no sentido clássico. Eles usam o gradiente de membrana e chaperonas citosólicas como as PEX5. Isso muda completamente a forma como você interpreta inibidores metabólicos em experimentos de curto prazo. O limitação séria é que a morfologia dessas organelas é altamente sensível ao tempo entre a excisão do tecido e o fixador. Se passar de dois minutos, a integridade da membrana do peroxissomo começa a colapsar e a catalase vaza. Para lisossomos, o problema é ainda mais traiçoeiro porque as hidrolases já estão ativas e começam a digerir o próprio contorno vesicular. Se o material for de origem pós-mortem com reperfusion comprometida, a microscopia eletrônica convencional não vai mostrar o estado nativo. Nesse caso, a alternativa mais confiável é a criofixação por mergulho rápido em etano líquido e subsequentemente substituição por resina aquosa para corte a frio. Funciona, mas exige equipamento que nem todo núcleo tem disponível. Quantitativamente, a contagem manual por campo em cortes de 70 nanômetros leva cerca de oito a doze minutos por lâmina, dependendo da densidade celular. Se você usar segmentação automática com modelos treinados em máscaras de intensidade, o tempo cai para dois a quatro minutos, mas o risco de false positive sobe se o fundo tiver granulação. Eu recomendo validar manualmente pelo menos vinte estruturas por amostra antes de confiar nos números brutos do software.
A diferença funcional entre eles se mantém estável em cultura celular padrão, mas alterações no meio de cultura, como excesso de ferro ou estresse oxidativo crônico, mudam a carga enzimática e o tamanho médio das vesículas. Se o objetivo for estudar autofagia em parallel com turnover peroxissomal, o protocolo de duplo staining exige anticorpos de espécies diferentes e tempos de incubação separados. Juntar tudo num único passo costuma gerar quimeração de sinal e resultados inconsistentes. A prática simples de manter os buffers fresco e rodar controles negativos sem o primário resolve a maior parte dos problemas que aparecem na rotina.
Galeria
-

Lisossomos e peroxissomos -
Peroxissomos O Que So Funo Estrutura Lisossomos -

Lisossomos e peroxissomos -
Diferenças entre Lisossomos e Peroxissomos | PDF | Lisossoma | Vesícula ...

