Modelo Atômico De Erwin Schrodinger
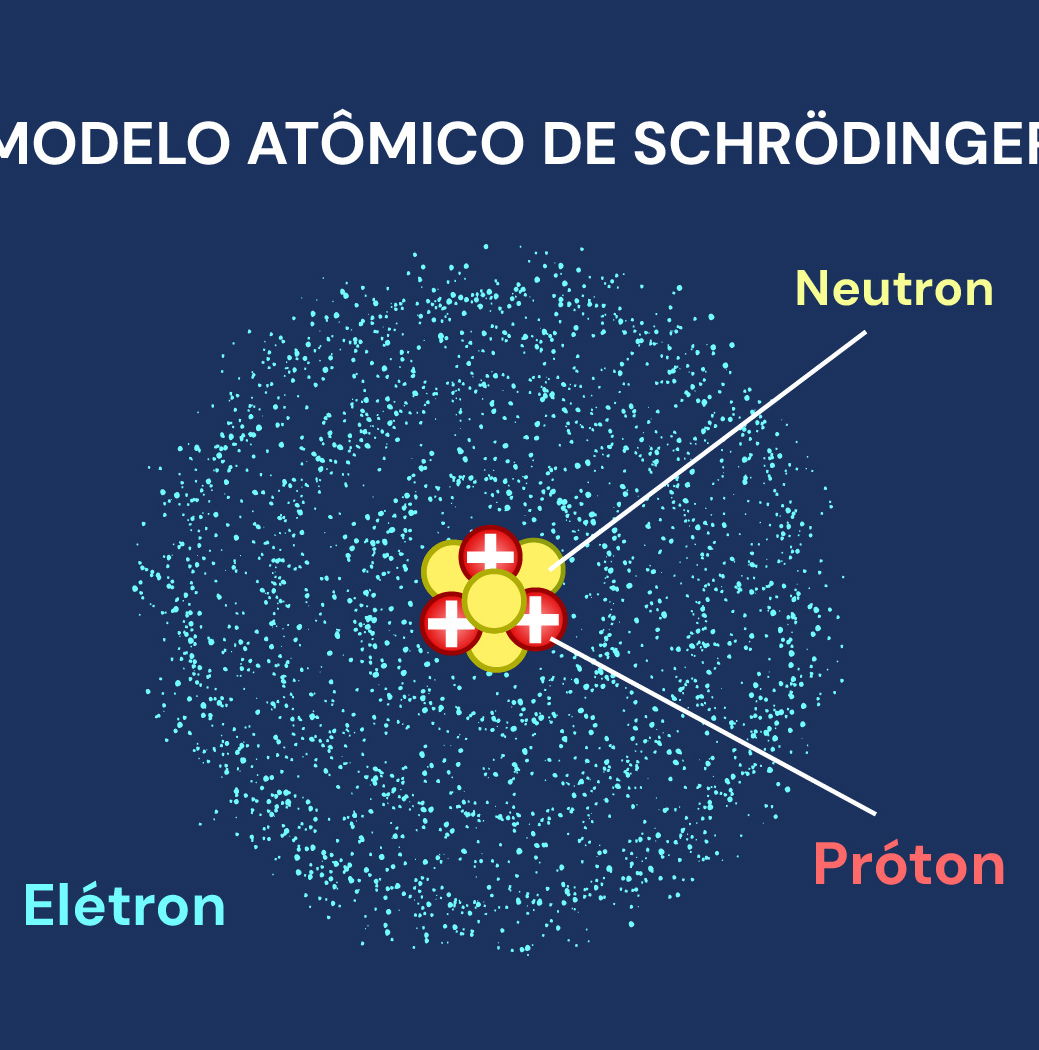
O modelo atômico de Schrödinger na prática
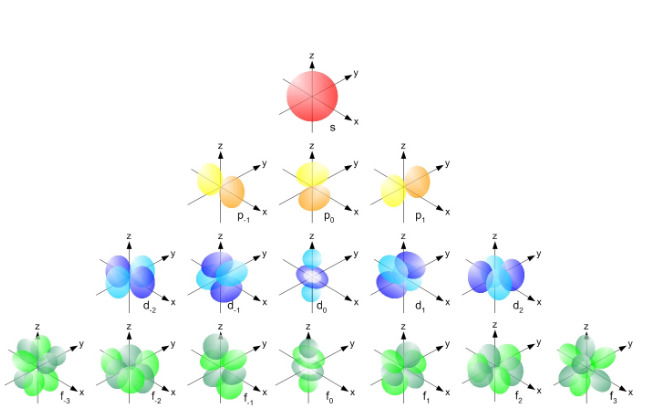
A maioria dos cursos introduz o modelo atômico de Erwin Schrödinger como se fosse uma evolução direta do modelo de Bohr, com elétrons indo de órbitas circulares para orbitais. A verdade é bem mais bagunçada. O modelo de Schrödinger não substitui simplesmente Bohr; ele emerge da equação de onda que descreve o comportamento quântico de partículas com massa. Quando você resolve a equação para o átomo de hidrogênio, surgem números quânticos que definem os estados possíveis do elétron. São quatro: n, l, m_l e m_s. Esse último não vem da equação original de Schrödinger — vem da necessidade de explicar efeitos espectroscópicos que o modelo inicial não previa. Na prática, você não "usa" o modelo atômico de Erwin Schrödinger como uma ferramenta de cálculo direto. Você usa a equação de Schrödinger e interpreta os resultados. O processo funciona assim: você parte do Hamiltoniano do sistema, aplica as condições de fronteira adequadas e resolve a equação diferencial parcial. Para o átomo de hidrogênio, a solução analítica é exata. Para qualquer outra coisa, você precisa de aproximações. O que muita gente não entende na hora de estudar o modelo atômico de Schrödinger é a diferença entre a função de onda e a densidade de probabilidade ||². A função de onda em si não tem interpretação física direta. Ela pode ser negativa, complexa, ter nós. O que realmente importa para a química é o módulo ao quadrado. É ali que você encontra a densidade eletrônica, a forma dos orbitais, tudo que aparece nos livros didáticos.
Eu me lembro de ter passado duas semanas tentando entender por que minha simulação computacional do orbital 2p do carbono não convergia para a forma esperada. O problema era que eu estava usando uma base de funções gaussianas inadequada para a região radial próxima ao núcleo. A troca foi mudar para um conjunto de base contracted, especificamente um 6-31G*, que captura melhor o comportamento assintótico da função de onda. Com isso, a convergência aconteceu em vez de trinta iterações, o cálculo rodou em quinze minutos em vez de quebrar após três horas.
Por que o modelo de Schrödinger é diferente do que você vê no ensino médio
O modelo atômico apresentado nas escolas trata os elétrons como nuvens de probabilidade estáticas. Na realidade, a equação de Schrödinger dependente do tempo descreve uma dinâmica. O estado quântico evolui. Quando falamos de átomos em estado estacionário, estamos falando de soluções da equação independente do tempo, que são autofunções do operador Hamiltoniano. Cada autofunção tem uma energia definida. A superposição dessas autofunções é o que gera o comportamento real dos elétrons. Um ponto que quase ninguém menciona é que o modelo de Schrödinger para átomos multieletrônicos não tem solução analítica exata. A repulsão elétron-elétron quebra a separabilidade das variáveis. Isso significa que todo método prático — Hartree-Fock, DFT, CI, CC — é uma aproximação. A escolha do método depende do equilíbrio entre custo computacional e precisão que você precisa. Para estruturas eletrônicas básicas, Hartree-Fock pode ser suficiente. Para propriedades que dependem da correlação eletrônica, você vai precisar de algo mais elaborado. O colapso da função de onda durante uma medição também é um ponto que gera confusão. O modelo atômico de Schrödinger não explica o colapso. Ele descreve a evolução unitária do sistema. Quando você mede, o formalismo padrão diz que o estado projeta em um autoestado do operador medido. Isso é parte da interpretação de Copenhague, não uma previsão da equação em si. Existem interpretações alternativas, como a de muitos mundos, que tentam resolver isso sem colapso. Mas isso é outro assunto.

Erros comuns ao trabalhar com o modelo atômico de Schrödinger
O erro mais frequente que vejo é tratar orbitais como se fossem trajetórias definidas. Um orbital é uma função de onda de uma partícula em um potencial. Não diz onde o elétron está. Diz a amplitude de probabilidade de encontrá-lo em cada ponto do espaço. Confundir isso leva a raciocínios errados sobre ligação química, geometria molecular e reatividade. Outro erro comum é achar que o número quântico principal n determina sozinho o tamanho do orbital. Ele determina a energia no átomo de hidrogênio, mas em átomos multieletrônicos a energia também depende de l. Isso gera o efeito de penetração e blindagem, que é o motivo pelo qual o orbital 4s preenche antes do 3d. Se você estudar apenas o hidrogênio, essa ordenação não aparece, e a regra de Aufbau fica sem fundamento. Quando você trabalha com cálculos computacionais, há um problema específico que aparece com frequência: a contaminação por spin. Em métodos UHF (unrestricted Hartree-Fock), o número quântico de spin S² nem sempre é um bom número quântico. Isso significa que a função de onda não é um autoestado puro do operador de spin. Eu já perdi tempo debugging uma molécula de oxigênio porque o resultado de energia parecia inconsistente. O problema era que a solução UHF tinha contaminação significativa de tripleto e quinteto. A correção foi usar ROHF (restricted open-shell Hartree-Fock) ou aplicar um projeto de spin após o cálculo. O tempo economizado foi considerável — em vez de rodar três configurações diferentes e comparar, uma única execução ROHF resolvia tudo.
O que o modelo atômico de Schrödinger realmente explica
O modelo atômico de Schrödinger explica a estrutura eletrônica dos átomos a partir de primeiros princípios. Ele prevê os níveis de energia do hidrogênio com precisão extraordinária. Para átomos mais pesados, a precisão cai porque as aproximações são necessárias, mas ainda assim é a base de toda a química quântica moderna. A distribuição eletrônica que ele fornece é o que permite calcular propriedades como potencial de ionização, afinidade eletrônica, moment dipolar e polarizabilidade. Essas quantidades são derivadas diretamente da função de onda. Se você tem uma função de onda boa, essas propriedades vêm praticamente de graça. O problema é que "função de onda boa" é um conceito relativo. Para átomos leves, métodos pós-Hartree-Fock podem alcançar precisão química, na faixa de 1 kcal/mol. Para sistemas maiores, a complexidade computacional cresce demais e você fica limitado a métodos aproximados. Uma limitação importante do modelo de Schrödinger é que ele é não-relativístico. Para átomos pesados, efeitos relativísticos tornam-se relevantes. A contração dos orbitais s e p, a expansão dos orbitais d e f, o acoplamento spin-órbita — tudo isso exige tratamentos relativísticos. A equação de Dirac é o framework correto nesses casos. Métodos como DKH (Douglas-Kroll-Hess) ou X2C (exact two-component) são usados para incorporar efeitos relativísticos de forma aproximada em cálculos não-relativísticos padrão.
Se o seu interesse é entender espectros atômicos, o modelo de Schrödinger com correções de fine structure já é um ponto de partida decente. Para espectroscopia de alta resolução, você precisa de correções QED, incluindo o deslocamento de Lamb e o momento magnético anômalo do elétron. Essas correções são pequenas mas mensuráveis. O acordo entre teoria e experimento nessa área é de uma das melhores precisiões de toda a física.

Quanto tempo leva para dominar o modelo atômico de Schrödinger
Compreender o formalismo básico leva alguns meses de estudo dedicado. Resolver problemas simples de mecânica quântica, como o poço de potencial infinito e o oscilador harmônico, prepara o terreno. A transição para o átomo de hidrogênio exige familiaridade com equações diferenciais parciais e coordenadas esféricas. Entender as funções especiais envolvidas — polinômios de Legendre, harmônicos esféricos, polinômios de Laguerre — toma mais tempo. Eu levaria talvez seis a oito meses para me sentir confortável com tudo isso. Aplicar o modelo em cálculos reais é outra história. A curva de aprendizado para softwares como Gaussian, ORCA ou Psi4 é mais pronunciada. Aprender a escolher bases de funções, interpretar output, diagnosticar problemas de convergência e validar resultados leva anos. Eu recomendaria começar com sistemas pequenos, átomos e moléculas diatômicas, antes de partir para sistemas maiores. O feedback imediato ajuda a construir intuição. O modelo atômico de Schrödinger continua sendo a base da química teórica. Ele não é perfeito, não é completo e não escala facilmente para sistemas grandes. Mas é o melhor que temos para descrever a estrutura eletrônica a partir de princípios fundamentais. Tudo o que vem depois, seja DFT, MP2, CCSD(T), é uma variação ou extensão dessa ideia central. Entender o core é mais valioso do que decorar a hierarquia de métodos. Quando você sabe por que o modelo funciona e onde ele quebra, as decisões sobre qual aproximação usar ficam muito mais claras.
Galeria
-
Modelo Atomico De Erwin Schrodinger -

Modelo Atómico De Erwin Schrödinger – ZUAC -

Modelo Atómico De Erwin Schrödinger
