Modelo Atomico Mais Atual

O modelo que a gente usa hoje em dia
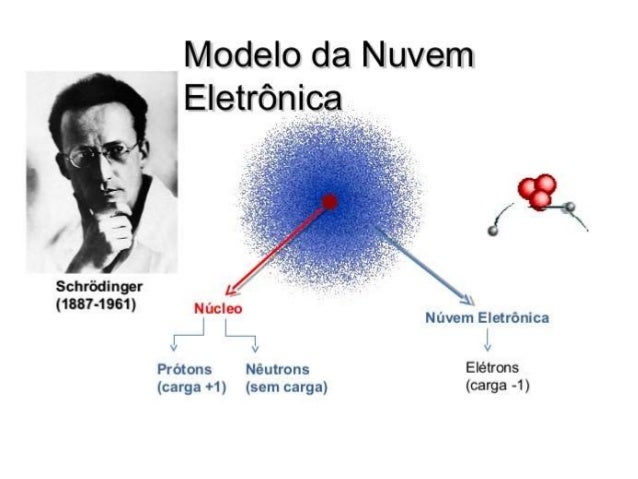
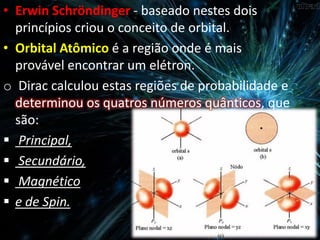
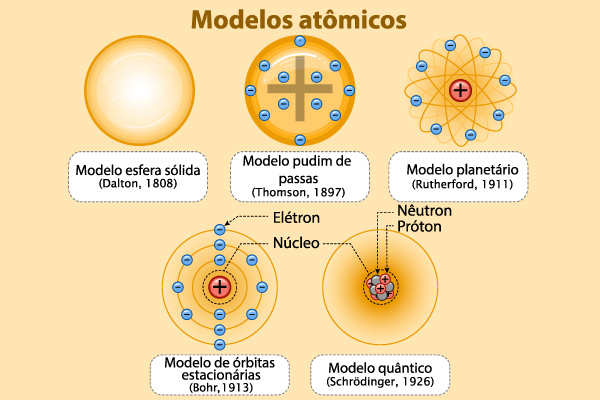
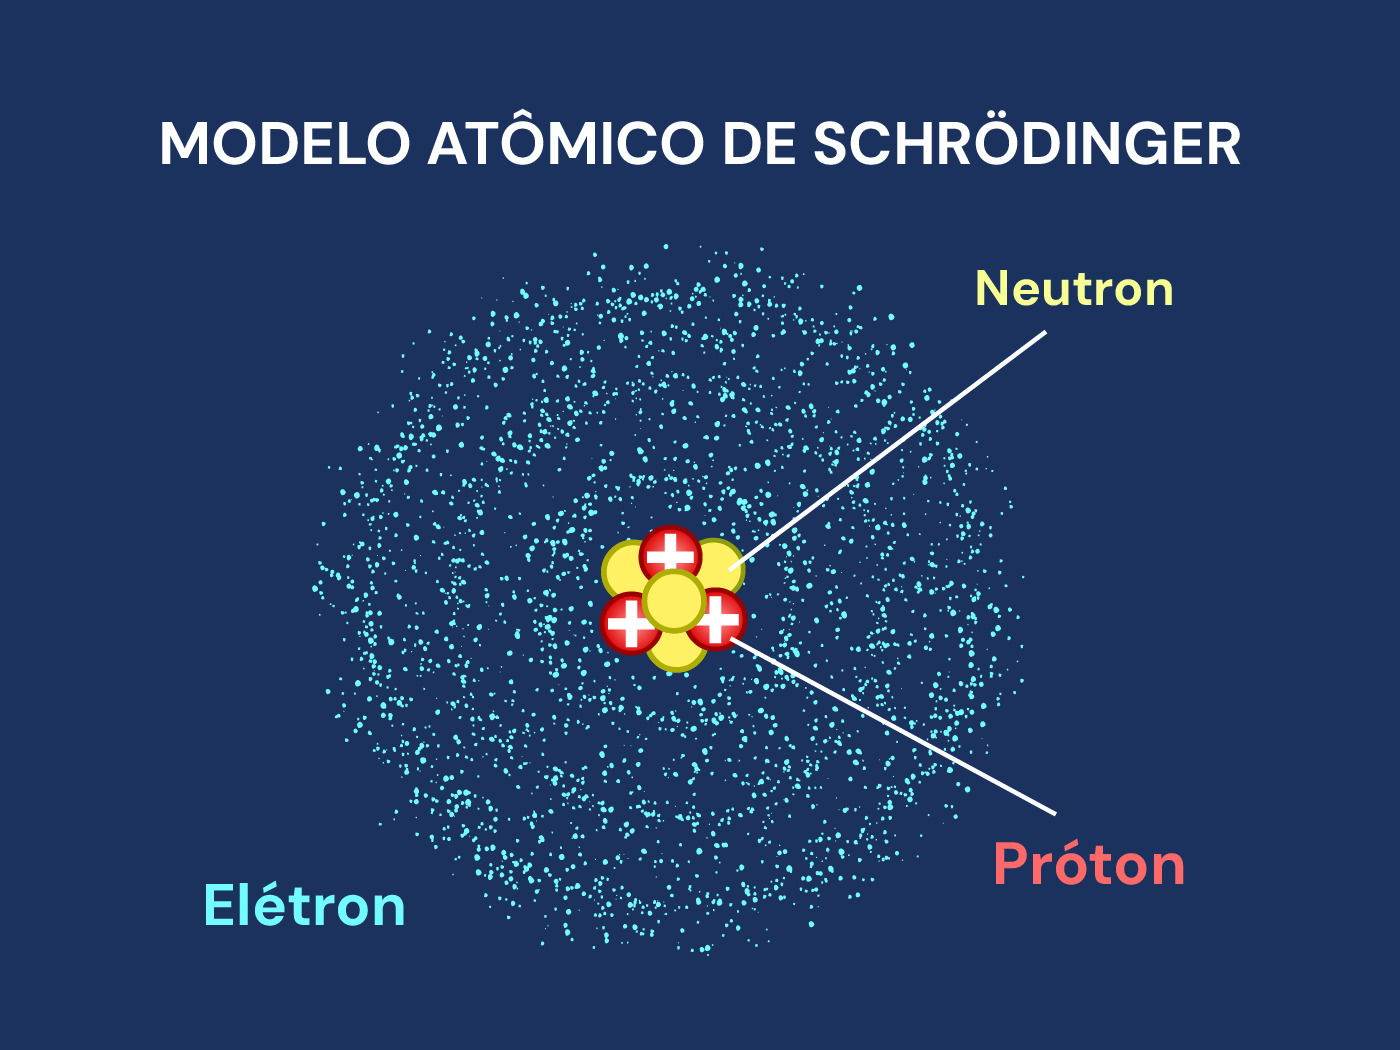
O modelo atômico mais atual não é uma coisa só, é um conjunto de regras matemáticas que descreve como os elétrons se comportam perto do núcleo. A base é a equação de Schrödinger, resolvida para o átomo de hidrogênio primeiro, depois estendida com aproximações para átomos mais pesados. Os elétrons não orbitam como planetas — eles ocupam orbitais, regiões do espaço onde há uma probabilidade razoável de encontrá-los. Isso já foi novidade nos anos 1920, mas ainda gera confusão todo semestre de química geral. O que importa na prática é a combinação de quatro números quânticos: n, l, m_l e m_s. Eles definem o orbital e o spin do elétron. O princípio de exclusão de Pauli diz que dois elétrons no mesmo átomo não podem ter os quatro números iguais. É isso que impõe a estrutura da tabela periódica. Sem ele, todos os elétrons cairiam no orbital 1s e a química seria muito mais chata.
modelo atomico mais atual na bancada
Eu já perdi tempo tentando prever o estado fundamental de íons de metais de transição só com a regra de Aufbau. Funciona para a maior parte dos casos, mas há exceções sistemáticas. Cromo e cobre são os clássicos, mas o problema real aparece com molibdênio, prata e ouro. O elétron vai para o subnível d antes de completar o s porque a repulsão eletrônica e o efeito de blindagem mudam a ordem de energia entre camadas vizinhas. Em 2019, tentando justificar a configuração do Pd(II) para um relatório de síntese, cheguei a concluir erroneamente que havia um orbital d vazio. A configuração real é d8 com todos os elétrons emparelhados em geometria quadrada plana. O erro veio de aplicar Aufbau cegamente sem considerar que ligantes fortes estabilizam certos orbitais d de forma desigual. O truque foi calcular a energia de emparelhamento versus a energia de desdobramento do campo cristalino e comparar com dados magnetométricos. O que a maioria dos materiais didáticos não mostra claramente é que o modelo quântico atual não resolve o átomo de hélio exatamente. Nem o lítio. Para átomos com mais de um elétron, a interação elétron-elétron impede solução analítica fechada. A gente usa métodos aproximados: Hartree-Fock, DFT, configuração interativa. Cada um tem um custo computacional diferente e um conjunto de erros sistemáticos próprio. Hartree-Fock subestima correlação eletrônica. DFT depende funcional e às vezes falha feio em sistemas com forte correlação, como óxidos de metais de transição.
Como ler um diagrama de orbitais sem se perder
A ordem energética não é sempre a mesma coisa que a ordem de preenchimento na tabela. O diagrama de Madelung ajuda, mas só para átomos neutros na terra. Quando você ioniza, os orbitais 4s e 3d se reorganizam. Elétrons s saem primeiro porque, no íon, eles estão efetivamente mais altos em energia que os d. Já vi gente escrever configuração de Fe3+ como [Ar] 4s2 3d3, o que está errado. O certo é [Ar] 3d5. O 4s esvazia antes. Também é importante entender que orbital não é uma órbita. É uma função de onda. O quadrado da amplitude dá densidade de probabilidade. Um orbital p tem dois lóbulos com fase oposta, representada por sinal matemático, não carga. Misturar isso com ideia de trajetória leva a erros conceituais persistentes. Na prática laboratorial, o modelo atual se traduz em coisas mensuráveis: espectros de absorção, momentos magnéticos, geo de coordenação. Se seu complexo de cobalto mostra dois elétrons desemparelhados, isso restringe os possíveis arranjos d e descarta geometrias. Espectroscopia UV-Vis com banda d-d mal resolvida ainda assim aponta para desdobramento do campo cristalino. Ressonância paramagnética eletrônica complementa quando o sistema tem spin alto e sinais largos.
O que o modelo não explica bem
O modelo quântico padrão é não-relativístico por padrão. Para átomos pesados, isso gera erro. Spin-órbita acopla momento angular orbital e spin, ebra níveis de energia que o modelo simples não prevê. Ouro é amarelo, não prateado, por causa de transições afetadas por correções relativísticas. Bismuto também. Para Z maior que uns 50, o acoplamento j-j às vezes descreve melhor que l-s, mas a gente raramente ensina isso em curso de graduação. Efeitos de correlação forte são outro ponto cego. Materiais como LaCuO4 ou NiO são isolantes de Mott, não metais como a teoria de bandas simples previa. A interação Coulombiana entre elétrons no mesmo orbital d é grande demais para ser tratada como perturbação. Aí entra DFT+U ou métodos multiconfiguracionais, que são mais caros e menos estáveis numericamente. Também não dá para ignorar que o próprio conceito de orbital perde sentido em moléculas grandes quando a simetria baixa mistura características. Orbitais moleculares ainda funcionam, mas a interpretação por centros atômicos vira aproximação questionável. Para sistemas com ligação fraca, dispersiones e estados de transferência de carga, funcionais padrão falham sem correções empíricas.
Resumo prático
Se você precisa apenas escrever configurações eletrônicas para elementos até zircônio, Aufbau com as exceções conhecidas resolve. Para íons de transição, remova elétrons s primeiro. Para metais pesados, considere efeitos relativísticos se a precisão importar. Para materiais com correlação forte, aceite que o modelo padrão precisa de correção e escolha um método apropriado. E sempre verifique com dado experimental quando possível, porque cálculo sem validação é só narrativa bonita.
Galeria
-
O atual modelo atômico | PPTX -

Modelo Atômico: O Atual Modelo Atômico -
Modelo atômico de Schrödinger: o que diz? - Brasil Escola -
Modelo atômico de Schrödinger: o que é e as características da teoria ...
