Mutação Genética Em Humanos

Entendendo mutação genética em humanos na prática
A maioria das pessoas pensa que mutação genética em humanos é algo raro e catastrófico. A realidade é bem mais banal e muito mais complexa ao mesmo tempo. O genoma humano médio carrega entre 4 mil e 5 mil variantes de nucleotídeo único, conhecidas como SNVs, que representam mudanças em relação ao genoma de referência. A maior parte dessas mudanças não causa absolutamente nada. Algumas causam doenças. Outras ainda estão sendo catalogadas e seus efeitos reais permanecem desconhecidos. Trabalho com dados genômicos há anos e posso dizer que o problema real não é entender o conceito teórico. O problema está em interpretar variantes de significado incerto — os VUS, ou Variants of Uncertain Significance — que aparecem em praticamente todo relatório de sequenciamento. Você recebe um resultado e vê que uma pessoa tem uma mudança no gene BRCA1, por exemplo, mas o banco de dados não tem dados suficientes para classificar se aquela variante é patogênica ou benigna. Isso acontece com frequência suficiente para ser irritante.
Tipos de mutação genética em humanos que você precisa conhecer
As mutações não são todas iguais. Saber a diferença entre elas muda completamente a abordagem analítica. Substituições de base única são as mais comuns. Uma adenina vira uma guanina, punto. Isso pode ser sinônimo, quando o aminoácido não muda, ou missenso, quando o aminoácido é substituído por outro. Uma substituição malzinha num sítio ativo de uma enzima pode destruir completamente a função proteica. Ou pode não fazer nada. Depende da posição e do contexto estrutural. Indels, inserções ou deleções de pequenos fragmentos, frequentemente causam deslocamento de cadre (frameshift), a menos que o número de bases alteradas seja múltiplo de três. Frameshifts geralmente levam a um códon de parada prematuro e à truncagem da proteína. São as variantes mais fáceis de classificar como provavelmente patogênicas, pelo menos em genes haploinsuficientes. Variações no número de cópias, ou CNVs, são outra categoria importante. Um gene inteiro pode ser deletado ou amplificado. Distrofia muscular espinal tipo SMA é um exemplo clássico de deleção bialélica no gene SMN1. Expansões de repetições trinucleotidicas merecem menção separada. Doença de Huntington, frambofina, certas formas de autismo — tudo isso envolve repetições de CAG ou outras tríades que se alongam além de um limiar patogênico. Sequenciamento padrão mal capta essas variantes. É preciso análise específica ou técnicas como Southern blot ou PCR alongada para detectá-las corretamente.
Como identificar e analisar variantes em fluxo de trabalho real
O processo começa com sequenciamento. Hoje em dia, o mais comum é o sequenciamento de nova geração, NGS, seja painéis multigênicos, exoma completo ou genoma completo. Cada abordagem tem custos e limitações diferentes. Painéis são baratos e rápidos, mas só detectam o que você já está procurando. Exomas cobrem regiões codificantes, que representam cerca de 1 por cento do genoma, mas perdem regiões regulatórias e intrônicas. Genomas completos são abrangentes, mas geram volumes massivos de dados difíceis de interpretar e geram variantes em regiões de significado desconhecido em escala ainda maior. Após o sequenciamento, o fluxo padrão envolve mapeamento contra o genoma de referência GRCh38, chamado de alinhamento. Ferramentas como BWA-MEM fazem esse trabalho. Depois vem a chamada de variante com GATK ou VariantCaller similar. O resultado é um arquivo VCF contendo todas as variações encontradas. O passo seguinte é anotação. Você usa ferramentas como SnpEff, VEP ou Annovar para adicionar informações funcionais: qual gene é afetado, qual alteração no aminoácido, qual a frequência populacional nas bases de dados como gnomAD e ClinVar. Aqui entra o ponto onde a maioria dos relatos genéticos falha. Filtrar variantes não é só aplicar critérios rígidos de frequência. Frequentemente, variantes raras com frequência inferior a 0,1 por cento no gnomAD podem ser benignas, e variantes com frequência um pouco mais alta podem ser patogênicas em certos contextos. Heredança, fenótipo do paciente e dados familiares mudam completamente a interpretação. Uma variante autosômica recessiva em um gene de doença rara pode ser patogênica mesmo com frequência de 0,01 por cento na população, desde que os pais sejam parentes consanguíneos.

Me deparei recentemente com um caso em que um painel de câncer hereditário apontava uma variante missenso no gene PALB2 classificada como VUS. O paciente tinha histórico familiar forte de câncer de pâncreas. A variant estava em um domínio funcional conhecido de ligação com BRCA2. Eu cross-referenciei com dados de Expression Analysis e encontrei estudos recentes mostrando perda de interação proteína-proteína para aquela variante específica em ensaios de co-imunoprecipitação. A classificação mudou de VUS para provável patogênica. Sem aquele dado adicional, o caso teria ficado empatado.
P armamos que iniciantes frequentemente ignoram
Contaminação de amostra é um problema real e subestimado. Se duas amostras diferentes compartilham reads no alinhamento, as variantes podem parecer heterozigosas quando na verdade são artefatos. Sempre verifique a taxa de contaminação com tools como VerifyBamID. Um percentual acima de 3 por cento já é sinal de alerta. Regiões de pseudogenes são outra armadilha. O gene PMS2 tem pseudogenes processados distribuídos pelo genoma. Reads originados do pseudogene mapeiam incorretamente no gene funcional, gerando falsas variantes. Solução? Usar painéis de captura desenhados especificamente para distinguir reads únicos do gene real dos reads ambíguos, ou empregar estratégias de mapeamento com filtragem de multi-mappers mais agressiva. A interpretação segue diretrizes do ACMG, o American College of Medical Genetics and Genomics, que combina critérios pontuáveis de evidência para classificar variantes em cinco categorias: patogênica, provavelmente patogênica, VUS, provavelmente benigna e benigna. O sistema não é perfeito. Critérios como PS3, que se baseia em estudos funcionais, são subjetivos na aplicação. Diferentes laboratórios podem chegar a classificações diferentes para a mesma variante. Isso acontece com frequência suficiente para causar problemas clínicos reais.
Limitações honestas do que podemos fazer hoje
O sequenciamento de nova geração não resolve tudo. Regiões altamente repetitivas, centromeros, telômeros e regiões ricas em GC permanecem com cobertura insuficiente na maioria dos protocolos padrão. Variantes estruturais grandes, rearranjos complexos e alterações epigenéticas não são capturadas por métodos convencionais. A interpretação de VUS continua sendo o maior gargalo. Estimativas indicam que entre 15 e 30 por cento das variantes encontradas em testes clínicos permanecem sem classificação definitiva. Testes diretos ao consumidor também introduzem ruído significativo. Muitos usam arrays de genotipagem, não sequenciamento, o que limita a detecção a variantes pré-selecionadas pelos fabricantes. Variantes novas, raras ou em genes não cobertos simplesmente não aparecem. Pessoas que recebem esses resultados e levam sérios podem ter ansiedade desnecessária ou falsa tranquilidade, dependendo do que encontram. A consanguinidade aumenta dramaticamente a probabilidade de doenças recessivas, mas a análise de regiones homozygóticas por descendência, ou ROH, exige cuidados específicos de qualidade. Artefatos de mapeamento em regiões repetitivas podem gerar falsos ROH. Sempre valide achados de ROH com técnicas complementares, especialmente quando o fenótipo clínico sugere uma doença recessiva.
Custos de sequenciamento de exoma caíram para cerca de 100 a 300 dólares nos últimos anos em muitos laboratórios, o que tornou o teste acessível para aplicação clínica ampla. Genoma completo ainda custa mais, algo entre 600 e 1500 dólares, mas a diferença está diminuindo. A barreira não é mais o sequenciamento em si. É a interpretação dos dados e a integração com o quadro clínico do paciente. O que tenho visto é que os melhores resultados vêm de equipes multidisciplinares. Bioinformata, geneticista, conselheiro genético e clínico trabalhando juntos. Ferramentas automatizadas ajudam, mas nenhuma pipeline substituía o julgamento crítico de quem entende tanto da biologia quanto da prática clínica.
Galeria
-

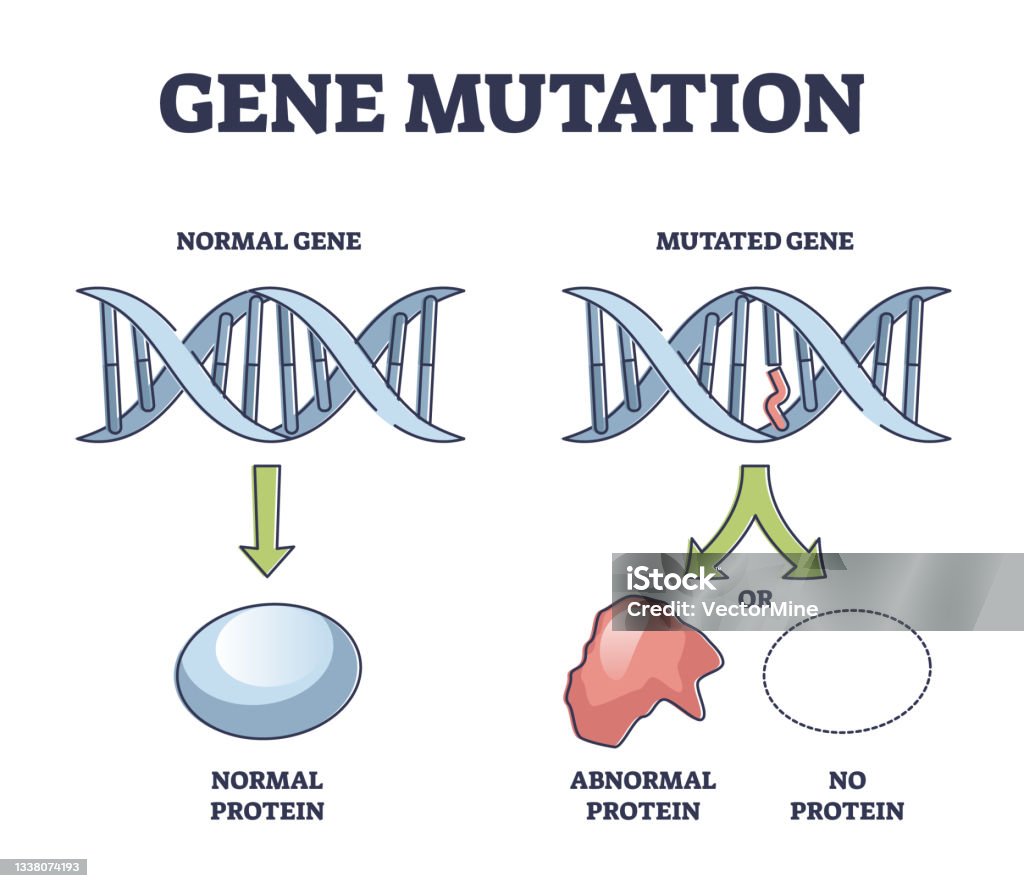
Mutação Genética. Gene Normal E Dna Mutado Ilustração do Vetor ... -
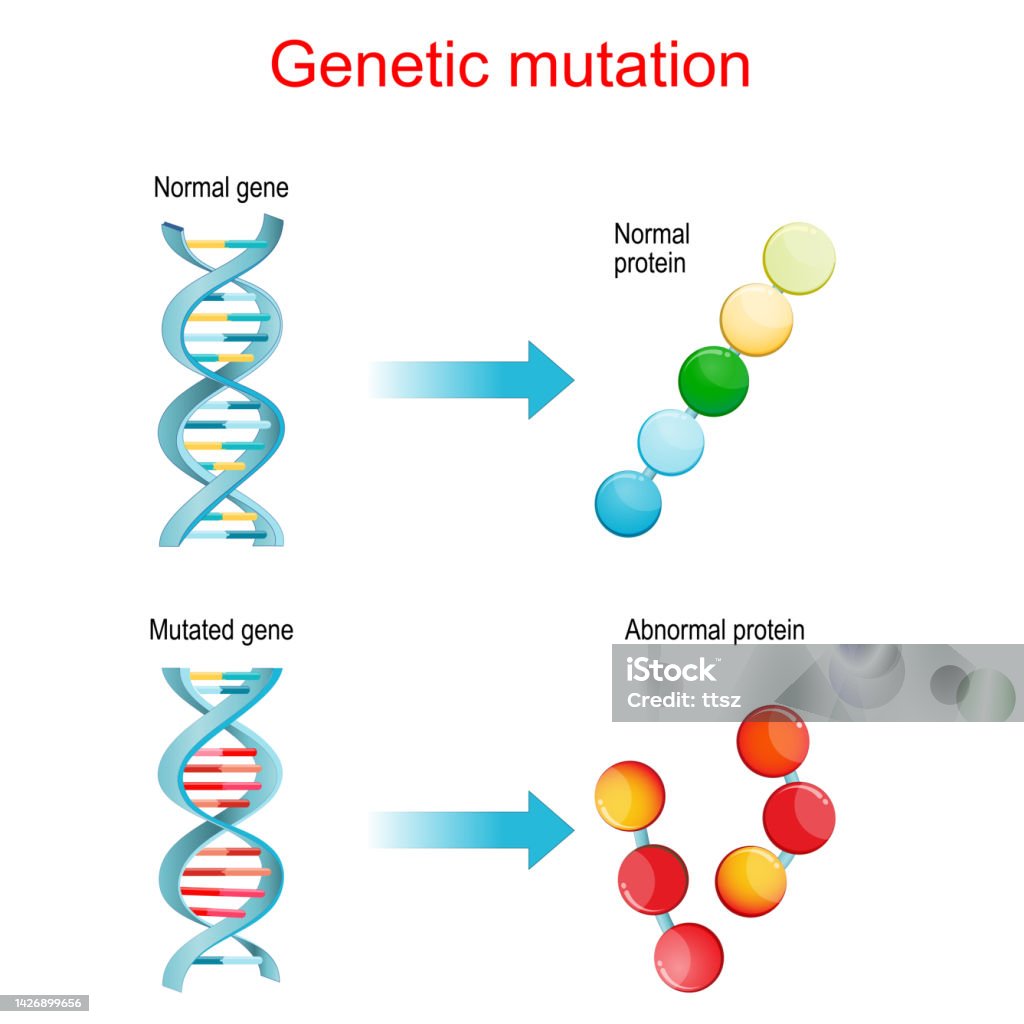
Vetores de Mutação Genética Genes Normais E Mutantes Que Sintetizam ... -
Mutação Genética - Atividade Quiz

