O Que E Dna Recombinante
Recombinant DNA na prática
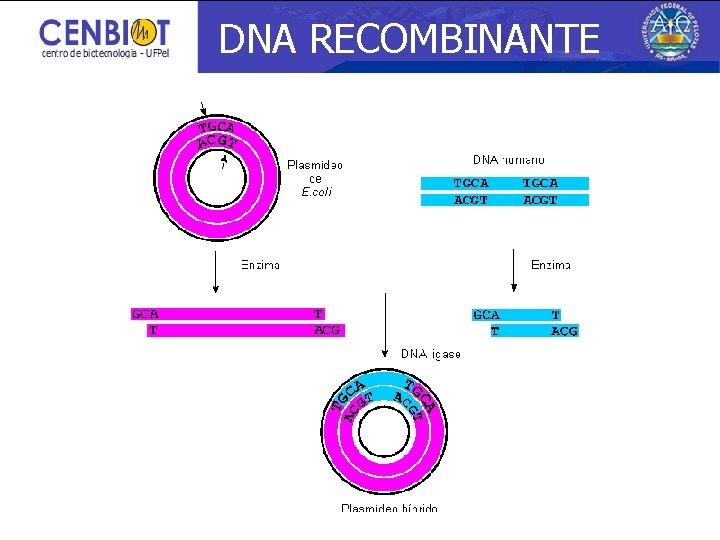
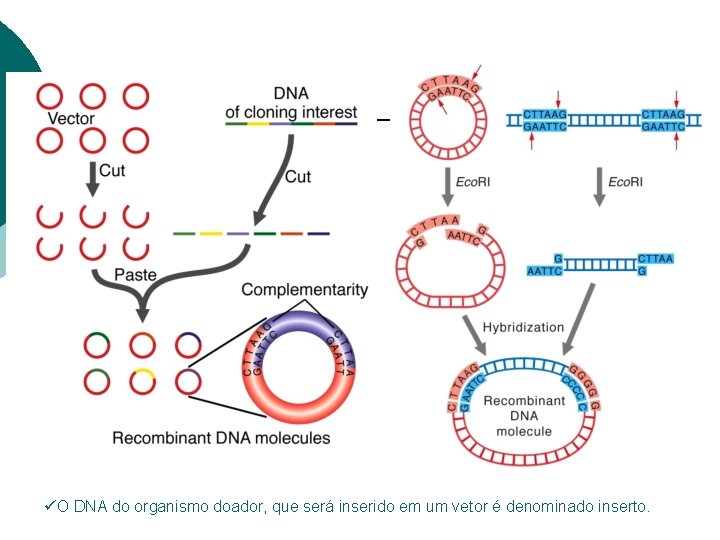
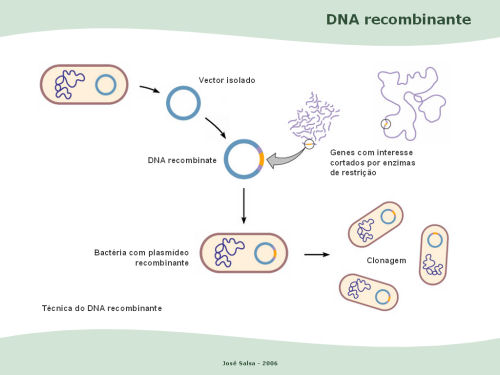
A maior parte das pessoas acha que construir DNA recombinante é algo mágico, mas na realidade é só seguir um protocolo de laboratório padrão. Você corta o DNA com enzimas de restrição, cola o fragmento desejado num vetor e transforma uma bactéria. O processo leva horas, não dias, se você tiver experiência. DNA recombinante é simplesmente uma molécula de DNA montada a partir de partes de fontes diferentes. Nada mais. Numa bancada, isso significa pegar um gene de interesse — pode ser de um humano, de uma planta, de uma bactéria — e inseri-lo num plasmídeo que vai se replicar dentro de um hospedeiro, normalmente E. coli. O que muita gente não entende é que a técnica em si é simples. O difícil é fazer funcionar na prática. Já perdi duas colônias inteiras porque a enzima de restrição não cortou direito. O problema era a metilação do DNA — algo que ninguém te avisa quando você começa.
Minha solução foi usar enzimas que não eram sensíveis à metilação, como a BamHI em vez de EcoRI, quando trabalhava com DNA genômico de tecidos vegetais. Mudou tudo. O clone foi pra frente no mesmo dia.
Como construir na prática
Vamos ao passo a passo real, sem frescura. 1. Escolha as enzimas certas. Isso define se seu experimento vai dar certo ou não. Selecione sítios de restrição que cortem no início e no fim do seu inserto, mas que não estejam presentes dentro do gene que você quer clonar. Verifique isso num mapa de restrição — ferramentas online ajudam, mas confie mais no que seu gel mostra. 2. Digestão dupla. Se as enzimas forem compatíveis no mesmo buffer, faça a digestão dupla num único tubo. Economiza tempo e reduz perda de material. Se não forem compatíveis, faça duas digestões separadas e purifique os fragmentos antes de prosseguir.

3. Purificação do inserto e do vetor. Use kits de purificação de gel ou fenol-clorofórmio. Lembre-se: de sal ou etanol na digestão pode inibir a ligação. Seque bem as amostras. 4. Ligação. A proporção molar ideal inserto:vetor varia entre 3:1 e 10:1, dependendo do tamanho. Para vetores pequenos com insertos grandes, use mais inserto. Incube 16°C por 1 hora ou a 25°C por 15 minutos — sim, ligação rápida funciona se as concentrações estiverem corretas. 5. Transformação. Células competentes de E. coli, calor-shock a 42°C por 30-45 segundos, recuperação em SOC a 37°C por 1 hora. Plaqueie em ágar com antibiótico correspondente ao vetor.
Problemas comuns que ninguém conta
O primeiro problema que você vai enfrentar é fundo alto em placas de seleção. Isso acontece quando o vetor religa sozinho, sem o inserto. A solução é fosfatasar o vetor com CIP (fosfatase alcalina de intestino de vitela) antes da ligação. Remove os grupos fosfato das extremidades 5' e impede a religação autógama. Outro problema frequente: clones com deleções ou inserções aleatórias. Sempre faça sequencing de confirmação, mesmo que o inserto tenha o tamanho esperado no gel. Já vi colegas perderem semanas porque assumiram que o clone estava correto só pelo tamanho. Se você estiver clonando por Gibson Assembly ou Golden Gate, o protocolo muda um pouco. Gibson é mais flexível com extremidades sobrepostas, mas exige DNA de alta pureza. Golden Gate é rápido — uma reação de 48 ciclos em termociclador resolve em 2 horas — mas depende de sítios Type IIS que geram extremidades únicas.
Limitações reais da técnica
DNA recombinante tem pontos fracos. Um gene humano expresso em E. coli frequentemente forma inclusões — proteínas agregadas que precisam ser dobradas in vitro. Isso é comum com genes que têm pontes dissulfeto ou precisam de modificações pós-traducionais específicas. Outro limite: instabilidade de sequências repetitivas. Vetores com repeats tendem a sofrer recombinação intramolecular dentro da bactéria, gerando deleções. Se o seu inserto tiver regiões repetitivas, considere usar linhagens bacterianas recA-, como as DH5 ou STbl2. Clonagem de genes muito longos (>10 kb) também é problemática. A eficiência cai drasticamente e a probabilidade de mutações aumenta. Para esses casos, BACs (cromossomos bacterianos artificiais) ou YACs (cromossomos yeast artificiais) são mais adequados, embora o manuseio seja mais trabalhoso.

Quando não usar DNA recombinante
Se o objetivo é apenas detectar a presença de um gene, PCR direto resolve. Se precisa de expressão transitória em células eucariotas, transfecção com DNA plasmidial pode ser suficiente sem precisar de clonagem estável. Para edição gênica precisa, CRISPR-Cas9 é mais direto que construir vetores recombinantes tradicionais. A técnica ainda é essencial para produção de proteínas recombinantes, linhas celulares estáveis, terapia gênica e organismos geneticamente modificados. Mas entenda seus limites — não é bala de prata para todo problema molecular. Na minha experiência, a chave é planejar o clonagem antes de começar. Mapa de restrição, escolha de vetor, estratégia de seleção — tudo decidido no papel economiza semanas de trabalho. E sempre, sempre, verifique por sequencing antes de usar o clone em experimentos caros.
Galeria
-

Biotecnologia do DNA recombinante -
Tecnologia do DNA recombinante Engenharia Gentica DNA Recombinante -
GenéticaMais: Tecnologia do DNA Recombinante, rDNA
