O Que E Epigenetica

Entendendo a epigenética sem o barulho de sempre
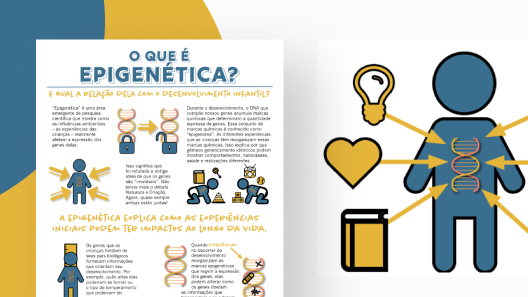
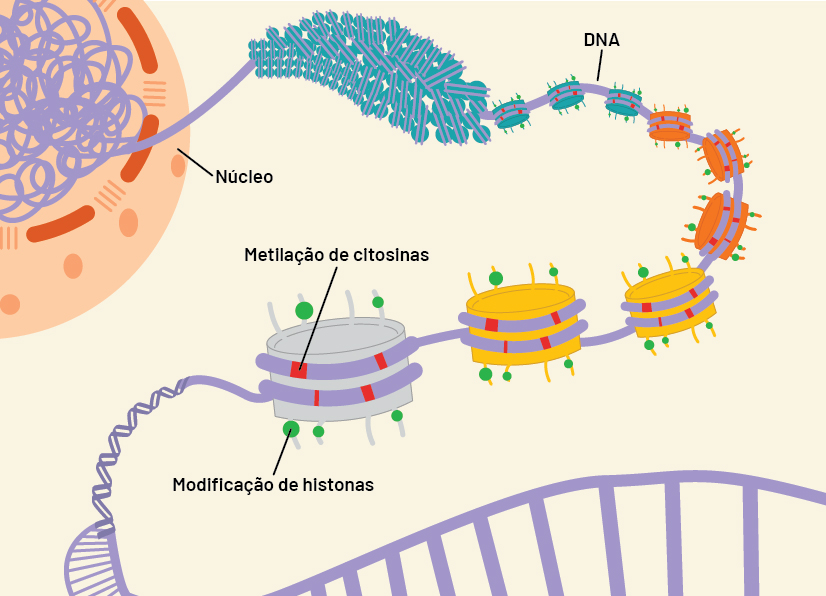
Epigenética é o estudo das modificações que acontecem no DNA sem que a sequência de bases mude. Você tem o mesmo genoma em todas as células do corpo, mas nem tudo se expressa da mesma forma. O que decide isso são marcas químicas que se acumulam ao redor do DNA e das proteínas histonas, ligando e desligando genes conforme o ambiente, a idade e outros fatores. A forma mais estudada é a metilação do DNA, que funciona assim: um grupo metil (CH) é adicionado à citosina, especialmente em regiões chamadas CpG. Quando essas marcas se acumulam perto de promotores, o gene geralmente é silenciado. Há também a modificação de histonas — acetilação costuma abrir a cromatina e ativar a transcrição, enquanto metilação de histonas pode ter efeitos diferentes dependendo da lisina envolvida. E não podemos ignorar os RNAs não codificantes, que modulam a expressão gênica sem nunca virar proteína. O que muita gente não entende direito é que essas marcas são dinâmicas, mas também podem ser estáveis por décadas. Elas formam uma espécie de registro das experiências do organismo.
Uma coisa que os livros didáticos passam ao largo é a questão da hereditariedade transgeracional. Sim, algumas marcas epigenéticas podem passar pela linha germinal, mas isso é muito mais raro do que o sensacionalismo de revista sugere. Na prática, a maioria das marcas é apagada durante a gametogênese e a reprogramação embrionária inicial. As exceções são chamadas de imprinting genômico e loci escapes de reprogramação, e existem em número bem limitado. Também é importante entender a diferença entre correlação e causalidade nesses dados. Encontrar uma marca diferencial em um estudo de associação não significa que ela cause o fenótipo observado. Às vezes é consequência, às vezes é efeito colateral de outro processo celular. Sem funcionalidade validada, a marca continua sendo apenas um marcador estatístico. Já tive um problema bem específico com dados de bisulfito sequencing em amostras de tecido heterogêneo. Estava analisando metilação em amostras de sangue periférico e percebi que os padrões de metilação em regiões regulatórias de genes imunes pareciam totalmente deslocados em relação ao que a literatura descrevia para leucócitos. Levei semanas até perceber que o problema era a composição celular. Sangue é uma mistura de neutrófilos, linfócitos, monócitos, eosinófilos e basófilos, cada um com perfil de metilação completamente diferente. Se você não faz deconvolução celular, seus resultados de diferenciação de metilação vão refletir mudança na proporção de células, não mudança real na metilação.
A solução prática foi usar o método de referência do Houseman, implementado no pacote minfi do R, com a matriz de referência do escore de Reinius parasangue total. Apliquei a correção e os picos de diferenciação que antes pareciam biologicamente significativos caíram pela metade. Os que sobraram fizeram mais sentido biologico. Sem esse passo, eu teria publicado um monte de achados falsos.
Como as marcas epigenéticas sao lidas e interpretadas
Existem varias tecnologias, cada uma com suas armadilhas. O gold standard para mapeamento de metilação em single-base resolution é o bisulfito sequencing, seja no formato Illumina 450K/EPIC beadchip para estudos de associação, ou WGBS (whole genome bisulfito sequencing) para cobertura completa. O chip EPIC cobre cerca de 850 mil sitios CpG, o que é suficiente para a maioria dos estudos epidemiologicos, mas deixaRegions ricas em CpG não cobertas e regioes intergenicas quase invisiveis. Para modificacoes de histonas, o ChIP-seq ainda é amplamente usado, mas a qualidade depende criticamente do anticorpo. Um anticorpo mal especifico pode dar signal em quase tudo ou nada. Controle de entrada (input DNA) e replicatas biologicas nao sao opcionais — sao o minimo para nao perder tempo processando dados ruinosos. Uma limitacao brutal da epigenetica atual é que a maior parte dos estudos sao observacionais. A menos que voce tenha um desenho experimental com manipulacao direta — Knocout de enzimas DNMT, tratamento com inibidores de HDAC, CRISPR-dCas9 fused a methyltransferases ou demethylases —, voce esta basicamente fazendo estatistica com marcas que podem ou nao ter funcao. Isso vale tanto para estudos de metilacao diferencial quanto para estudos de expressao diferencial que tentam postumar regulacao epigenetica sem evidencia direta.
Outro ponto cego sao os efeitos tao subtil de ambiente. Estudos sobre exposicao a poluentes, dieta ou estresse geram muitas associacoes, mas a magnitude do efeito epigenetico individual geralmente é pequena. Mudancas de metilacao de 5 a 10% em um unico sito raramente explicam por si sós alteracoes fenotipicas relevantes. O quadro real envolve centenas de loci com efeitos aditivos ou sinergisticos, e detectar isso exige amostragem robusta — digamos, centenas de individuos por grupo, nao dezenas. Se voce esta começando nessa area e quer entender na pratica, o caminho mais direto e analisar dados publicos. O Gene Expression Omnibus (GEO) e o European Genome-phenome Archive (EGA) tem centenas de datasets de metilacao prontos. Baixe os arquivos SOFT ou MINU, use o minfi para processamento bruto e voce tem uma curva de aprendizado muito mais rapida do que tentar validar uma hipotese do zero sem estrutura. O que importa lembrar é que epigenetica nao e magia. Sao marcas quimicas em DNA e histonas que modulam acessibilidade da cromatina e, consequentemente, a transcriçao. A complexidade esta na interpretacao, náo na definicao. E a interpretação exige cautela metodológica que muitos artigos ainda negligenciam.
Galeria
-

O que é epigenética? – REAC Med -
O que é epigenética? -
Epigenética: Fatores Ambientais que Influenciam a Expressão Gênica ... -
Expressao Do Gene De Metilacao De Histonas Epigenética: Uma Nova
