O Que É Mutação Gênica
O processo de alteração genética na prática
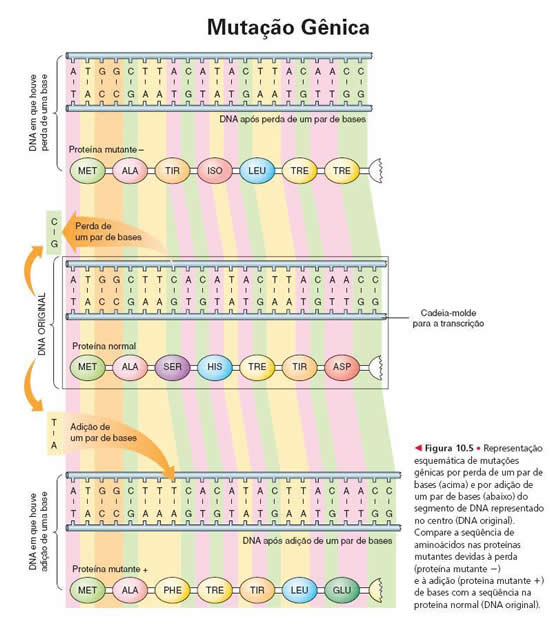
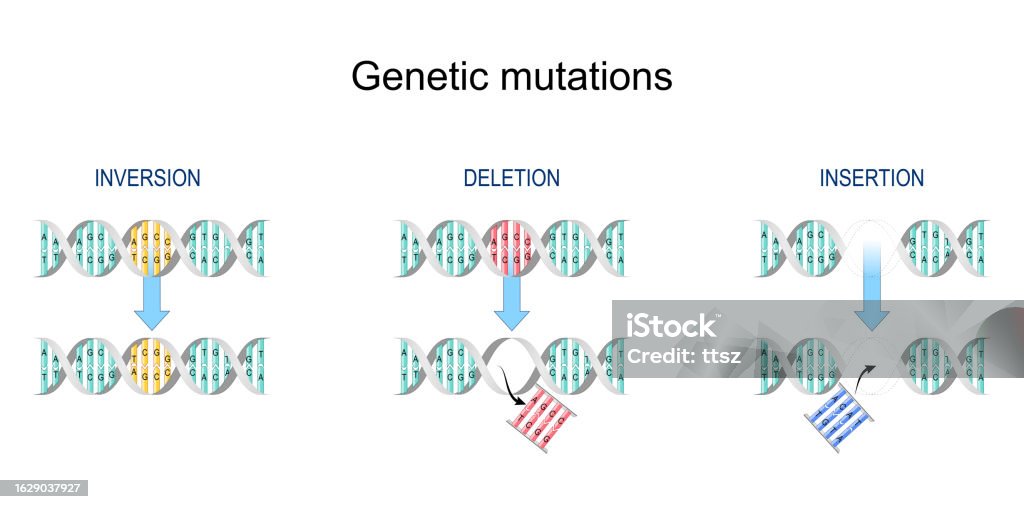
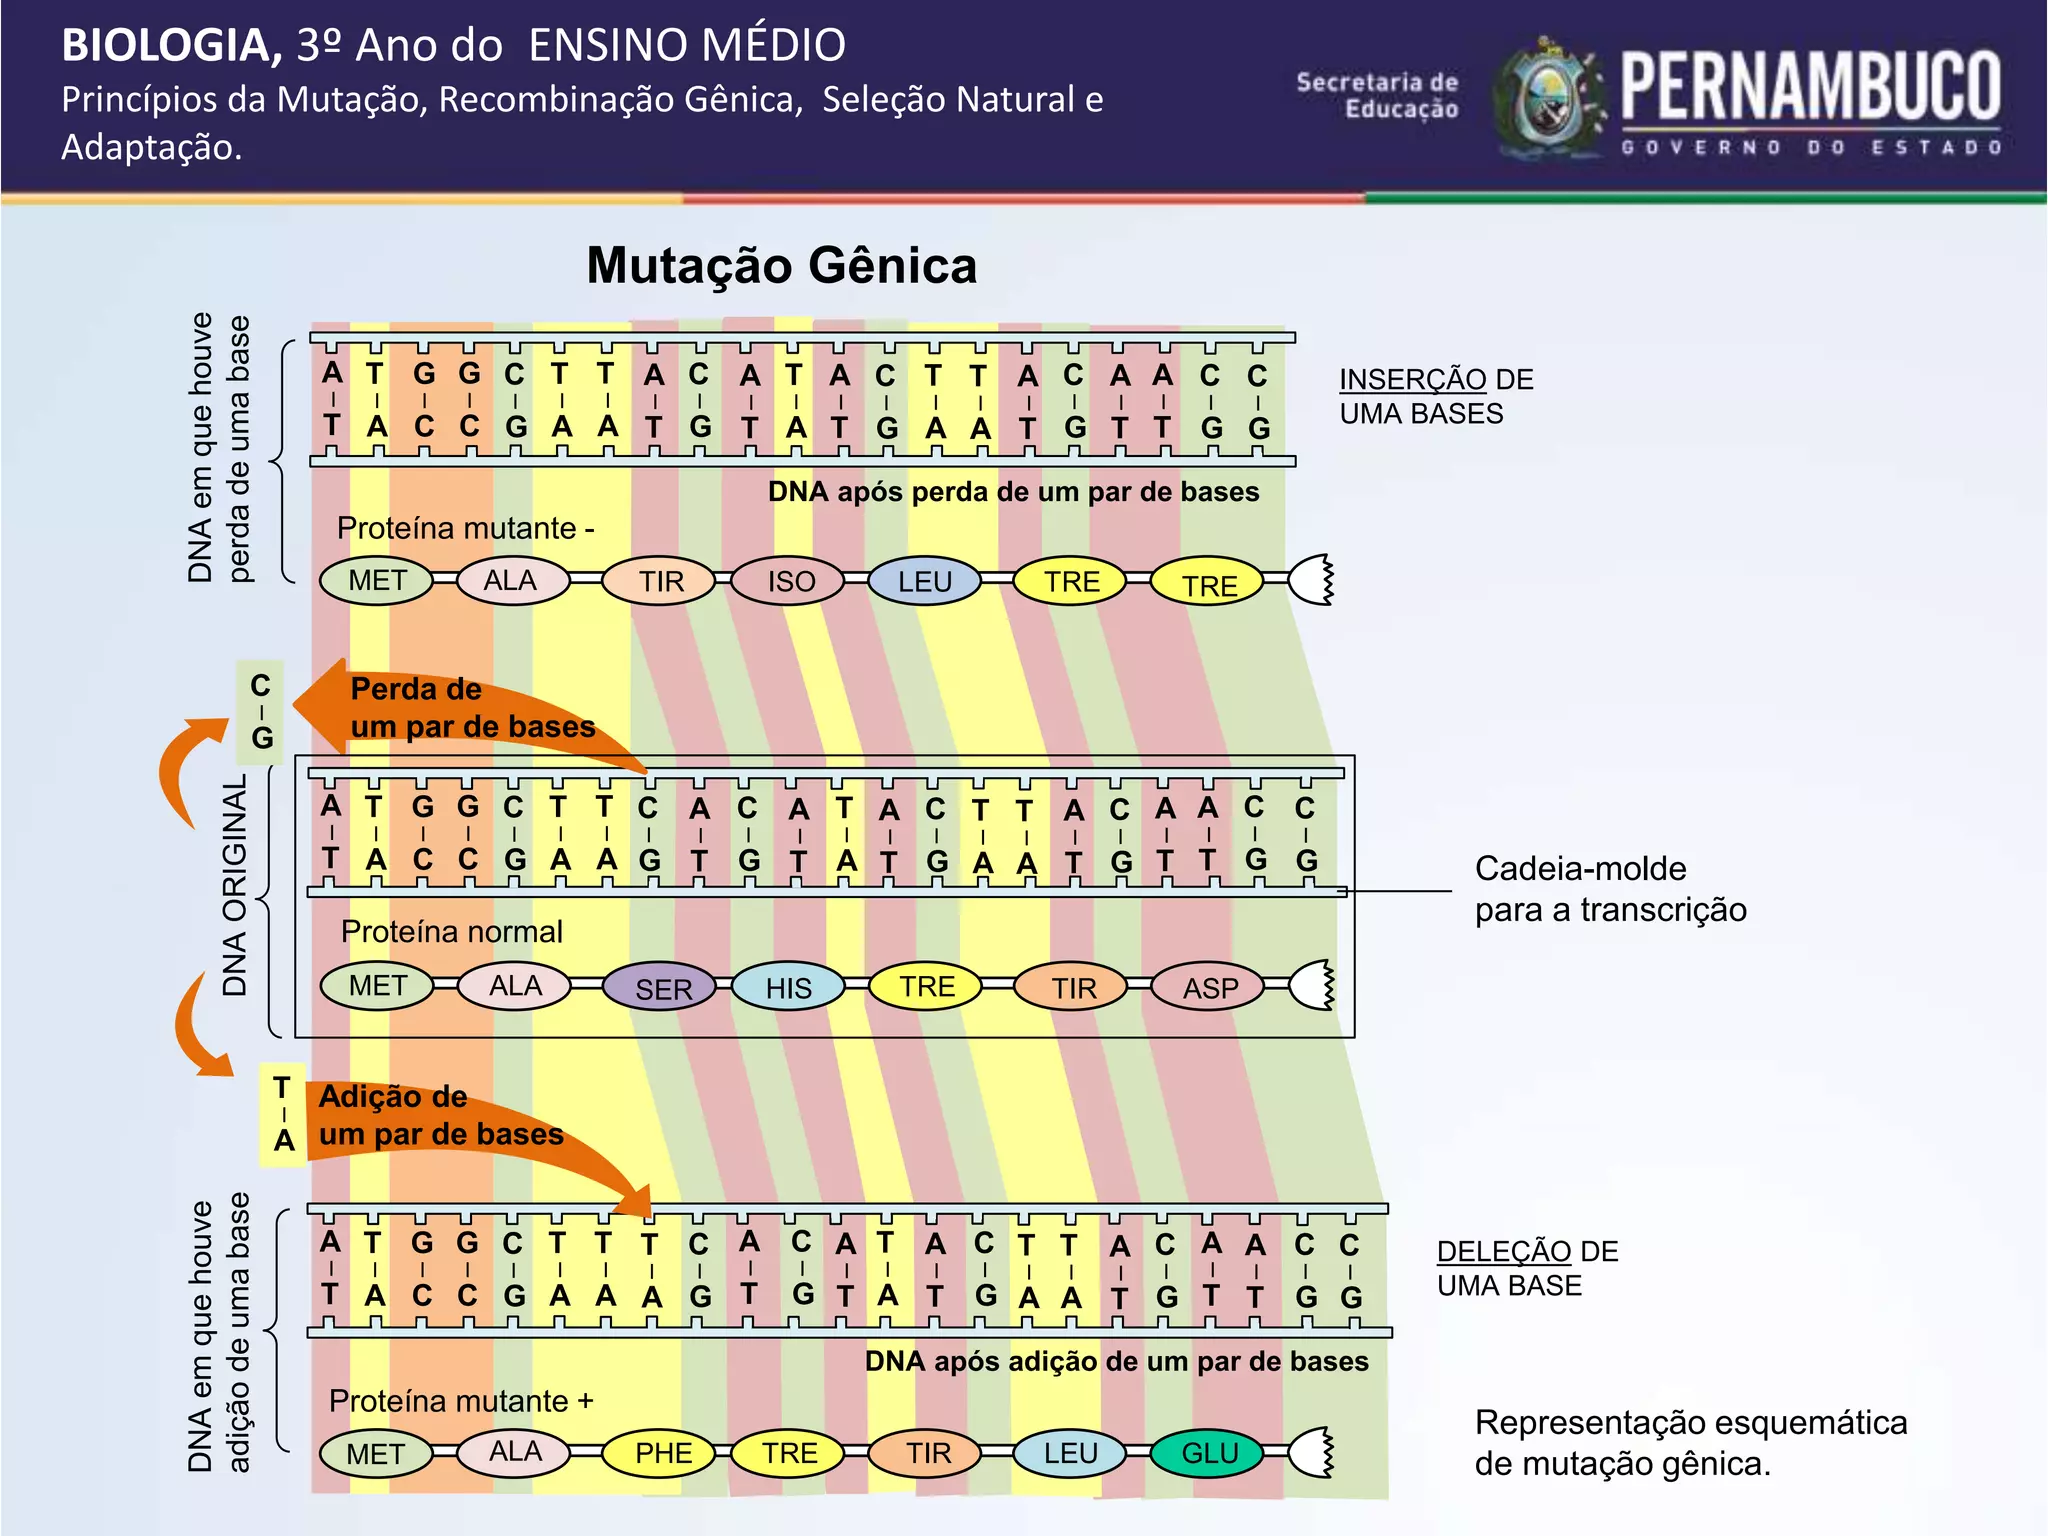
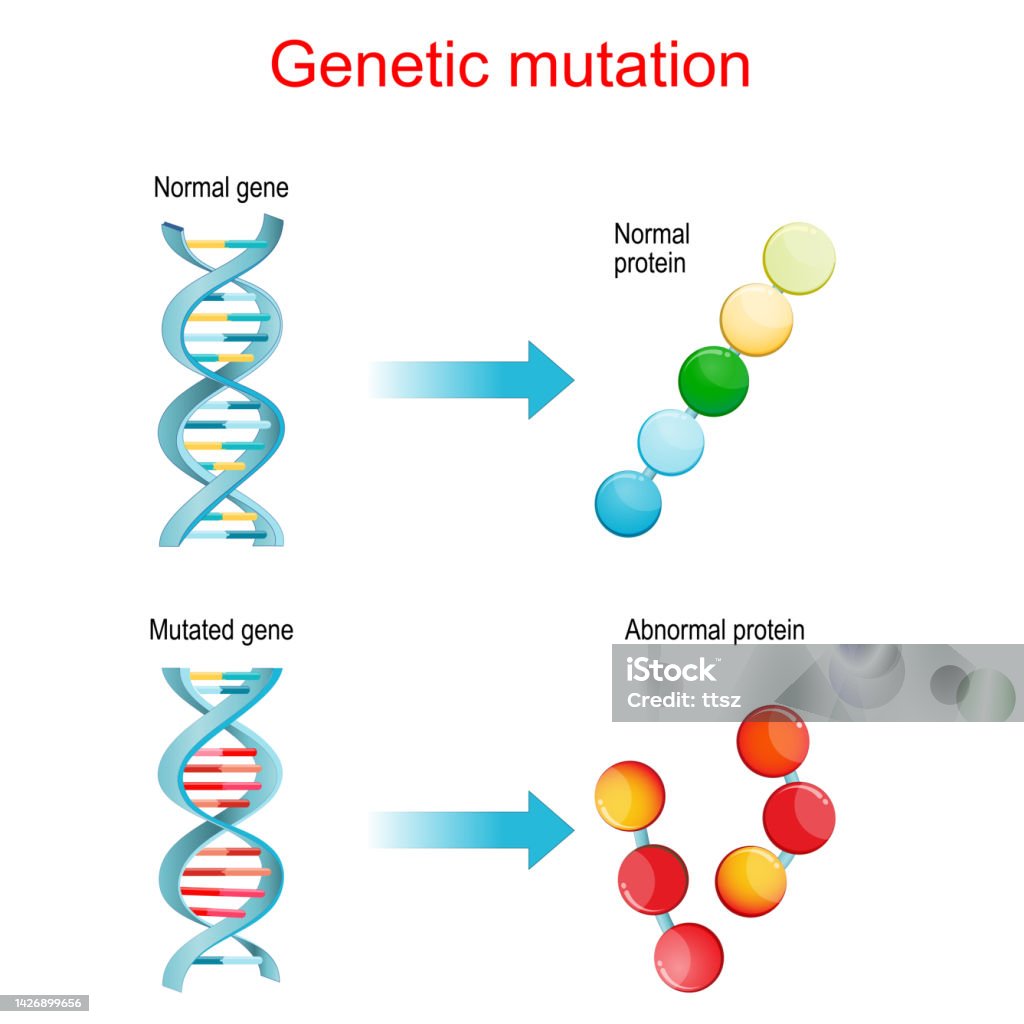
A mutação gênica acontece quando a sequência de bases nitrogenadas no DNA é modificada de forma permanente. Isso pode ocorrer por erros na replicação, exposição a radiações ionizantes, substâncias químicas mutagênicas ou até por falhas nos mecanismos de reparo do próprio organismo. Quando vejo uma bandeja com colonies em um plate de agar depois de um experimento de exposição a UV, consigo estimar o dano com precisão: colônias menores e mais claras indicam morte celular, enquanto aquelas que sobrevivem e se duplicam normalmente carregam as mutações que estão estudando. Existem basicamente três categorias de mutação pontual: substituição, inserção e deleção. A substituição troca uma base por outra. Isso gera três tipos de efeito no códon resultante. Silent mutation não altera o aminoácido final porque o código genético é degenerado. Missense mutation troca um aminoácido por outro, o que pode ser tão inofensivo quanto uma troca de leucina por isoleucina (ambas hidrofóbicas) ou tão devastador quanto a glutamato por valina na hemoglobina S que causa anemia falciforme. Nonsense mutation cria um códon de parada prematuro e trunc a proteína na origem. Inserções e deleções são ainda mais problemáticas porque causam frameshift. Quando você adiciona ou remove um número de bases que não é múltiplo de três, todos os códons a jusante são lidos de forma errada. Isso transforma completamente a sequência de aminoácidos resultante e quase sempre gera uma proteína não funcional. Já vi sequenciadores Sanger produzirem traçados impossíveis logo após o ponto da inserção — picos sobrepostos, ruído de fundo crescendo, qualidade caindo para Q20 em questão de duas linhas. Isso é o sinal clássico de frameshift que um aluno iniciante pode confundir com um artefato de sequencing.
O problema que encontrei na prática ocorreu durante um projeto de caracterização de cepas de E. coli resistentes a antibióticos. Precisei identificar se uma resistência nova era resultado de uma mutação pontual no gene bla ou de um rearranjo maior. O sequenciamento Sanger padrão não resolveu porque a mutação estava em região repetitiva. A solução que funcioneu foi usar PCR com primers específicos flanqueando a região de interesse, clonar o produto em vetor de clonagem, e sequenciar pelo menos dez clones individuais. Isso deu resolução suficiente para distinguir entre uma deleção de 3pb (que preserva o quadro de leitura) e uma deleção de 4pb (que causa frameshift). Sem essa abordagem, eu teria simplesmente reportado um polimorfismo e deixado a pergunta em aberto.
Mecanismos de reparo e suas limitações
O sistema de reparo por excisão de nucleotídeos (NER) consegue corrigir distorções na hélice causadas por dímeros de timina induzidos por UV. O reparo por excisão de bases (BER) lida com bases danificadas individualmente, como a 8-oxoguanina que surge por estresse oxidativo. O sistema Mis Match Repair (MMR) corrige erros de pareamento que escaparam da prova de leitura da DNA polimerase. Nenhum desses sistemas é perfeito. A taxa de erro residual da replicação em eucariotos é da ordem de 10^-8 por base por divisão celular. Em um genoma humano de 3 bilhões de bases, isso significa que cada nova célula carrega cerca de trinta novas mutações de novo em comparação com a linhagem parental. Aqui está o insight contraintuitivo que poucos mencionam: mutações não são necessariamente prejudiciais. A maior parte das substituições ocorre em regiões não codificantes ou em sinônimos que não alteram a proteína. Estudos de evolução molecular mostraram que a taxa de substituições sinônimas serve como relógio molecular justo porque está livre de pressão seletiva. Quando você vê uma taxa dN/dS significativamente maior que um, isso indica seleção positiva. Menor que um indica seleção purificadora. A interpretação inversa é um erro comum em análises bioinformáticas iniciantes que confundem correlação com causalidade. O limitação honesta que preciso señalar é que testes de associação de genoma inteiro (GWAS) têm poder estatístico limitado para detectar variantes raras com efeito pequeno. Um estudo com dez mil amostras consegue identificar variantes com frequência alelica maior que cinco por cento e odds ratio superior a dois. Variantes mais raras ou com efeito menor simplesmente se perdem no ruído de fundo. Sequenciamento de nova geração (NGS) resolve parcialmente isso, mas introduz seus próprios vieses de cobertura e erros de chamada. A recomendação é combinar GWAS com NGS em genes candidatas identificados, não confiar em nenhuma abordagem isolada.
Aplicações e cenários reais
Na clínica, a interpretação de variantes de significado incerto (VUS) é um dos problemas mais difíceis. Uma substituição missense em BRCA1 pode ser benigna ou patogênica dependendo do contexto populacional, da conservação evolutiva da posição, e de dados funcionais. O banco de dados ClinVar agrupa informações, mas tem inconsistências documentadas entre submissões. A abordagem que uso é cruzar três fontes: frequência alelica em populações fundadoras (gnomAD), predições de dano por softwares como SIFT e PolyPhen-2, e dados de segregação familiar quando disponíveis. Se uma variante aparece com frequência de dois por cento em uma população europeia e ainda assim é reportada como patogênica, o peso da evidência aponta para benignidade. Em biotecnologia, a mutagênese dirigida por sítio permite introduzir alterações específicas em genes de interesse. O protocolo de QuikChange usa primers fosforilados que carregam a mutação desejada e DNA polimerase que alonga ao redor do template metilado. A DpnI digestão remove o template parental metilado, deixando apenas os produtos mutados. Isso funciona com eficiência de sessenta a oitenta por cento quando os primers têm tm adequada e o template está em concentração correta. O problema comum é que mutações próximas a extremos do plasmídeo podem causar deleções deletérias durante a replicação. A solução é validar sempre por sequenciamento completo, não apenas pela região-alvo. A edição genômica com CRISPR-Cas9 introduziu uma nova camada de complexidade. O sistema pode gerar dupla-fitura de DNA que é reparada por dois mecanismos concorrentes. NHEJ (non-homologous end joining) é rápido mas error-prone, gerando inserções e deleções aleatórias. HDR (homology-directed repair) é preciso mas depende de uma sequência doadora e ocorre principalmente em fase S do ciclo celular. Em células não proliferantes, HDR é praticamente ineficiente. A taxa de off-target é outro fator crítico. Um guia de twenty bases pode ter complementares parciais em outras regiões do genoma. Ferramentas como DeepCRISPR e CRISPRscan predizem sítios de corte fora do alvo, mas a validação experimental por sequenciamento direcionado permanece indispensável.
O que diferencia um profissional experiente de um iniciante não é o conhecimento das definições. É a capacidade de interpretar resultados ambíguos, reconhecer quando um método falha, e ajustar a estratégia com base em evidências concretas. Mutagênese, reparo de DNA, e interpretação de variantes são campos onde a teoria avançou muito mais rápido que a prática clínica. A melhor abordagem combina conhecimento técnico sólido com humildade para admitir limites e buscar dados complementares quando a análise padrão não fornece resposta definitiva.
Galeria
-
Mutação E Recombinação Gênica - RETOEDU -

Mutação: entenda o que é, tipos e exemplos - Toda Matéria -
Vetores de Mutação Genética Genes Normais E Mutantes Que Sintetizam ... -

Mutação Genética. Gene Normal E Dna Mutado Ilustração do Vetor ...
