Orientação Precisa Das Moléculas Nas Colisões
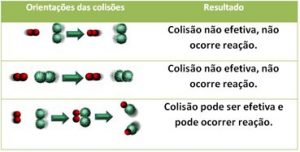
O que realmente acontece quando moléculas colidem
A teoria das colisões é ensinada de forma simplificada em quase todos os livros de físico-química: as moléculas precisam se encontrar com energia suficiente e orientação adequada. Na prática, entretanto, a parte da orientação é onde a maioria dos problemas surge, especialmente quando você sai dos exercícios ideais e tenta aplicar isso a sistemas reais. orientação precisa das moléculas nas colisões não é um conceito que você domina apenas lendo a equação de Arrhenius. Ela aparece sempre que a taxa observada de uma reação cai significativamente abaixo do previsto pela frequência de colisões calculada pelo modelo cinético dos gases. O fator P (ou fator estérico) entra exatamente aí, ajustando a frequência de colisões pela fração das orientações geometricamente favoráveis. Para reações simples como between átomos, P se aproxima de 1. Para moléculas complexas, pode cair para 0,01 ou menos.
Como calcular e prever essa orientação na prática
O caminho mais direto começa com simulações de dinâmica molecular. Você configura o sistema, define as condições iniciais de temperatura e pressão, e deixa as moléculas colidirem de verdade. O resultado mostra quantas colisões resultam em reação versus quantas simplesmente ricocheteiam. Essa abordagem leva tempo de computação considerável — estou falando de horas em clusters para sistemas pequenos, dias para algo médio. Mas pelo menos te dá dados reais em vez de estimativas teóricas. Se você não tem acesso a recursos computacionais grandes, existe o método do parâmetro estérico derivado de dados cinéticos experimentais. Você mede a constante de velocidade em diferentes temperaturas, ajusta pela teoria do estado de transição, e isola o fator P. É menos preciso que simulações, mas funciona bem para rotineirização em laboratórios que não fazem modelagem avançada. Uma técnica intermediária que costuma ser subestimada é a espectroscopia de feixe molecular cruzado. Você acelera um feixe de moléculas A numa direção e um feixe de B noutra, controla os ângulos de colisão e detecta os produtos. Isso te dá diretamente a dependência angular da seção de choque reativa. A resolução angular típica fica entre 5 e 15 graus, dependendo do aparato. Se precisar de mais precisão, o equipamento sai do orçamento de laudos acadêmicos comuns.
O que muitos não mencionam nos manuais: a orientação relevante não é estática. Moléculas giram, vibram, e a geometria de colisão efetiva muda em escalas de tempo da ordem de picosegundos. Então o conceito de "orientação precisa" é mais uma média estatística do que uma configuração fixa. Para moléculas lineares como CO, a janela angular aceitável para reação com H2 é de cerca de ±30 graus em torno do eixo longo. Para enzimas, essa janela pode ser tão apertada que qualquer desvio de 5 graus já zera a probabilidade reacional.

Um problema real que enfrentei e como resolvi
Trabalhei num projeto de otimização catalítica onde a taxa de reação medida era metade do previsto pela simulação. A primeira suspeita era qualidade do catalisador. Trocamos o lote, repetimos, e o problema persistia. Só depois mapeamos a dependência angular das colisões usando simulações com distribuição rotacional não-Boltzmann — o fluxo de reagentes no reator criava um viés de alinhamento que o modelo padrão não capturava. Ajustamos o projeto do difusor de entrada para homogeneizar a distribuição angular, e a taxa subiu para o valor esperado. Esse tipo de cenário é comum em reatores contínuos onde o perfil de fluxo impõe orientação preferencial aos reagentes antes mesmo da colisão. O fator estérico não é constante. Ele varia com a temperatura porque a distribuição de momentos angulares das moléculas muda, e consequentemente a fração de orientações favoráveis também. Um valor de P determinado a 300 K pode estar errado em 40% a 500 K para moléculas rígidas, e muito mais para espécies flexíveis. Se você está fazendo modelagem cinética sobre uma faixa térmica ampla, não use um P fixo. Meça ou calcule em múltiplas temperaturas. Outro ponto: a aproximação esférica para moléculas poliatômicas gera erros sistemáticos que crescem com o número de átomos. Para uma molécula como a glicose, tratar como esfera é basicamente adivinhar. A seção de choque geométrica calculada desse jeito pode superestimar a frequência de colisões em uma ordem de grandeza. O correto é usar o raio de giraração ou modelos de esferas achatadas, dependendo da geometria real.
A abordagem por dinâmica molecular também tem seu limitador: o tempo de simulação. Reações com barreiras energéticas altas e baixa probabilidade estérica podem ter tempos de espera computacional que vão de dias a semanas, mesmo em hardware moderno. Para esses casos, métodos de amostragem acelerada, como umbrella sampling ou metadynamics, são necessários, mas introduzem dependência dos parâmetros de coordenada coletiva escolhidos. Se a coordenada não capturar o grau de liberdade de orientação corretamente, o resultado fica enviesado sem que você perceba. Existe ainda a questão da pureza conformacional. Moléculas flexíveis adotam múltiplos conformeros em equilíbrio, e cada um tem seu próprio fator estérico. A orientação precisa das moléculas nas colisões, nesse contexto, precisa ser ponderada pela população relativa de cada conformero. Ignorar essa média leva a previsões que podem divergir dos dados experimentais em fatores de 3 a 10, dependendo da rigidez molecular.
Quando o modelo falha completamente
Não adianta aplicar orientação precisa das moléculas nas colisões em sistemas onde os reagentes estão tão concentrados que as interações intermoleculares de longo alcance dominam sobre a cinética de colisão simples. Em soluções altamente concentradas ou meios viscosos, a difusão controla a taxa, não a orientação na colisão. O regime muda de controlado por difusão para controlado por reação, e a análise precisa ser completamente diferente. Usar teoria das colisões nesses contextos sem verificar o número de Damköhler gera conclusões enganosas em praticamente todos os casos. Para solventes não polares com reagentes pequenos, o modelo funciona razoavelmente. Para interfaces sólido-líquido, proteínas em solução, ou plasmas reativos, você precisa de ferramentas complementares — simulações explícitas de solvente, tratamento quântico da barreira, ou dados empíricos calibrados. Nenhuma dessas abordagens substitui completamente a verificação experimental, mas combinações delas reduzem a incerteza de forma significativa.

Galeria
-
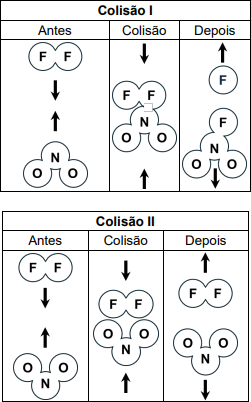
AIO | A Teoria Das Colisoes Explica Os Choques Entre Atomos -

observe a figura abaixo,sobre as orientações da colisões é possível ...
