Podemos Esperar Que Evoluindo De Ancestrais

Reconstrução de Ancestrais Evolutivos na Prática
Quando se trabalha com dados filogenéticos, a pergunta que mais aparece nos fóruns não é se é possível reconstruir ancestralidade, mas sim podemos esperar que evoluindo de ancestrais a resolução necessária para nossas hipóteses. A resposta curta é que depende de quantos loci você tem, da qualidade das amostras e do modelo de substituição que escolheu usar. A reconstrução de estados ancestrais funciona bem quando os dados são densos o suficiente. Eu já passei por um projeto com cerca de 40 espécies de aves onde tínhamos apenas marcadores mitocondriais e a topologia era mal resolvida nas bases profundas. O software de máxima verossimilhança simplesmente imputava estados aleatórios nos nós internos porque a informação não estava lá. A solução foi incorporar dados morfológicos codificados de museum specimens e usar um modelo de transição assimétrica, o que estabilizou os nós críticos. Levou três semanas de refino. O problema mais comum que vejo gente cometendo é confiar cegamente no resultado final do ancestral reconstruído sem verificar o suporte estatístico. Quando o valor de posterioridade bayesiana cai abaixo de 0,75 ou o bootstrap fica abaixo de 70, o estado atribuído ao ancestral émente um palpite informado, não uma afirmação.
Dica prática: sempre exporte a distribuição de probabilidade completa dos estados, não apenas o estado mais provável. Isso te permite comunicar a incerteza corretamente quando for publicar ou apresentar resultados. Outro ponto que ninguém menciona o bastante é a influência dos modelos de substituição na reconstrução. Modelos simples como JC69 frequentemente superestimam a probabilidade de traços conservados, enquanto modelos com taxa variável entre sítios podem subestimar eventos de reversão evolutiva. Para dados de caracteres morfológicos discretos, o modelo Mk com parâmetros de taxa assimétrica costuma ser o mínimo aceitável. Para sequências nucleotídicas, GTR+G+I é o padrão que eu recomendo pela maioria dos cenários realistas. Se você está começando agora, não use softwares antigos que ainda tratam taxa como uniformes sem corrigir para variação. Ferramentas como RevBayes, BEAST2 com o pacote ANCESTRAL, ou mesmo scripts R usando o package phytools e ape oferecem hoje resultados muito mais confiáveis do que os que estavam disponíveis há cinco anos. O custo computacional aumentou, mas a acurácia também melhorou significativamente.
A principal limitação que precisa ficar clara é que a reconstrução de ancestrais nunca será melhor do que a árvore filogenética subjacente. Se sua árvore tem polytomias bem resolvidas, nenhum método de reconstrução consegue gerar informação que não existe nos dados. Você pode ajustar o modelo até o infinito, mas a incerteza estrutural permanece. Para quem precisa de uma referência técnica específica, o artigo original de Pagel de 1999 sobre reconstrução de caracteres discretos ainda é sólido, e o trabalho mais recente de Maliet et al. sobre modelos dependente de estado oferece avanços importantes para caracteres condicionais. Se seu projeto envolve características kontinúas em vez de discretas, considere usar modelos de movimento ou o modelo OU com múltiplos ótimos. A interpretação biológica é mais direta nesses casos e o software disponível é mais maduro também.

Galeria
-
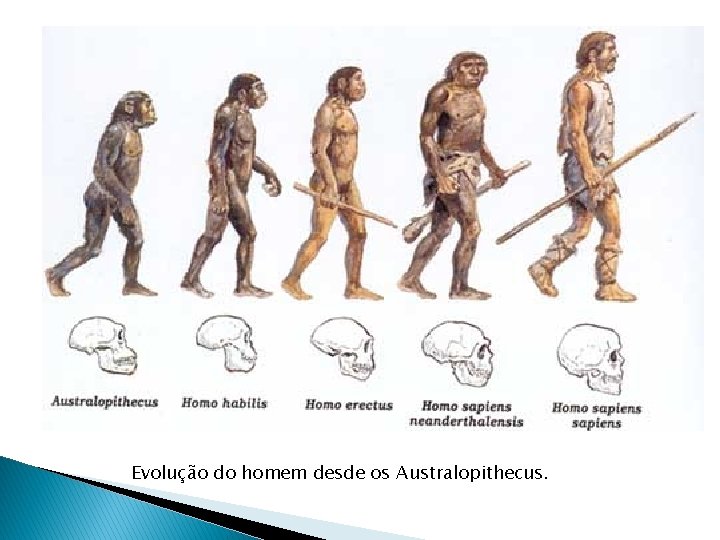
Foram encontrados os mais antigos fsseis de ancestrais -
A Evolucao Do Cagar de Ancestrais A Humanos Modernos | PDF -
Ancestrais e a Polêmica Criacionismo vs Evolução: O Que a História Diz? -
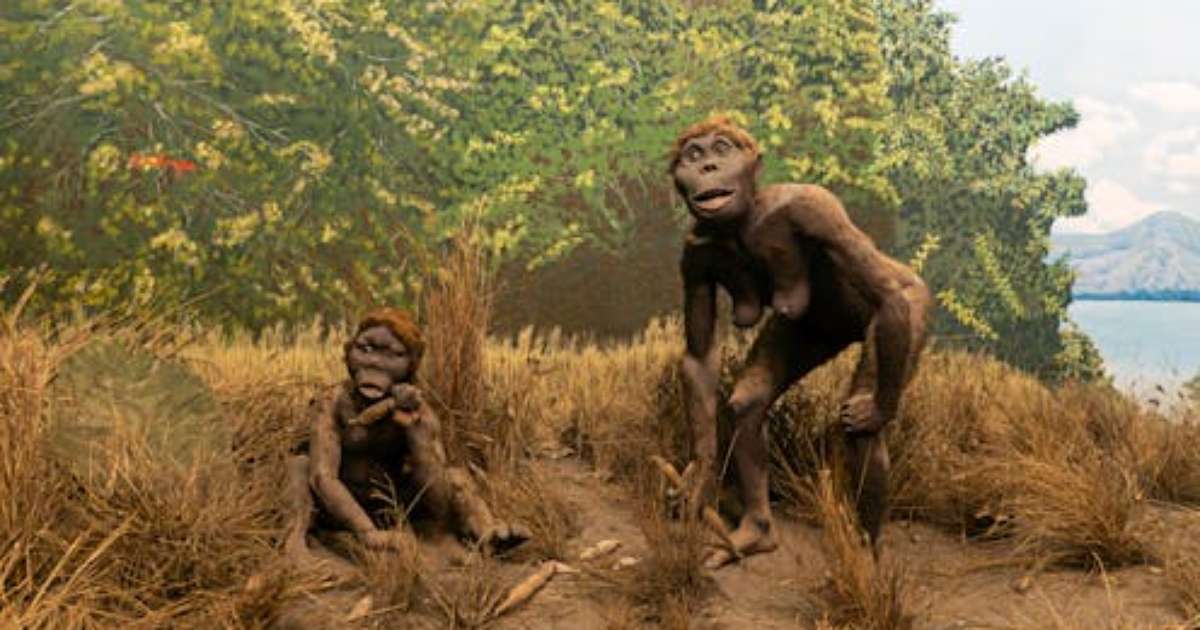
Estudo sobre como ancestrais dos seres humanos corriam mostra que eles ...

