Polaridade Das Ligacoes

O que realmente acontece quando dois átomos se ligam
A polaridade das ligacoes não é um conceito que se decora para prova. É uma consequência direta de como os elétrons se comportam quando dois núcleos competem por eles. A diferença de eletronegatividade entre os átomos determina se o par eletrônico vai ficar mais próximo de um deles ou se vai simplesmente dividir o espaço de forma mais ou menos justa. Na prática, isso define propriedades físico-químicas que afetam tudo, desde solubilidade até ponto de ebulição. O cálculo em si é simples. Você pega a escala de Pauling, subtrai os valores e pronto. O problema é que a maioria das pessoas para aí e comete erros feios na interpretação. A diferença de 0,4 é frequentemente citada como o limiar entre ligação covalente apolar e polar, mas esse número é uma simplificação perigosa. Ligação com diferença de 0,35 entre carbono e enxofre, por exemplo, tem momento de dipolo mensurável e comporta-se de maneira diferente em cromatografia do que você esperaria se seguisse a regra dos 0,4 cegamente. O que eu recomendo é sempre calcular o momento de dipolo, não apenas a diferença de eletronegatividade. O momento de dipolo (medido em Debye) leva em conta tanto a magnitude da carga separada quanto a distância entre os centros de carga. Uma ligação longa com pequena diferença de eletronegatividade pode ter mais dipolo do que uma ligação curta com diferença maior. Isso não aparece nos livros didáticos de graduação com a frequência que deveria.
Eu tive um caso específico no laboratório onde estava separando compostos por cromatografia em camada delgada e os Rf values não faziam sentido com base apenas na polaridade prevista pela diferença de eletronegatividade. Dois isômeros com a mesma fórmula e grupos funcionais idênticos tinham comportamentos completamente diferentes na fase estacionária. O problema era que um deles tinha uma geometria que cancellava os momentos de dipolo individuais das ligações C-O, enquanto o outro não. A polaridade molecular total é diferente da polaridade individual de cada ligação. Achei isso confuso na época porque meu professor havia ensinado que "polaridade de ligação determina polaridade da molécula", o que é uma afirmação que só é verdade quando a molécula é pequena e simples. Para estruturas maiores, a geometria importa mais do que a soma das diferenças de eletronegatividade.
Armadilhas que ninguém menciona
A primeira armadilha clássica é confundir polaridade da ligação com polaridade da molécula. O CO2 é o exemplo obrigatório, mas raramente vejo estudantes conseguirem aplicar o raciocínio para moléculas menos simétricas. O ClO3F, por exemplo, tem geometria piramidal trigonal distorcida e as três ligações Cl-O contribuem para um dipolo muito maior do que a ligação Cl-F isoladamente, mas o ângulo entre elas faz com que o vetor resultante não seja simplesmente a soma aritmética. Você precisa decompor em componentes cartesianos e somar vetorialmente. Outro erro comum é tratar a escala de Pauling como se fosse absoluta. Ela funciona bem para ligações homonucleares e heteronucleares entre não metais. Quando você entra no terreno de metais de transição, especialmente complexos com ligantes pi-aceptores, a noção de eletronegatividade convencional perde utilidade. Ligantes como CO e fosfinas alteram a distribuição eletrônica de maneiras que o modelo simples de diferença de eletronegatividade não captura. Nesses casos, orbitais moleculares dão uma descrição muito mais precisa do que qualquer tabela periódica. A terceira armadilha, e talvez a mais sutil, é ignorar o efeito do solvente. A polaridade de uma ligação em fase gasosa pode ser completamente diferente do que se observa em solução. Solventes polares estabilizam estados de transição e intermediários iônicos, o que efetivamente aumenta o caráter iônico percebido de uma ligação. Reações que pareciam impossíveis em hexano passam a ocorrer rapidamente em acetonitrila não porque a ligação em si mudou, mas porque o meio modulou a energia relativa dos estados envolvidos.

Quando o modelo falha de vez
A abordagem baseada em eletronegatividade não funciona para materiais onde a delocalização eletrônica é extensa. Grafite, grafeno, nanotubos — todas essas estruturas têm ligações com caráter parcialmente deslocalizado que não se encaixam no modelo de par eletrônico localizado. Nesses casos, a teoria de bandas ou cálculos DFT são necessários. Tentar prever propriedades eletrônicas de grafeno usando apenas a diferença de eletronegatividade entre carbonos é um exercício inútil, pois todos os átomos são idênticos e a condutividade surge da sobreposição de orbitais p ao longo de toda a rede. Para compostos iônicos puros, como NaCl, o conceito de polaridade de ligação perde o sentido. Não há "dipolo" no mesmo sentido — há transferência completa de elétron e atração eletrostática entre íons. O modelo de ligação polar pressupõe um regime intermediário que só existe para ligações covalentes entre átomos com eletronegatividades moderadamente diferentes. Se a diferença for maior que cerca de 1,7 na escala de Pauling, o modelo covalente polar já não é adequado e você precisa mudar de quadro teórico. Outro ponto onde o modelo quebra é em sistemas com ligações de hidrogênio fortes. A ligação O-H na água não é apenas polar — ela participa de uma rede cooperativa de interações intermoleculares que modificam o comportamento eletrônico de cada ligação individual. O comprimento da ligação O-H em fase gasosa é diferente do comprimento quando a molécula está envolvida em múltiplas pontes de hidrogênio. Isso afeta diretamente a frequência de vibração no infravermelho, e espectroscopistas usam essa mudança para mapear ambientes locais em proteínas e materiais biológicos.
Uma alternativa mais útil para o dia a dia
Se você trabalha com química orgânica sintética e precisa tomar decisões práticas sobre purificação, escolha de solvente ou previsão de reatividade, gastar tempo calculando momentos de dipolo vetoriais para cada molécula nova pode não ser o uso mais eficiente do seu tempo. Muitos químicos da área usam parâmetros empíricos como o logP (coeficiente de partição octanol-água) como proxy para polaridade global. O logP incorpora tanto a polaridade das ligações quanto a superfície hidrofóbica disponível, o que muitas vezes é mais relevante para previsões de solubilidade e extração do que o cálculo teórico do dipolo. Para estudos mecanísticos mais rigorosos, software como Gaussian, ORCA ou até versões mais acessíveis como o WebMO com cálculos DFT nível B3LYP/6-31G* fornecem mapas de potencial eletrostático que mostram visualmente onde a densidade eletrônica está concentrada. Esses mapas são mais informativos do que qualquer número de eletronegatividade, especialmente para moléculas com conformações flexíveis onde a distribuição de carga muda significativamente com o ângulo diedro. O que funciona na prática é combinar os três níveis: diferença de eletronegatividade para intuição rápida, momento de dipolo para entender interações intermoleculares, e simulação computacional quando a geometria ou o ambiente tornam o modelo simples insuficiente. Usar apenas um deles é limitar a qualidade da sua previsão. E sim, isso significa que passar uma noite inteira analisando padrões de RMN de um composto desconhecido pode ser mais produtivo do que tentar deduzir tudo apenas olhando para a estrutura 2D no papel.
Galeria
-
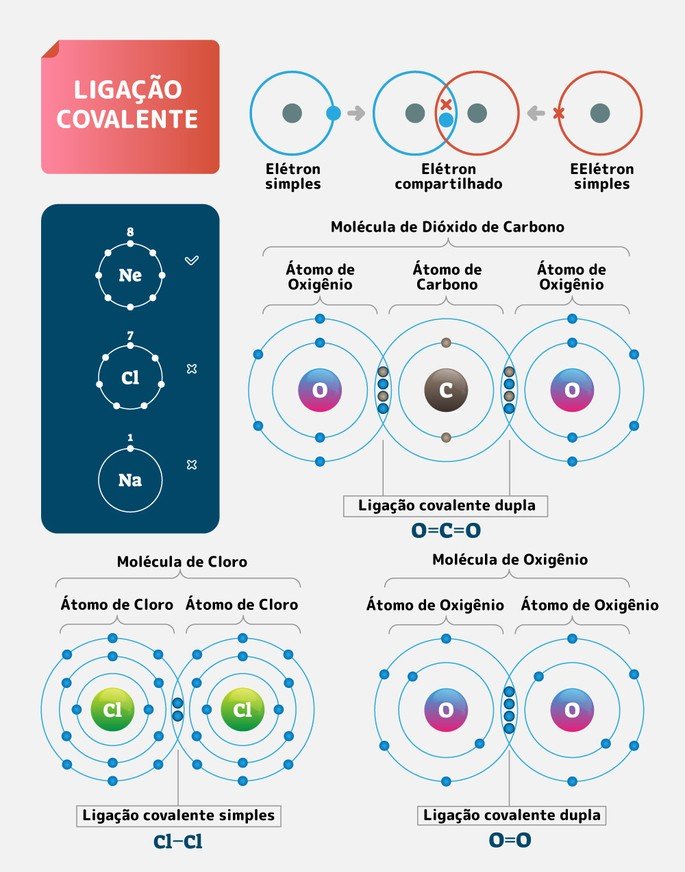
POLARIDADE DAS LIGAÇÕES (3) Chemical Polarity Molecules -
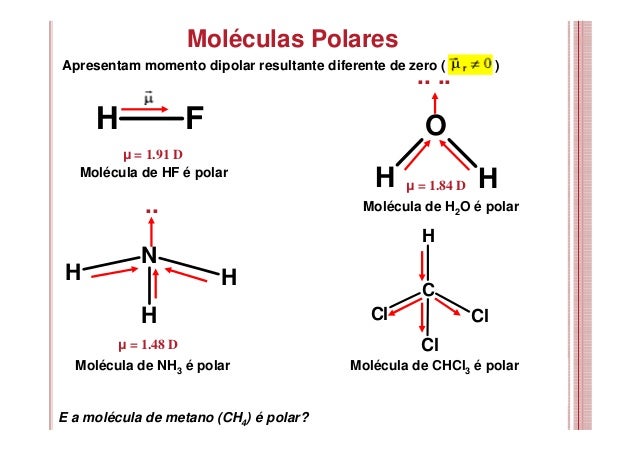
Sobre Ligações Quimicas - Polaridade das Moléculasposso dize - Explicaê -

Definição De Polaridade | TEXTO-BASE-EP-74-POLARIDADE DAS LIGAÇÕES – YSSHXA -
Revisão de Química - Tudo sobre a polaridade das ligações
