Questoes De Cinetica Quimica

Cinética química no dia a dia dos exercícios
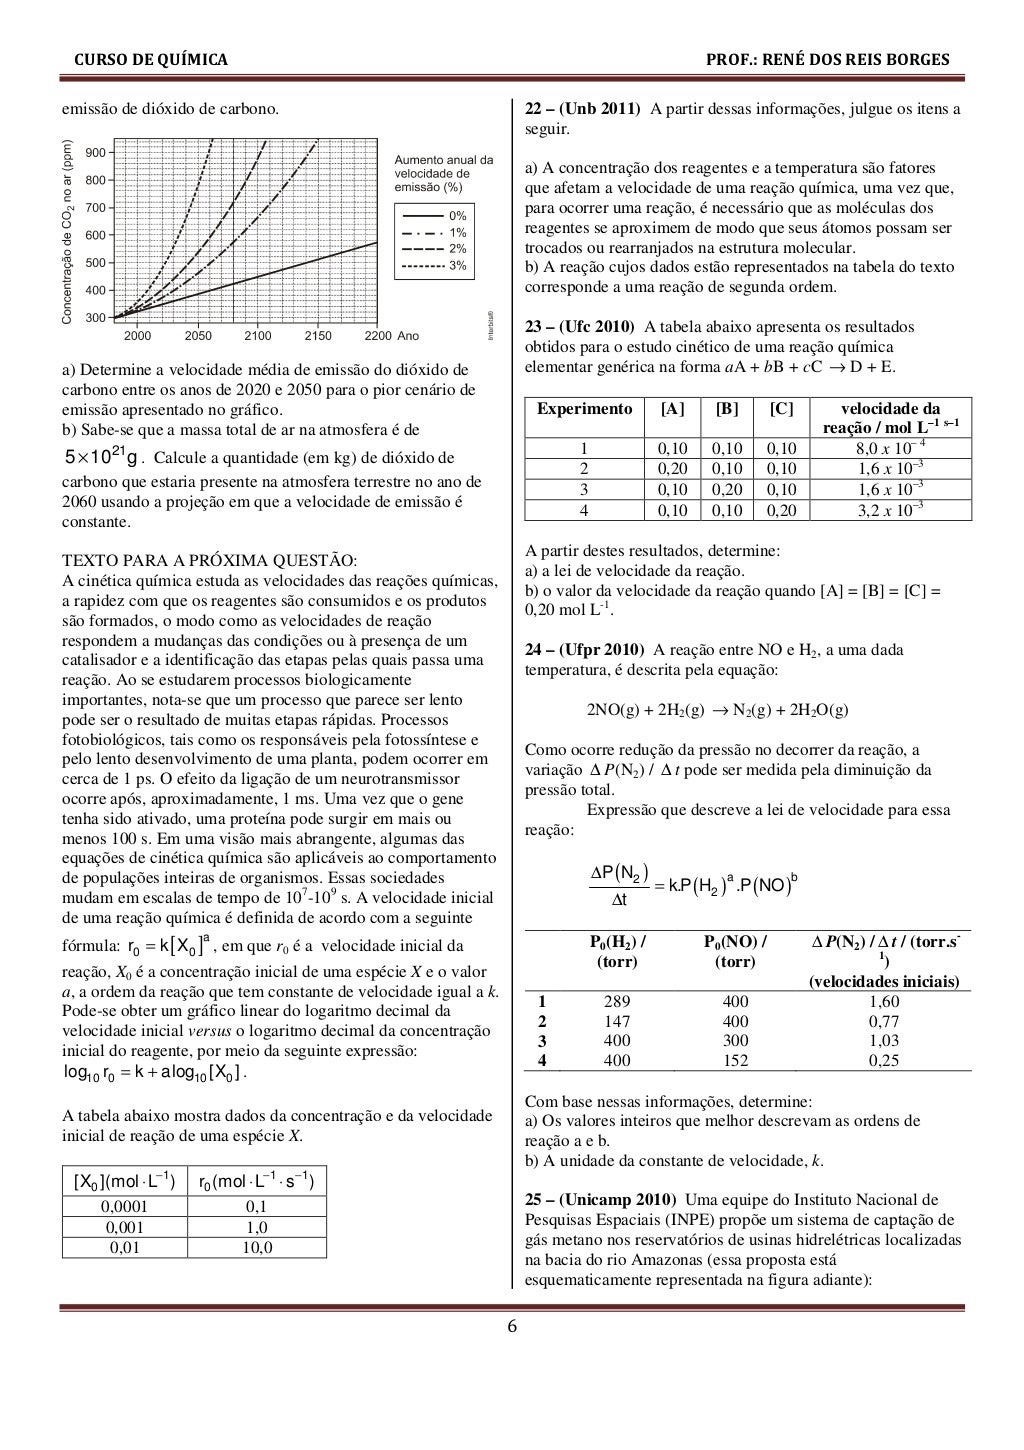
A maioria dos estudantes de química vê cinética como um capítulo cheio de fórmulas soltas que precisam ser decoradas. Na prática, o assunto é muito mais simples quando você para de tentar adivinhar e passa a organizar os dados. Questões de cinética química costumam aparecer em provas com a mesma estrutura repetitiva: dão uma reação, apresentam dados experimentais de concentração versus tempo, e pedem para determinar a ordem da reação, a constante de velocidade, ou o tempo de meia-vida. O problema é que os alunos geralmente começam resolvendo de qualquer jeito, e aí perdem tempo todo. Eu já corri isso. Certa vez estava corrigindo uma banca e encontrei uma questão em que o enunciado trazia dados de concentração para três momentos diferentes de uma reação de decomposição do N2O5 em solvente orgânico. O aluno usou a lei integrada de primeira ordem sem verificar se era realmente de primeira. O resultado deu constante positiva, então ele deixou como resposta final. Errou. Os dados, na verdade, se ajustavam perfeitamente a uma cinética de segunda ordem. Ele não fez o teste gráfico. Se tivesse traçado [A] versus tempo e 1/[A] versus tempo, a linearidade seria óbvia em menos de dois minutos.
Questões de cinetica quimica: o que realmente cai
Vou direto ao que funciona. A base de toda questão é identificar a ordem de reação. Existem três caminhos principais, e você precisa saber qual usar em cada situação. O método das taxas iniciais é o mais direto quando os dados são fornecidos assim. Você compara como a velocidade inicial muda quando a concentração de um reagente é alterada enquanto os outros permanecem constantes. Se dobrar a concentração de A dobra a velocidade, a ordem em relação a A é um. Se quadruplicar, é dois. Isso vale para cada reagente individualmente. O ponto que muitos erram é esquecer que essa análise só é válida para a taxa inicial. Dados coletados em tempos avançados da reação podem estar comprometidos por efeitos reversíveis ou esgotamento dos reagentes, o que distorce a ordem aparente. O método gráfico usa as leis integradas de velocidade. Para uma reação de primeira ordem, plotar ln[A] versus tempo deve gerar uma reta de inclinação igual a -k. Para segunda ordem, plotar 1/[A] versus tempo gera uma reta de inclinação k. Para ordem zero, [A] versus tempo é linear com inclinação -k. O truque prático é fazer os três gráficos mentalmente antes de escolher. Em questões de prova, você geralmente recebe uma tabela numérica. Calcule ln[A] e 1/[A] para todos os pontos. Aquele que apresentar a maior correlação linear — ou seja, os valores mais próximos de uma reta — define a ordem. Não adianta chutar pela intuição.
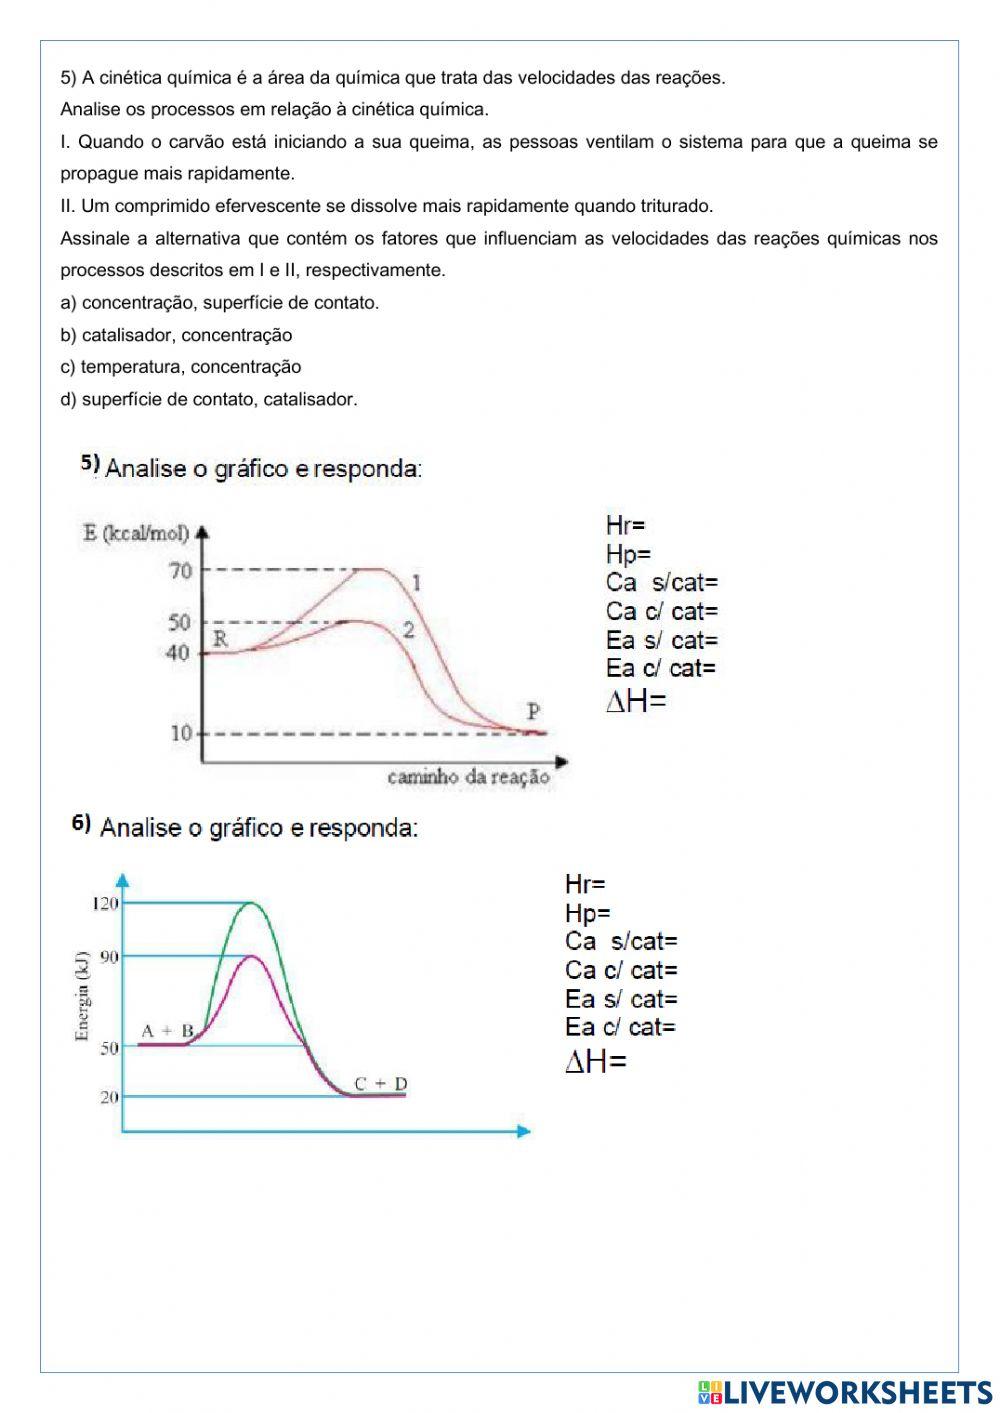
Já a determinação pela meia-vida é útil em casos específicos. Para reações de primeira ordem, o tempo de meia-vida é constante e independente da concentração inicial: t1/2 = ln2/k. Para segunda ordem, t1/2 = 1/(k[A]0). Se uma questão informa que a meia-vida cai pela metade quando a concentração inicial dobra, a reação é de segunda ordem. Se a meia-vida permanece inalterada, é de primeira ordem. Esse raciocínio é rápido e evita gráficos inteiros. A equação de Arrhenius aparece praticamente em toda questão mais elaborada. k = Ae^(-Ea/RT). A forma mais usada em exercícios é a versão logarithmic comparativa: ln(k2/k1) = (Ea/R)(1/T1 - 1/T2). Aqui o erro mais comum é confundir as temperaturas. Sempre coloque T1 e T2 em Kelvin. Já vi gente colocar em Celsius e obter energia de ativação negativa, o que é fisicamente impossível. Outro detalhe: o fator pré-exponencial A raramente é solicitado diretamente. Foque em encontrar Ea a partir de dois pontos de k em temperaturas diferentes. Teoria do complexo ativado e estados de transição aparecem em questões conceituais. O que importa praticar é identificar o estado de transição no diagrama energético e relacionar a energia de ativação com a velocidade. Reações com Ea alta são lentas. Reações com Ea baixa são rápidas. A catalise funciona diminuindo Ea, não mudando a termodinâmica global da reação. Isso cai em quase toda prova.

Um caso real que tenho presente: tive um aluno que resolveu uma questão sobre a reação entre NO e H2 apresentando mecanismos propostos em três etapas. A questão pedia a lei de velocidade molecular. Ele escreveu a lei diretamente a partir da estequiometria global: rate = k[NO]2[H2]. Errado. A lei de velocidade experimental nunca vem da equação estequiométrica balanceada, exceto em reações elementares de uma única etapa. O correto era identificar o passo determinante da velocidade no mecanismo e escrever a lei a partir dele. O primeiro passo era rápido e em equilíbrio, o segundo era lento. A lei correta era rate = k[NO]2[H2], mas a justificativa precisava vir do mecanismo, não da equação global. Mesmo chegando ao mesmo resultado numérico, a falta do raciocínio mecanístico seria marcada como erro grave.
Ferramentas práticas para resolver
Na hora de calcular, tenha sempre em mente que a unidade da constante k varia com a ordem da reação. Para ordem zero, M/s. Para primeira ordem, 1/s. Para segunda ordem, 1/(M·s). Se o gabarito pede k e a unidade não bate com a ordem determinada, algo está errado. É um dos checkpoints mais rápidos que existem. Para questões com dados numéricos brutos, use planilhas. Cole os dados de concentração e tempo, calcule ln[A] e 1/[A] nas colunas adjacentes, e use a função CORREL ou a regressão linear para verificar qual transformada apresenta coeficiente de determinação R² mais próximo de 1. Isso elimina erros de aritmática manual e economiza tempo. Em provas sem calculadora científica, o método gráfico aproximado por tentativa e erro ainda funciona, mas com dados numéricos pequenos o processo é mais demorado. Quando a questão envolve cinética enzimática ou modelos tipo Michaelis-Menten, a abordagem muda completamente. O foco sai da concentração do reagente e vai para a velocidade máxima Vmax e a constante Km. A linearização de Lineweaver-Burk, plotando 1/v versus 1/[S], é o padrão para extrair esses parâmetros. Porém, esse método tem um problema conhecido: ele amplifica erros experimentais nos pontos de baixa concentração de substrato, porque o inverso de valores pequenos gera valores muito grandes que distorcem o ajuste. Na prática profissional, o uso de ajustes não lineares diretos pelo software da instrumentação é mais confiável. Para provas, o Lineweaver-Burk ainda é o esperado, mas saiba que ele é uma aproximação útil, não uma solução exata.
Um ponto que poucos estudantes consideram: a dependência da velocidade com a temperatura nem sempre segue Arrhenius de forma perfeita. Reações com barreiras energéticas muito baixas, reações difusionais controladas, ou sistemas biológicos podem apresentar desvios. Em questões de vestibular e concurso, assuma Arrhenius sempre. Mas se a questão trouxer dados que não se ajustam bem a uma reta no gráfico de ln(k) versus 1/T, considere a possibilidade de mudança no mecanismo com a temperatura ou a presença de múltiplas etapas competitivas. Isso é raro, mas já caiu. Para fixação, recomendo buscar questões organizadas por tipo. Separe as de determinação de ordem, as de cálculo de k, as de meia-vida, as de Arrhenius, e as de mecanismos reacionais. Resolva pelo menos dez de cada tipo antes de misturar. A familiaridade com a estrutura do enunciado reduz drasticamente o tempo de leitura e interpretação, que é onde a maioria perde tempo desnecessário. Há recursos gratuitos online com listas organizadas. O site do professor Haroldo Ribeiro, disponível em harroberibro.com, possui uma seção específica com questões comentadas de cinética química que cobre desde o nível introdutório até problemas mais avançados de mecanismos. O material é direto e bem organizado por tema, o que facilita o estudo direcionado.
O que não funciona
Decorar fórmulas sem saber qual usar em cada situação é a causa número um de perda de pontos. Outra armadilha comum é confundir ordem de reação com coeficiente estequiométrico. Eles são a mesma coisa apenas em etapas elementares isoladas. Em reações complexas com múltiplas etapas, os coeficientes da equação global não dizem nada sobre a lei de velocidade. Sempre construa a lei a partir dos dados experimentais ou do mecanismo proposto. Também é frequente o erro de aplicar a lei de primeira ordem a reações que são pseudo-primeira ordem. Quando um dos reagentes está em grande excesso, sua concentração praticamente não varia, e a cinética aparente se comporta como de primeira ordem em relação ao outro reagente. A constante observada k_obs é igual a k[excesso]^n. Se a questão pedir a verdadeira constante bimolecular, você precisa dividir k_obs pela concentração do reagente em excesso. Pular esse passo gera respostas numericamente incorretas. O maior limitante desses exercícios é que eles frequentemente apresentam dados perfeitos, sem ruído experimental. Na realidade, medições de cinética química enfrentam variações de temperatura, erros de pipetagem, tempo de mistura imperfeito, e possíveis interferências de impurezas. Questões de prova ignoram tudo isso. O resultado é que o estudante desenvolve uma expectativa irreal sobre a precisão dos dados. When you enter the lab, the numbers won't be this clean, and knowing how to deal with scatter and uncertainty is what separates someone who can actually work from someone who can only solve textbook problems.
Cinética química é previsível o suficiente para ser dominada com prática direcionada. A chave é entender o que cada dado no enunciado representa, escolher o método adequado de forma sistemática, e verificar sempre se a unidade e a magnitude do resultado fazem sentido físico. O resto é cálculo.
Galeria
-
Lista de Exercícios Sobre Cinética Química | PDF | Reações químicas ... -
Exercícios de Cinética Química | PDF | Equilíbrio químico | Cinética ... -
Questoes Sobre Cinetica Quimica - FDPLEARN


