Reacao De Substituicao

Guia prático para entender e prever reações de substituição
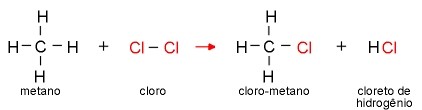
Reações de substituição são processos onde um átomo ou grupo funcional em uma molécula orgânica é trocado por outro. Parece simples na teoria, mas na prática você vai acabar perdendo tempo se não prestar atenção em três coisas: o mecanismo exato, a natureza do nucleófilo e as condições reacionais. A gente costuma chamar tudo de reacao de substituicao sem diferença, mas SN1, SN2 e as variantes aromáticas se comportam de modos radicalmente diferentes. Misturar essas classes é o erro mais comum que eu vejo em relatórios de síntese. A primeira decisão é sempre olhando para o substrato. Carbono primário com bom acesso espacial? A tendência forte é SN2. Carbono terciário ou benzylico? O caminho mais provável vira SN1. Isso vale como regra geral, mas a exceção aparece quando o solvente muda completamente a dinâmica. Use um solvente polar aprótico como DMF ou DMSO num substrato secundário e você vai ver a velocidade da SN2 disparar. Inverter para um solvente prótico como metanol e o mesmo sistema pode travar ou desviar para eliminação. Eu tive um caso recente em que estava tentando fazer uma substituição nucleofílica num haleto de alquila secundário com azida de sódio. A literatura pedia DMSO a 80°C por quatro horas. O resultado foi 60% de produto desejado e 30% de alqueno de eliminação. O problema era que o DMSO continha traços de água que haviam hidrolisado parte do nucleófilo antes mesmo da reação principal começar. A correção foi destilar o DMSO sobre cloreto de cálcio anidro e usar azida num volume estequiométrico ligeiramente acima da teoria. O rendimento saltou para 88% em duas horas. Detalhe importante: azida é tóxica e potencialmente explosiva quando seca. Nada de evaporar até secura absoluta.
Mecanismos e o que realmente importa no dia a dia
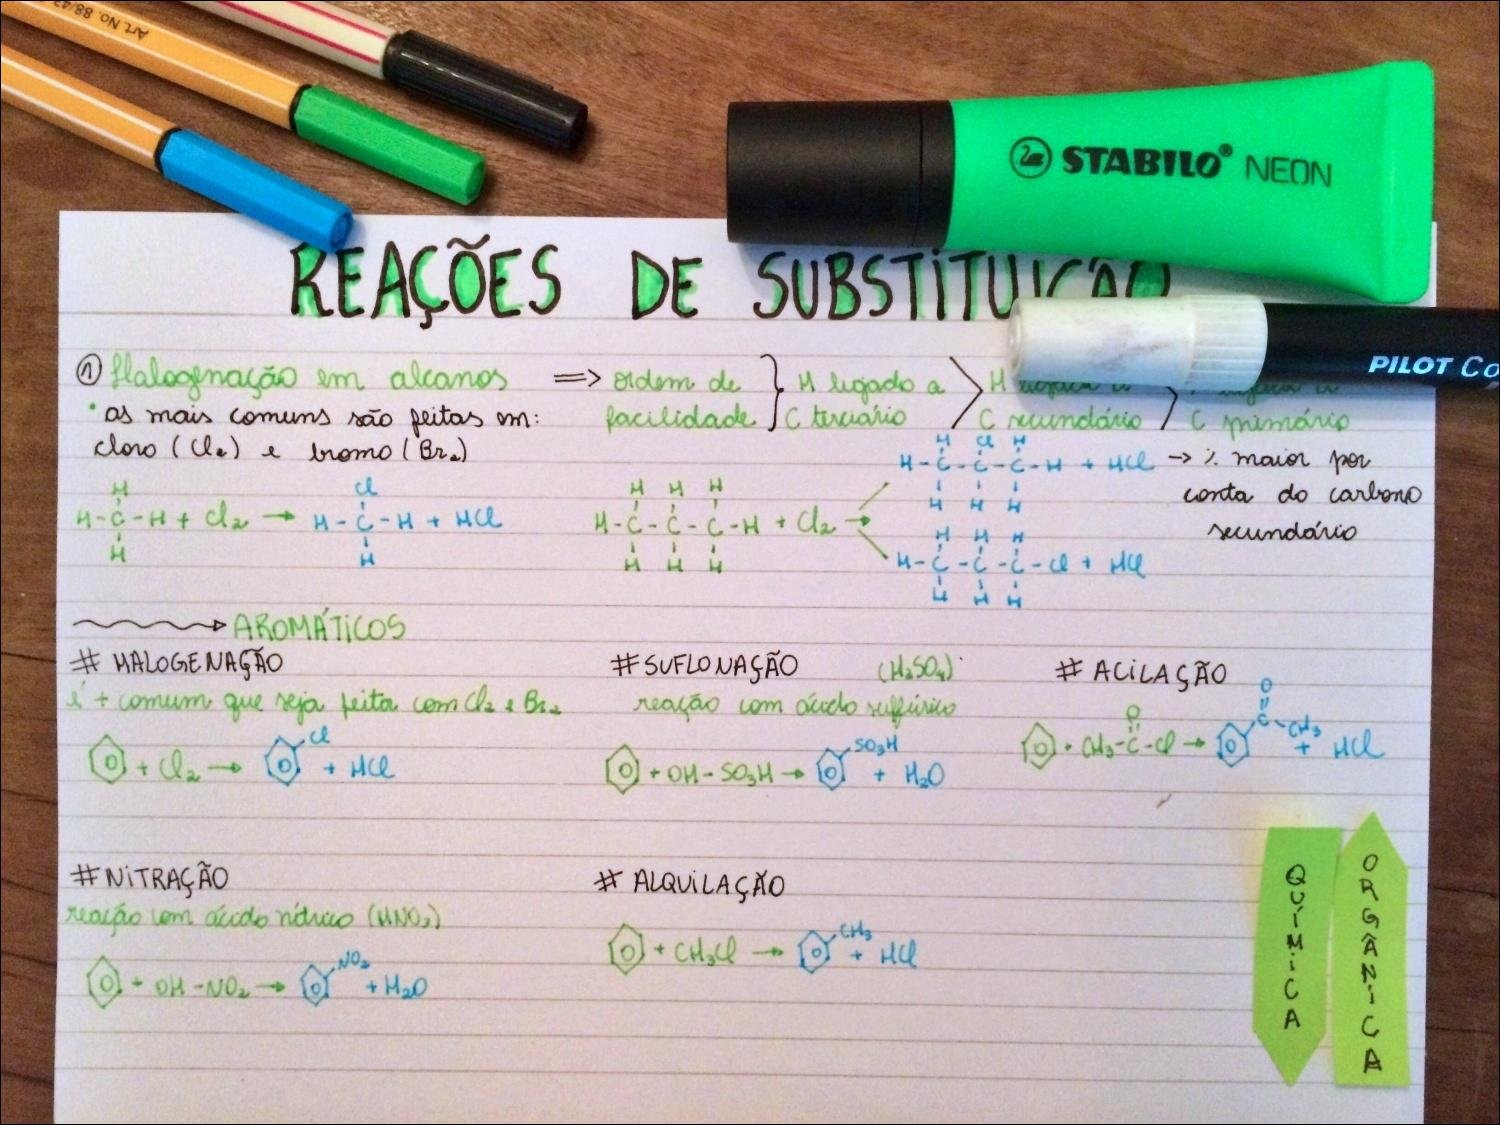
Na SN2, o nucleófilo ataca pelo lado oposto ao grupo saiente, invertendo a configuração do centro estereogênico quando presente. A velocidade depende tanto do substrato quanto do nucleófilo. Nucleófilos fortes, concentrções altas e solventes apróticos aceleram o processo. Grupos saientes bons como tosilato, mesilato e haletos de iodo funcionam muito melhor que cloretos. Brometos são o meio-termo mais usado em laboratório. Na SN1, a etapa determinante é a saída do grupo saiente formando um carbocátion. A velocidade só depende do substrato. Solventes polares próticos estabilizam o íon intermediário e aceleram a ionização. O problema clássico aqui é a racemização. Quando o centro é quiral, você perde a pureza óptica porque o carbocátion planar pode ser atacado de ambos os lados. Às vezes isso é aceitável, às vezes é desastre puro no produto final. Substituição em aromáticos funciona por mecanismos completamente distintos. SNAr exige grupos retiradores de elétrons ortó e para em relação ao local de ataque. Sem esses grupos, a reação simplesmente não acontece nas condições normais. O intermediário de Meisenheimer é a chave, e a etapa de expulsão do grupo saiente geralmente é rápida após a adição do nucleófilo. Reações de substituição eletrofílica aromática, como nitração e sulfonação, seguem outra lógica e não entram aqui, mas é comum estudantes confundirem os dois quando leem títulos genéricos.
Pegadinhas que não estão nos livros didáticos
Grupos saientes parecidos podem ter comportamentos opostos dependendo do solvente. Toxilatos são excelentes em SN2 com solventes apróticos, mas em solventes próticos o grupo pode sofrer competição com solvatação que retarda bastante a reação. Nesses casos, trocar por um iodeto ou usar catalisadores como iodeto de tetrabutilamônio (TBAB) faz a velocidade triplicar em muitos sistemas. Eu uso TBAB rotineiramente quando preciso fazer substituições em escala industrial e o custo do catalisador é compensado pela redução de tempo e de rejeito. Outro ponto que quase ninguém enfatiza é o efeito do contra-íon. Sais de sódio de nucleófilos pequenos comocianeto ou azida têm solubilidade limitada em solventes orgânicos comuns. Adicionar coroa-éteres ou criptandos aumenta drasticamente a disponibilidade do nucleófilo livre. Em alguns casos, isso transforma uma reação que levaria doze horas numa que termina em menos de duas. Por outro lado, coroa-éteres são perigosos se manipulados sem cuidado e caros em escala maior. A alternativa mais barata costuma ser usar nucleófilos em forma de sais de tetraalquilamônio, que já são solúveis em muitos solventes orgânicos.
Quando a substituição não é a melhor opção
Se o seu substrato é terciário e você precisa preservar estereoquímica, substituição nucleofílica direta raramente vai entregar o resultado desejado. O caminho mais seguro aí é usar uma sequência de duas etapas com inversão controlada, ou recorrer a métodos de acoplamento catalisado por metal quando a estrutura permitir. Metallocenos e compostos organometálicos têm seu lugar específico e exigiriam um tópico separado. Reações de substituição em haletos de arila sem grupos ativadores geralmente não ocorrem em condições convencionais. A ligação C-halogênio em aromáticos é forte e o carbocátion arenílico é energeticamente desfavorável. Nessas situações, a alternativa viável é usar catálise de paládio para acoplamentos do tipo Suzuki ou Buchwald-Hartwig, dependendo do nucleófilo alvo. Essas rotas são mais caras em metais e exigem condições mais controladas, mas frequentemente entregam rendimentos superiores a 90% em substratos que não reagem por caminhos iônicos simples. Se você está começando agora, a recomendação prática é simples. Domine SN2 com substratos primários e secundários não bloqueados antes de any coisa mais complexa. Escolha solventes apróticos de grau técnico puro, seque-os corretamente, emece com nucleófilos fortes e bem solúveis. Documente cada variação de temperatura e tempo. Os dados que você coletar vão valer mais do que qualquer resumo de tabela que você encontrar online.
Galeria
-
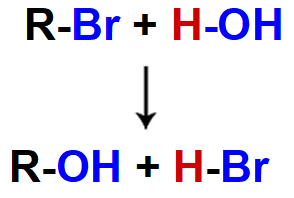
Reações de substituição - Brasil Escola -

QUIMIKAIRES: REAÇÕES DE SUBSTITUIÇÃO -
Mapas Mentais sobre Reações De Substituição - Mapa 10 -

Desenhe Os Produtos Organicos Formados Na Seguinte Reacao
