Reações Organicas De Adição
O que realmente acontece quando um alceno encontra um eletrófilo
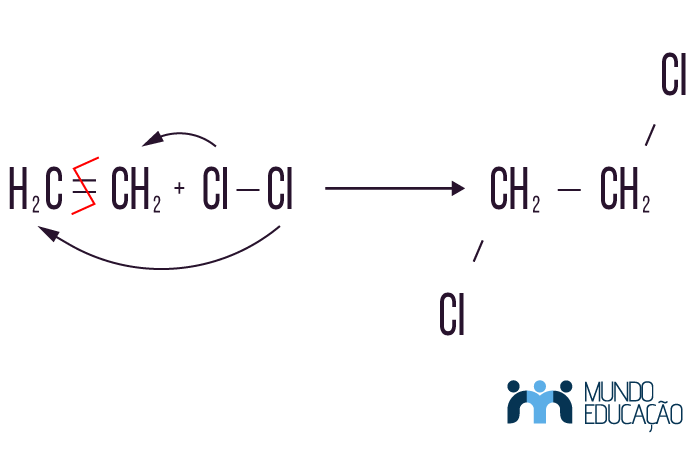
A adição a ligações múltiplas é um dos mecanismos mais básicos da química orgânica, mas também um dos mais mal compreendidos quando se tenta aplicar na prática de laboratório. O conceito em si é simples: dois reagentes se juntam e formam um único produto a partir de uma ligação dupla ou tripla. Na realidade, o que você observa no balão de reação raramente corresponde ao esquema simplificado dos livros. O mecanismo típico começa com o ataque do eletrófilo à região de alta densidade eletrônica da ligação . Isso gera um intermediário — geralmente um carbocátion ou um ciclobutano cíclico, dependendo do sistema — e em seguida o nucleófilo completa a estrutura. A regioquímica do processo depende inteiramente de qual intermediário se forma, e essa é a parte que costuma dar problema.
reações organicas de adição: mecanismo e controle prático
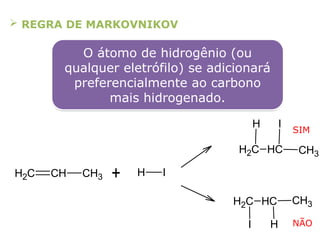
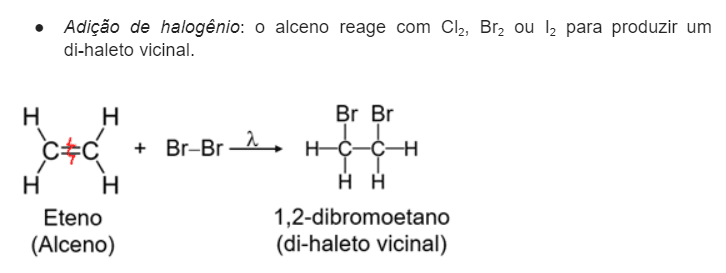
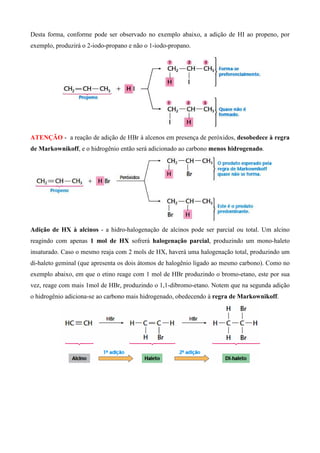
Quando você faz a adição de HBr a um alceno assimétrico, a regra de Markovnikov diz que o hidrogênio vai para o carbono mais substituído. Isso funciona na maior parte das vezes, mas já vi gente perder meia noite de trabalho porque esqueceu que peróxidos presentes como impureza em solventes velhos invertem completamente o resultado. O radical livre substitui o mecanismo iônico e o bromo vai para o carbono menos substituído. Se o seu HBr foi aberto há seis meses e ficou exposto à luz, não conte com Markovnikov. A hidratação ácida de alcenos segue um caminho parecido, mas com uma pegadinha séria: a possibilidade de rearranjo do carbocátion. Um 3,3-dimetilbut-1-eno reagindo com água e ácido sulfúrico não te dá o álcool que você espera inicialmente. O carbocátion primário formado sofre rearranjo por deslocamento de metila, e o produto majoritário é um álcool terciário totalmente diferente. Esse tipo de coisa aparece em síntese real com frequência surpreendente, e o diagnóstico só fica claro se você analisar o espectro de RMN do produto, não por calculo teórico. A adição de halogênios, como Br2 ou Cl2, procede via íon bromônio cíclico. Isso significa que a adição é estritamente anti, ou seja, os dois átomos entram em faces opostas da ligação dupla. Esse controle estereoquímico é útil quando você precisa construir centros quirais com previsibilidade, mas só funciona se a concentração do halogênio estiver controlada e o solvente for aprótico. Em solventes protônicos como metanol, o próprio solvente pode competir como nucleófilo e gerar produtos de adição mista que confundem a análise.
Uma nuance que poucos mencionam é a diferença entre adição eletrofílica e adição nucleofílica a carbonilas. A adição a carbonilas segue um caminho basicamente diferente: o nucleófilo ataca o carbono carbonílico eletrofílico, formando um intermediário tetraédrico. Reagentes de Grignard, hidretos como NaBH4 e LiAlH4, e aminas todos operam por esse mecanismo. O controle aqui não é de regioquímica, mas de quimioseletividade. O NaBH4 reduz aldeídos e cetonas mas não é forte o suficiente para tocar ésteres ou ácidos carboxílicos. Se você tentar usar NaBH4 num composto que tem tanto um grupo cetona quanto um éster, vai reduzir apenas a cetona e o éster permanece intacto. Isso é útil, mas só se você souber exatamente o que está acontecendo. O problema mais comum que eu vejo gente enfrentando é subestimar a sensibilidade de alguns reagentes à umidade. O LiAlH4, por exemplo, reage violentamente com água. Uma técnica de adição inadequada sob atmosfera úmida não só destrói o reagente como pode gerar gás hidrogênio suficiente para criar risco real de pressão no recipiente fechado. O workaround que eu uso e recomendo é trabalhar sempre com gás argônio, vidro secado em estufa a 120°C por pelo menos duas horas, e mangueiras de Teflon verificadas quanto a microtrincas antes de cada uso. Parece exagero até você já ter visto um rendimento de 80% cair para 12% porque o frasco de reagente ficou aberto demais tempo numa manhã úmida de inverno. A catálise assimétrica por adição também é um campo onde a teoria e a prática se distanciam bastante. Reações como a adição de allyl a carbonilas catalisada por ligantes quirais podem atingir altos ee em papel, mas no balão os resultados frequentemente ficam entre 60 e 75% ee porque pequenas variações de temperatura, pureza do solvente e tempo de adição do eletrófilo alteram significativamente a seletividade. Se você está escalando uma reação assimétrica, o ideal é fazer um desenho experimental central com variação controlada de temperatura e tempo antes de confiar no protocolo da literatura.
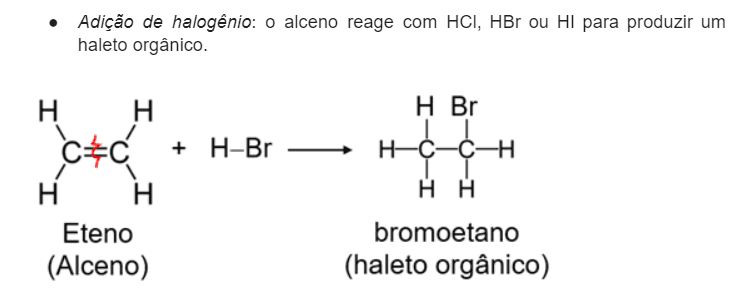
Em termos de condições operacionais, a adição de hidrogênio catalítica por metais como Pd/C, PtO2 ou Raney Ni costuma ser o método mais direto para saturar ligações duplas. O problema prático é que esses catalisadores são pirforicos quando secos. Manter o catalisador sempre sob camada de solvente e descartá-lo de forma adequada é algo que ninguém gosta de ouvir, mas evita acidentes sérios. A seletividade também é um ponto cego: Pd/C reduz facilmente alcenos e alquinos, mas também pode promover hydrogenólise de éteres benzílicos e cloruros de bencilo se o tempo de reação for prolongado. Se você precisa saturar apenas um alceno numa molécula que contém um grupo benzílico, o PtO2 em condições mais brandas costuma ser mais tolerante. Adições conjugadas 1,4 a ,-insaturados são outro tópico onde a escolha do reator define o resultado. Organocobre e organo zinco fazem adição suave via 1,4, enquanto Grignards puros frequentemente atacam diretamente a carbonila no carbono . Para obter seletividade 1,4 com reagentes de Grignard, a solução prática é transformar o reator in situ num organocobre adicionando CuI ou CuBr·SMe2 antes de introduzir o nucleófilo. Esse procedimento é tão rotineiro em laboratórios de síntese que parece trivial, mas é exatamente esse tipo de detalhe que separa um protocolo que funciona de um que gera uma mistura indecifrável. O que eu quero deixar claro é que reações organicas de adição são previsíveis quando você domina os mecanismos, mas perigosamente imprevisíveis quando trata as regras como leis absolutas. O mercado fornece reagentes com pureza variável, solventes contêm traços de água e oxigênio, e equipamentos de laboratório raramente são perfeitos. O melhor que você pode fazer é entender o que acontece em cada etapa do mecanismo, antecipar quais interferências são possíveis, e validar cada reação com análise cromatográfica e espectroscópica antes de tomar qualquer decisão sobre purificação ou next step na síntese.
Galeria
-
Reações Orgânicas: Substituição, Adição e Eliminação. | Prisma -
Resumo - reações de adição na química orgânica | PDF -

Resumo - reações de adição na química orgânica | PDF -
Reações de adição: o que são, tipos, exemplos - Mundo Educação
