Tecnica Do Dna Recombinante

O que você realmente precisa saber sobre engenharia genética no laboratório
A técnica do dna recombinante é basicamente o processo de cortar um fragmento de DNA de um organismo e inseri-lo no DNA de outro. O resto é manipulação de enzimas, vetores e células hospedeiras. Parece simples quando está por escrito, mas na prática envolve uma série de etapas que precisam ser executadas com precisão, caso contrário você gasta dias e reagentes caros sem resultado algum. O primeiro passo é sempre isolar o gene de interesse. Isso pode vir de qualquer fonte: bactéria, planta, animal, até síntese química. Se o gene for grande demais ou tiver sequências repetitivas difíceis de amplificar, considere fazer uma síntese direta em vez de tentar amplificar por PCR, especialmente se o seu template não for de alta qualidade. Isso evita frustração precoce.
Como executar a técnica do dna recombinante passo a passo
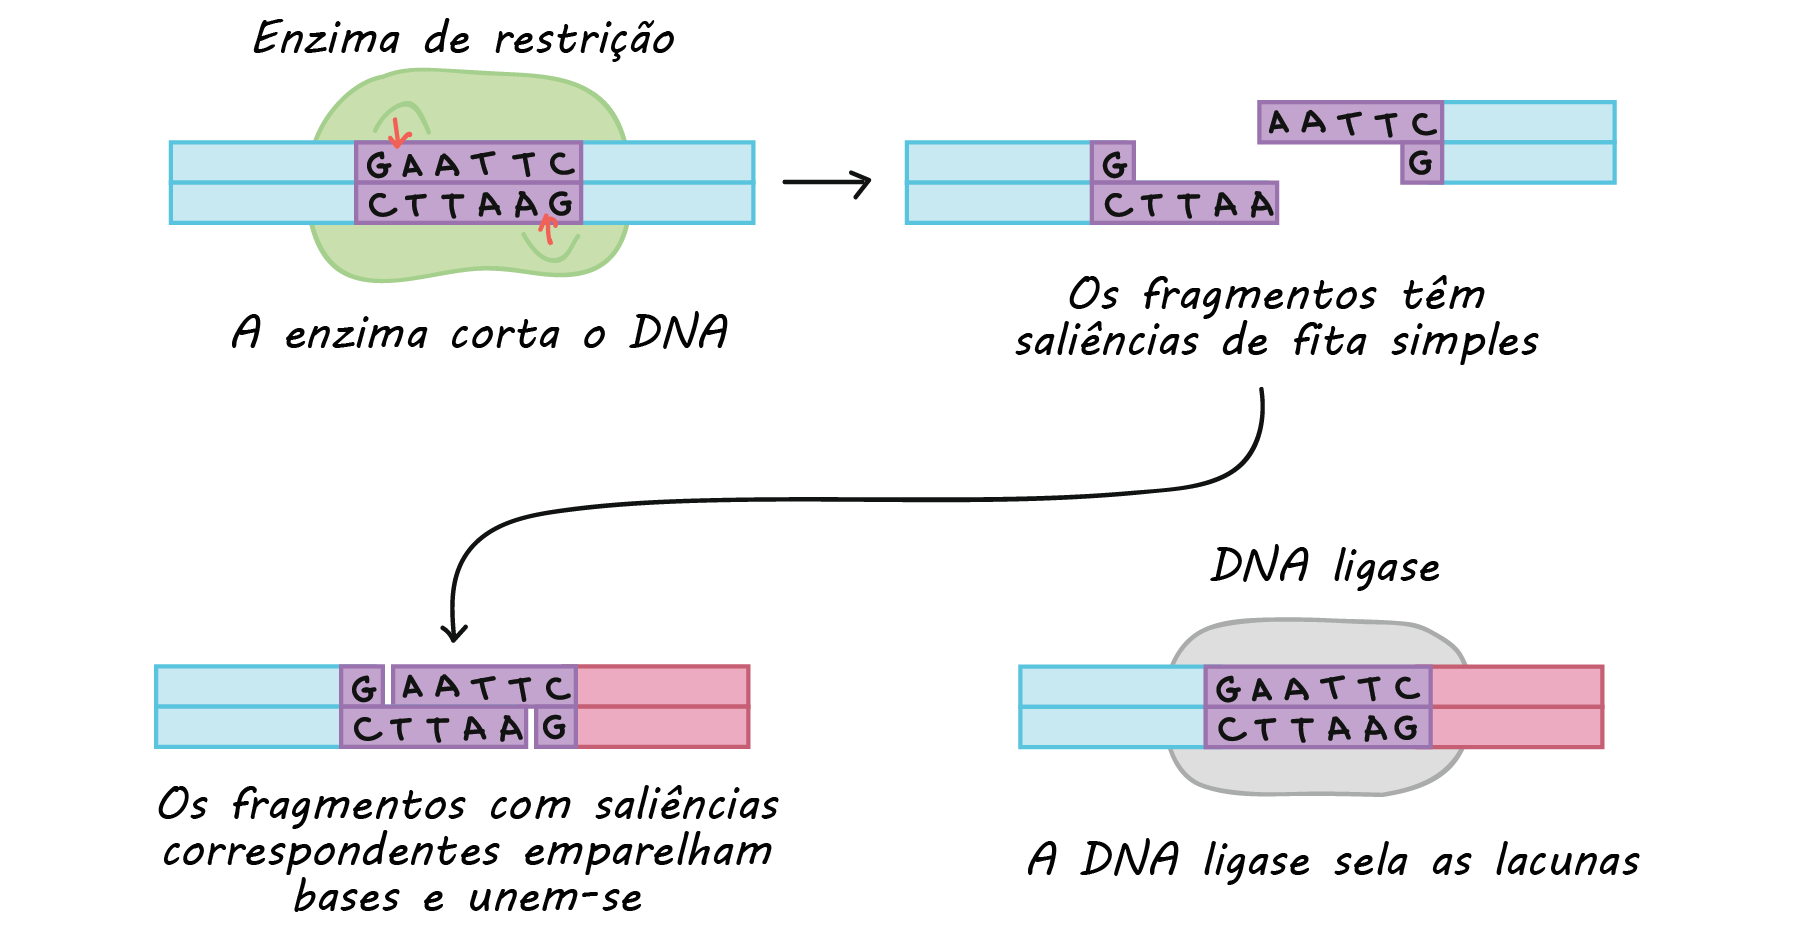
Vamos começar pela parte que mais causa problemas: a digestão com enzimas de restrição. Você precisa escolher os sítios de restrição que vão gerar extremidades compatíveis tanto no inserto quanto no vetor. Não adianta simplesmente cortar e religar. Se as pontas não forem compatíveis, você perde tempo com ligases e ainda assim não vai funcionar. Digestão dupla vs. digestão simples. Muitas vezes você precisa usar duas enzimas diferentes para evitar que o vetor se religue sobre si mesmo. A religação vetorial é um dos maiores problemas que eu vejo em protocolos caseiros. Se o vetor se religa sem o inserto, você terá colônias que parecem positivas nos testes de seleção, mas ao fazer o sequenciamento descobre que o inserto simplesmente não entrou. A solução mais simples é desfosforilar as extremidades do vetor com fosfatase alcalina após a digestão, o que impede a religação autônoma. Apurado o inserto e o vetor, chega a hora da ligação. A razão molar entre inserto e vetor importa mais do que muitos pensam. Eu costumo trabalhar com uma proporção de 3:1 para cloning convencional, mas dependendo do tamanho do inserto você pode precisar ajustar. Inser tos pequenos requerem mais mols, inser tos grandes menos. Um cálculo rápido de mols evita perda de eficiência na ligação.
Após a ligação, a transformação nas células competentes é o próximo filtro. Se você está usando células de E. coli como DH5 ou TOP10, a eficiência de transformação determina diretamente quantas colônias você vai obter. Células competentes preparadas em casa rendem cerca de 10^6 a 10^7 cfu por microgramas de DNA, enquanto as comerciais podem chegar a 10^9. Para cloning crítico, vale o investimento em competitivas comerciais. Depois da transformação, plaqueamento em meio seleto com antibiótico adequado, crescimento overnight e teste das colônias. O screening por PCR colonial é rápido mas pode gerar falsos positivos. O sequenciamento é a única forma de ter certeza absoluta de que a sequência está correta e na orientação esperada.

Pitadas que não estão em nenhum manual básico
Uma coisa que poucos mencionam: a topologia do vetor importa. Vetores superenrolados são mais difíceis de transformar do que formas relaxadas ou lineares. Se você está tendo eficiência de transformação surpreendentemente baixa, verifique se sua preparação de plasmídeo está íntegra. Gel de agarose 0,8% pode mostrar se há presença significativa de DNA linear ou degradado. Outro ponto negligenciado é a sequência ao redor do sítio de clonagem. Se você está fazendo cloning por expansão, verifique se não há sítios de restrição internos no inserto que possam ser cortados pelas enzimas do vetor. Isso acontece com frequência em genes que já foram manipulados anteriormente em outros contextos. Um BLAST simples contra o vetor que você está usando resolve isso antes de você entrar no laboratório. Quando eu fiz meu primeiro clone de um gene de interesse específico, selecionei as enzimas baseando-me apenas na disponibilidade no vetor. Fui para a bancada, fiz as digestões, a ligação, transformei, coletei colônias. Nenhum clone positivo. Passei três dias investigando até perceber que o inserto tinha um sítio de restrição interno que estava sendo cortado durante a digestão. A correção foi redesenhar os primers de amplificação para adicionar um novo sítio de restrição compatível em uma posição diferente do inserto. Aprendizado caro em termos de tempo.
Limitações reais que todo mundo evita mencionar
A técnica do dna recombinante não é universal. Existem restrições importantes que os manuais não destacam com força suficiente. Genes muito longos, acima de 10 kilobases, tornam-se progressivamente mais difíceis de clonar com eficiência. A taxa de erro na replicação bacteriana aumenta com o tamanho do inserto, e clones com grandes inserções tendem a ser instáveis. Sequncias tóxicas para E. coli representam outro problema sério. Se o seu inserto expressa algo que mata a bactéria hospedeira, mesmo sob controle de promotor induzível, você pode não conseguir manter o clone. Nesse caso, considere usar linhagens como STBL3, projetadas especificamente para estabilidade de clones com sequências problemáticas. Clonagem por PCR convencional tem limite prático de tamanhos. Acima de 15 kb, a taxa de erro da DNA polimerase se torna significativa, e a probabilidade de mutações indesejadas aumenta. Se você precisa construir construtos grandes, considere métodos como Gibson Assembly ou Golden Gate, que permitem montagem multi-fragmento com alta fidelidade.
Há também a questão da expressão. Clonar não é o mesmo que expressar. Um gene pode ser perfeitamente inserido no vetor e ainda assim não produzir proteína funcional. Causas comuns incluem códons raros, formação de inclusões, mau enovelamento ou falta de fator de chaperona adequado. Verificar a sequência do codon usage do gene de interesse contra o hospedeiro selecionado é uma etapa que pouca gente faz antes de ir para a expressão.
Alternativas quando a técnica tradicional falha
Se o seu projeto envolve múltiplos fragmentos, vetores grandes ou sequências problemáticas, métodos de clonagem sem restrição merecem atenção. Gibson Assembly permite montar até cinco fragmentos em uma única reação, sem depender de sítios de restrição. Leva cerca de 15 minutos de preparo e 1 hora de incubaça, depois é só transformar. O custo de reagentes é maior, mas o tempo economizado compensa em projetos complexos. Golden Gate Assembly funciona com enzimas de restrição e ligação integradas num mesmo tubo. É particularmente útil quando você precisa trocar partes modulares em um vetor de forma padronizada. Requer design cuidadoso de terminações de 4 pares de bases, mas uma vez que o sistema está configurado, a reutilização é praticamente ilimitada. Não tente improvisar com enzimas de restrição diferentes das recomendadas no protocolo inicial. Diferentes buffers, diferentes temperaturas de corte, diferentes eficiências. Cada variável adicionada multiplica as chances de falha. Quando algo não está funcionando, volte aos controles positivos que você já validou antes, isolar o problema e construir a partir daí.
Galeria
-

Biotecnologia do DNA recombinante -
Tecnologia do DNA recombinante: “A Fábula do Rei e seus servos ... -
Dna Recombinante: Entenda O Que É E Sua Técnica De Produção – FMSQIY

