Tipos De Reações Orgânicas

Reações orgânicas na prática: o que funciona e o que dá errado
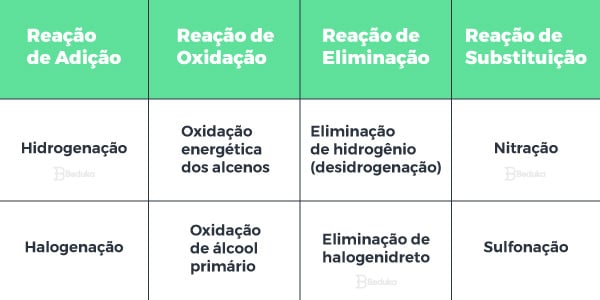
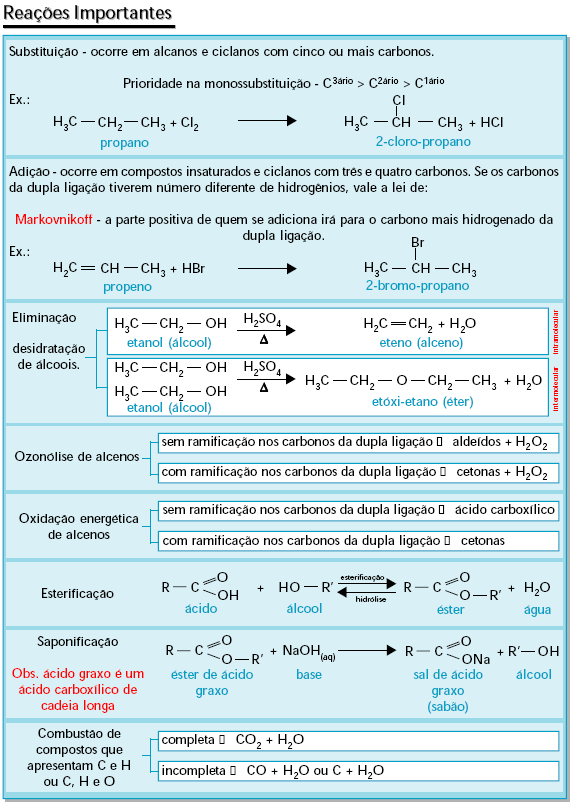
A maioria dos materiais didáticos trata tipos de reações orgânicas como se fossem categorias estanques. Na bancada, essa separação raramente se sustenta. Uma mesma reação pode apresentar características de adição, eliminação e substituição simultaneamente, dependendo das condições. O ponto de partida é entender o mecanismo, não decorar o nome. As reações orgânicas se agrupam basicamente em quatro grandes famílias, mas a realidade é mais complexa. Em síntese, as mais relevantes são substituição, adição, eliminação e reações de oxidação-redução. Cada uma opera por caminhos mecânicos distintos, e confundir esses caminhos gera problemas sérios no rendimento. Reações de substituição envolvem a troca de um grupo funcional por outro. A SN2 ocorre em um único passo com inversão de configuração no carbono eletrofílico. A SN1 passa por um carbocátion intermediário e frequentemente resulta em racemização. A diferença entre elas não é apenas teórica. No laboratório, a escolha do solvente e da concentração do nucleófilo pode mudar completamente o produto majoritário de uma reação que parecia simples.
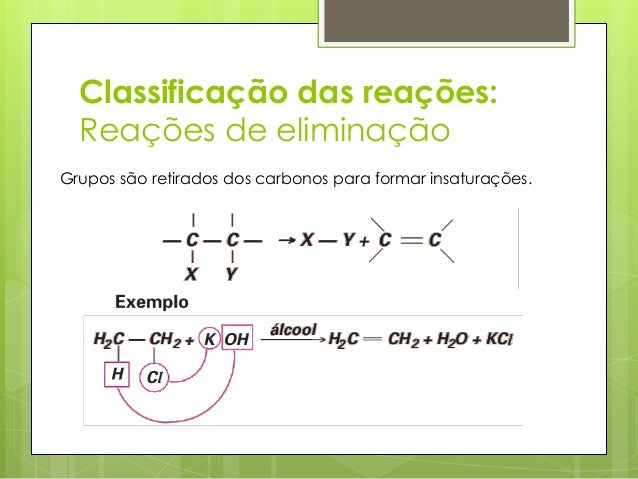
Reações de adição acontecem quando uma ligação pi é rompida e dois novos grupos se ligam aos carbonos envolvidos. A adição eletrofílica a alcenos segue a regra de Markovnikov na maioria dos casos convencionais. Reações de hidrogenação catalítica usam Pd, Pt ou Ni e operam por sin. A adição de borano (hidroboracão-oxidação) segue anti-Markovnikov com retenção estereoquímica. Esses dois últimos métodos são extremamente úteis quando se precisa controlar a regioquímica de forma oposta à adição convencional. Reações de eliminação são o caminho inverso da adição. A E2 exige uma base forte e ocorre em um passo concertado com eliminação anti-periplanar do protão e do grupo sai ente. A E1 passa por carbocátion e compete diretamente com a SN1. Na prática, a competição entre E1 e SN1 é um dos problemas mais chatos que aparecem quando se trabalha com haletos de alquila secundários em solventes próticos. Eu já perdi duas preparações porque não ajustei a temperatura a tempo e o produto de eliminação dominava sem aviso prévio. Oxidação e redução merecem atenção separada. A oxidação de álcoois primários a ácidos carboxílicos com permanganato ou ácido crômico é padrão, mas esses reagentes são pouco seletivos e atacam duplas ligações também. Quando se precisa parar no aldeído, o PCC (cloreto de piridinio clorocromato) ou a oxidação de Swern são opções muito mais seguras. Já a redução de cetonas e aldeídos com borohidreto de sódio é trivial, mas cuidados com umidade são essenciais porque o NaBH4 se decompõe rapidamente em meio ácido.
Outro ponto que os livros não destacam com a frequência devida é a existência de reações pericíclicas. A reação de Diels-Alder é um exemplo clássico de cicloadição [4+2]. Ela opera por um mecanismo concertado sem intermediários iônicos, é altamente estereoespecífica e depende criticamente do estado eletrônico do dieno e do dienófilo. Substituintes eletrondonadores no dieno e eletronegativos no dienófilo aceleram a reação significativamente. Fatores estéricos também importam. Se o dienófilo for muito substituído, o rendimento cai drasticamente e o tempo de reação pode triplicar. Dentro das reações aromáticas, a substituição eletrofílica aromática (SEAr) é a mais frequente. Nitração, sulfonação, halogenação e acilação de Friedel-Crafts são as variantes principais. A regra prática é que grupos doadores ativam o anel e orientam para posição para, enquanto grupos retiradores desativam e orientam para meta. Exceções existem. O haleto de fenila é desativante mas orienta para orto e para devido ao efeito de doação por ressonância dos pares isolados. Esse detalhe costuma ser esquecido em provas e causa erro em sínteses multiplas etapas. Reações de polimerização também merecem menção. Polimerização por adição como a do etileno ou estireno envolve iniciadores radicalares ou catalisadores de Ziegler-Natta. Polimerização por condensação como a do nylon ou PET libera subproduto pequeno, geralmente água. Controlar a massa molar em polímeros de condensação exige estequiometria precisa dos monômeros. Um desbalanço de 1% nos grupos funcionais pode reduzir a massa molecular pela metade, algo que não é óbvio para quem está começando.

A cinética das reações orgânicas é frequentemente subestimada. O ordem da reação nem sempre corresponde ao coeficiente estequiométrico. Determinar o mecanismo correto exige dados experimentais, não apenas inferência estrutural. Em uma ocasião recente, eu estava trabalhando em uma reação de substituição nucleofílica num substrato benzílico e o rendimento não melhorava acima de 40%. A análise cinética revelou que a reação tinha caráter misto com contribuição significativa de E1cb porque o solvente era básico e o substrato possuía um hidrogênio ácido beta ao grupo saindo. Mudei o solvente para acetona seca e adicionei o nucleófilo de forma mais controlada, e o rendimento subiu para 78%. Sem a análise cinética, eu continuaria testando concentrações e temperaturas sem direção. Outro aspecto prático diz respeito à purificação. Reações orgânicas raramente geram produtos puros diretamente. Cromatografia em coluna é o método padrão, mas em escala preparativa pode consumir horas. Em muitos casos, cristalização fracionada ou extração seletiva são alternativas mais rápidas. Eu prefiro extração com diferentes pH quando o produto é ácido ou básico. Isso elimina a necessidade de coluna na maioria das reações de substituição aromática, economizando tempo e solvente. Há também o problema da seletividade quimiossensiva. Moléculas com múltiplos grupos funcionais podem reagir de formas inesperadas. Um aldeído e uma cetona na mesma molécula, por exemplo, podem ser reduzidos seletivamente com NaBH4 em condições controladas, mas LiAlH4 reduz ambos sem distinção. Escolher o redutor certo evita etapas de proteção e desproteção que aumentam o tempo total e o custo em pelo menos 30%. Esse número é estimado a partir da minha experiência em sínteses de intermediários farmacêuticos, onde cada etapa extra significa desperdício de material e perda de rendimento cumulativo.
Para quem está estudando tipos de reações orgânicas pela primeira vez, o conselho mais útil é aprender a prever produtos através de mecanismos, não por associação visual. Desenhar os passos eletrônicos, identificar o nucleófilo e o eletrófilo, e considerar a estereoquímica antes de escrever a equação geral economiza muito tempo na interpretação de questões e na bancada. A memorização de nomes de reações é secundária. O mecanismo é o que determina o produto final e a pureza esperada.
Galeria
-
Tipos De Reações Orgânicas – Silke Nolden -
Os 15 melhores exercícios de Reações Orgânicas + Gabarito! -
Lista De Reacoes De Quimica Organica Resumo De Reações Orgânicas: -

Reações Organicas Mapa Mental - ZULEDU
