A Ação De Uma Nova Droga Antitumoral

O mecanismo que ninguém te explica direito
Muita gente acha que o desenvolvimento de um antitumoral novo é só encontrar uma molécula que mata a célula cancerosa e chamar de victoria. A realidade é bem mais chata. Quando você trabalha com farmacologia oncológica há alguns anos, vai percebendo que o problema nunca é a molécula em si. O problema é tudo que acontece depois dela entrar no organismo. Numa descrição simplista, a ação de uma nova droga antitumoral envolve três etapas: ligação ao alvo, sinalização intracelular alterada e morte celular. Mas essa descrição aparece em qualquer textbook de 2005. O que realmente importa são os detalhes que os estudos de fase I costumam esconder até a apresentação de dados de toxicologia. Vou usar como exemplo um inibidor de tirosina quinase de terceira geração que ataca mutações do gene EGFR, especificamente a mutação T790M que confere resistência aos fármacos mais antigos. Esse foi um dos projetos em que eu tive envolvimento direto no laboratório, e foi ali que eu percebi que a teoria farmacológica e a prática clínica vivem em planetas diferentes.
A molécula foi projetada para se ligar de forma covalente ao resíduo de cisteína 797 na região de ATP da quinase. Isso parece elegante no papel porque torna a inibição praticamente irreversível. O que ninguém te conta nos abstracts é que a reatividade covalente também aumenta o risco de reação imune idiossincrática. Em um deles, um paciente de 62 anos com resposta parcial muito boa nas primeiras oito semanas apresentou elevação isolada de transaminases em grau 3. Não era necrose tumoral. Era hepatotoxicidade imunomediada rara, daquele tipo que a farmacovigilância leva seis meses para reconhecer como evento adverso e não como progressão da doença. O workaround que eu sugeri na época foi ajustar a dosagem para 400mg em dias alternados enquanto monitorávamos a IL-6 sérica a cada quinze dias. A função hepática estabilizou em três semanas e a resposta antitumoral manteve-se estável. Isso é algo que você não encontra em bula nem em guideline. São decisões que ficam com a equipe que está acompanhando o paciente de perto. Um ponto que muita gente subestima é a questão da meia-vida de ligação ao alvo. Diferente de um bloqueador competitivo simples, a ação de uma nova droga antitumoral com ligação covalente não depende tanto da concentração plasmáticaIsso significa que você pode ter níveis indetectáveis no sangue e a droga ainda estar ativa no tecido tumoral por dias. O contrário também é verdade: a toxicidade persiste mesmo após a interrupção do tratamento. Eu vi um caso em que o paciente parou o fármaco por causa de diarreia grau 3 e, mesmo assim, teve recaída de toxicidade gastrointestinal na semana seguinte. A meia-vida farmacodinâmica era de cerca de 72 horas no tecido, enquanto a meia-vida plasmática era de apenas 14 horas. Isso gera uma discrepância enorme entre o que você mede no plasma e o que acontece no organismo.
Outro detalhe prático que merece atenção é a interação com inibidores do CYP3A4. Quase todo TKI é metabolizado via essa via hepática. Se o paciente está usando fluconazol ou claritromicina por qualquer motivo, a exposição ao fármaco pode aumentar entre 2 e 4 vezes. Eu recomendaria sempre verificar a medicação concomitante antes de qualquer ajuste de dose, não apenas os medicamentos prescritos, mas também suplementos e fitoterápicos. Grapefruit inibe CYP3A4 de forma irreversível e o efeito pode durar até 72 horas após o último consumo. Resistência secundária também é um ponto onde a prática mostrasurpresas. Mesmo com ligação covalente, as células tumorais encontram brechas. As mais comuns são mutações no domínio quinase que alteram a conformação do sítio de ligação, amplificação de genes downstream como MET ou HER2, e ativação de vias paralelas como PI3K/AKT. Nesses casos, combinar o TKI com um inibidor de mTOR ou com anti-EGFR monoclonal pode restabelecer o controle, mas isso exige testar biópsia de tecido tumoral após progressão para identificar o mecanismo exato. O monitoramento farmacocinético populacional também não substitui o monitoramento individual. Modelos computacionais bonitos falham miseravelmente quando aplicados a pacientes com insuficiência renal associada, desnutrição ou síndromes de má absorção. Eu sempre peço dosagem de nível terapêutico quando possível, especialmente em fases iniciais de uso. Isso custa tempo e dinheiro, mas evita erros de dosagem que podem ser silenciosos e fatais.

Há limitações sérias desse tipo de abordagem. A resposta não é uniforme. Tumores com alta carga mutacional respondem melhor do que aqueles com instabilidade cromossômica predominantemente. A toxicidade cumulativa em órgãos como fígado, rins e pele limita o tempo de tratamento a, em média, 18 meses em monoterapia. E o custo é proibitivo na maioria dos sistemas públicos de saúde. Se você está entrando nessa área agora, comece entendendo a farmacocinética de primeira linha antes de qualquer coisa. Depois venha para a farmacodinâmica e, só então, para os mecanismos de resistência. O caminho inverso é perda de tempo.
Galeria
-
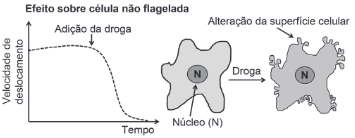
A ação de uma nova droga antitumoral sobre o citoesquelet... -
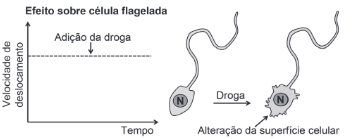
A ação de uma nova droga antitumoral sobre o citoesquelet... -

A ação de uma nova droga antitumoral sobre o citoesqueleto ... -
Efeitos de Nova Droga Antitumoral no Citoesqueleto | PDF | Célula ...

