Dna Significado Da Sigla

O que é DNA na prática
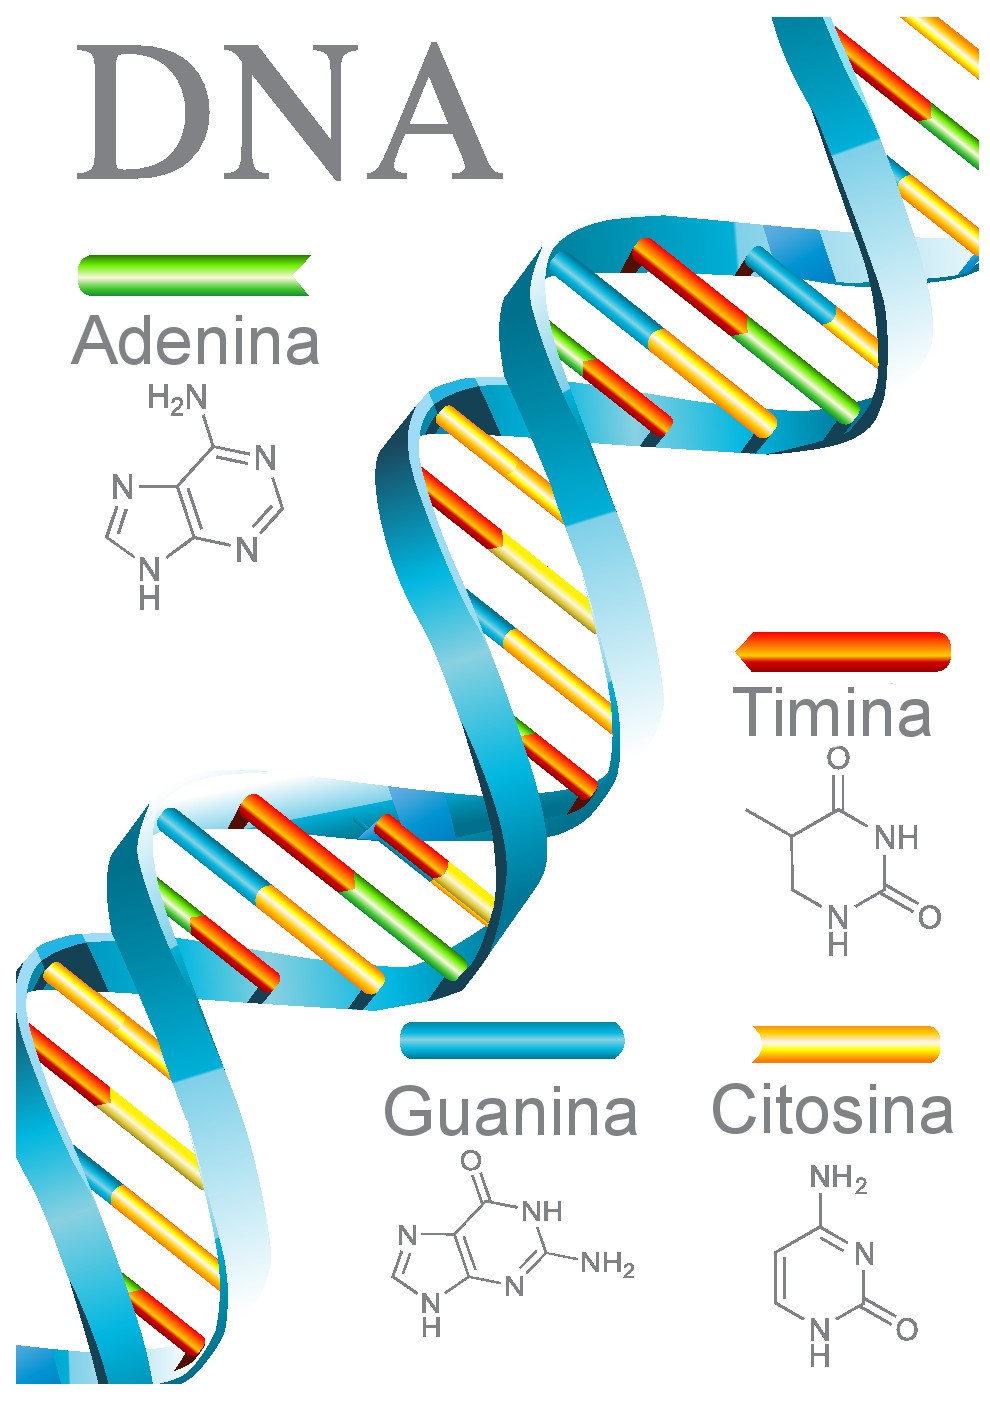
A sigla DNA significa Deoxyribonucleic Acid, ou em português, ácido desoxirribonucleico. É a molécula que carrega as instruções genéticas para o desenvolvimento, funcionamento e reprodução de todos os organismos vivos conhecidos. A estrutura foi descrita por Watson e Crick em 1953, com contribuições fundamentais de Rosalind Franklin e Maurice Wilkins, mas o conceito de um material hereditário já era discutido desde que Friedrich Miescher isolou núcleinas em 1869. Quem trabalha com biologia molecular lida com isso todo dia. Não é mistério nenhum: DNA é uma fita dupla em forma de hélice, composta por nucleotídeos onde cada um tem um açúcar (desoxirribose), um grupo fosfato e uma das quatro bases nitrogenadas — adenina, timina, guanina ou citosina. A adenina pareia com a timina, guanina com citosina. Essa complementaridade é o que permite a replicação sem erro relativo, pelo menos na maioria das vezes.
Entendendo o dna significado da sigla e suas aplicações reais
No laboratório, o que importa mesmo é o que você consegue fazer com a molécula, não apenas decorar a definição. A extração de DNA genômico de tecidos ou células cultivadas segue basicamente o mesmo protocolo há décadas: lysing buffer com SDS ou Tween, proteinase K para digerir proteínas, precipitação com etanol ou isopropanol, lavagem com etanol 70%, e ressuspensão em água TE ou buffer low-EDTA. O rendimento costuma variar de 10 a 50 µg de DNA puro por miligrama de tecido, dependendo do tipo de amostra e da qualidade do protocolo. Um problema que eu encontrei repetidamente e que poucos manuais mencionam: amostras com alto teor de polissacarídeos, como raízes de plantas ou certain tipos de fungos, tendem a co-precipitar com o DNA e formar um pellet gelatinoso que parece limpo mas é inútil para PCR. A solução prática que eu adotei foi adicionar PVP (polivinilpirrolidona) a 2% no buffer de lise e fazer uma extração com fenol-clorofórmio antes da precipitação. Isso remove polifenóis e polissacarídeos que sinonam inibir as polimerases. Sem esse passo, você gasta horas otimizando condições de PCR para terminar desistindo. O sequenciamento de nova geração (NGS) revolucionou o campo, mas tem limitações sérias que não aparecem nos panfletos comerciais. Leituras curtas (Illumina, 150-300 pb) não conseguem resolver regiões repetitivas longas, como centrômeros e telômeros, ou transposons ativos. Para montar genomas de referência completos, você precisa combinar dados de leituras curtas com ligand (PacBio ou Oxford Nanopore, com leituras de dezenas de kilobases). Mesmo assim, montagens perfeitas são raras. A montagem do genoma humano ainda tem gaps abertos após mais de 20 anos de trabalho.
Outro ponto que iniciantes sempre subestimam: a qualidade do DNA é mais importante que a quantidade. Um espectrofotômetro pode mostrar concentração de 100 ng/µL com razão A260/A280 de 1,8, mas se o DNA estiver fragmentado por nuclease ou por manipulação brusca, ele não serve para clones grandes, library prep para NGS ou qualquer aplicação que exija fragments above 10-20 kb. Verificar integridade em gel de agarose 0,8% ou usar um Bioanalyzer/TapeStation é indispensável antes de seguir em frente. Leva 30 minutos e economiza dias de trabalho frustrado. O PCR em si é um processo trivial quando funciona, mas as falhas são frequentes e as causas são específicas. Primer dimers, MgCl2 em concentração errada, template contaminado com etanol residual do preparo, ou annealing temperature mal calibrada — cada um desses gera resultados diferentes e exigem soluções diferentes. Não adianta só aumentar o ciclo number. Testar um gradiente de temperatura na primeira vez que for usar um par de primers novo resolve 80% dos problemas. Cristalização de DNA para estudos estruturais por difração de raios-X é outro campo onde a prática ensina o que a teoria não mostra. DNA com sequências repetitivas ou com alta conteúdo de GC tende a formar estruturas não-B, como Z-DNA ou hairpins, que interferem na cristalização. Trabalhei com um fragmento de 40 pb que não cristalizava de jeito nenhum até descobrir que um ion divalente específico (Mg2+ em concentração milimolar) estabilizava a conformação correta. Ajustar a química do cristal é tão importante quanto escolher o par de primers certo.

A edição genética com CRISPR-Cas9 dependa inteiramente do conhecimento da sequência de DNA alvo e da região PAM (protospacer adjacent motif) correspondente ao enzyme escolhido. Cas9 padrão do S. pyogenes reconhece NGG, mas variantes como SpCas12a ou Cas13 abrem possibilidades diferentes. O design do gRNA é onde a maioria dos erros acontece: um off-target com apenas 1-2 mismatches pode causar efeitos fora do esperado. Ferramentas como CHOPCHOP ou CRISPRscan ajudam, mas validação experimental com sequencing de amplicon é obrigatória, não opcional.
Considerações finais sobre manipulação de DNA
O básico está bem documentado. O que faz a diferença é a experiência com as variações que os protocolos padrão não cobrem. Amostras difíceis, contaminações cruzadas, degradação por ciclos repetidos de freeze-thaw, e a simples questão de que DNA puro é instável a longo prazo se não for mantido em -80°C com ciclos térmicos mínimos. Cada projeto tem seus imprevistos, e a leitura criteriosa de gel, a chekc de pureza por espectro e a validação por controle positivo e negativo são hábitos que previnem a maior parte dos fracassos. O resto é ajuste fino conforme a necessidade específica de cada experimento.
Galeria
-

O que é DNA? Qual o significado de DNA? - Laboratório VitaGene - Exames ... -
DNA - ácido desoxirribonucléico - Biologia - InfoEscola -

Planilha De Diagrama De Estrutura De Dna -
PPT - O DNA como material genético, replicação, transcrição e tradução ...
