Evolução Dos Seres Vivos

Como analisar evolução dos seres vivos na prática
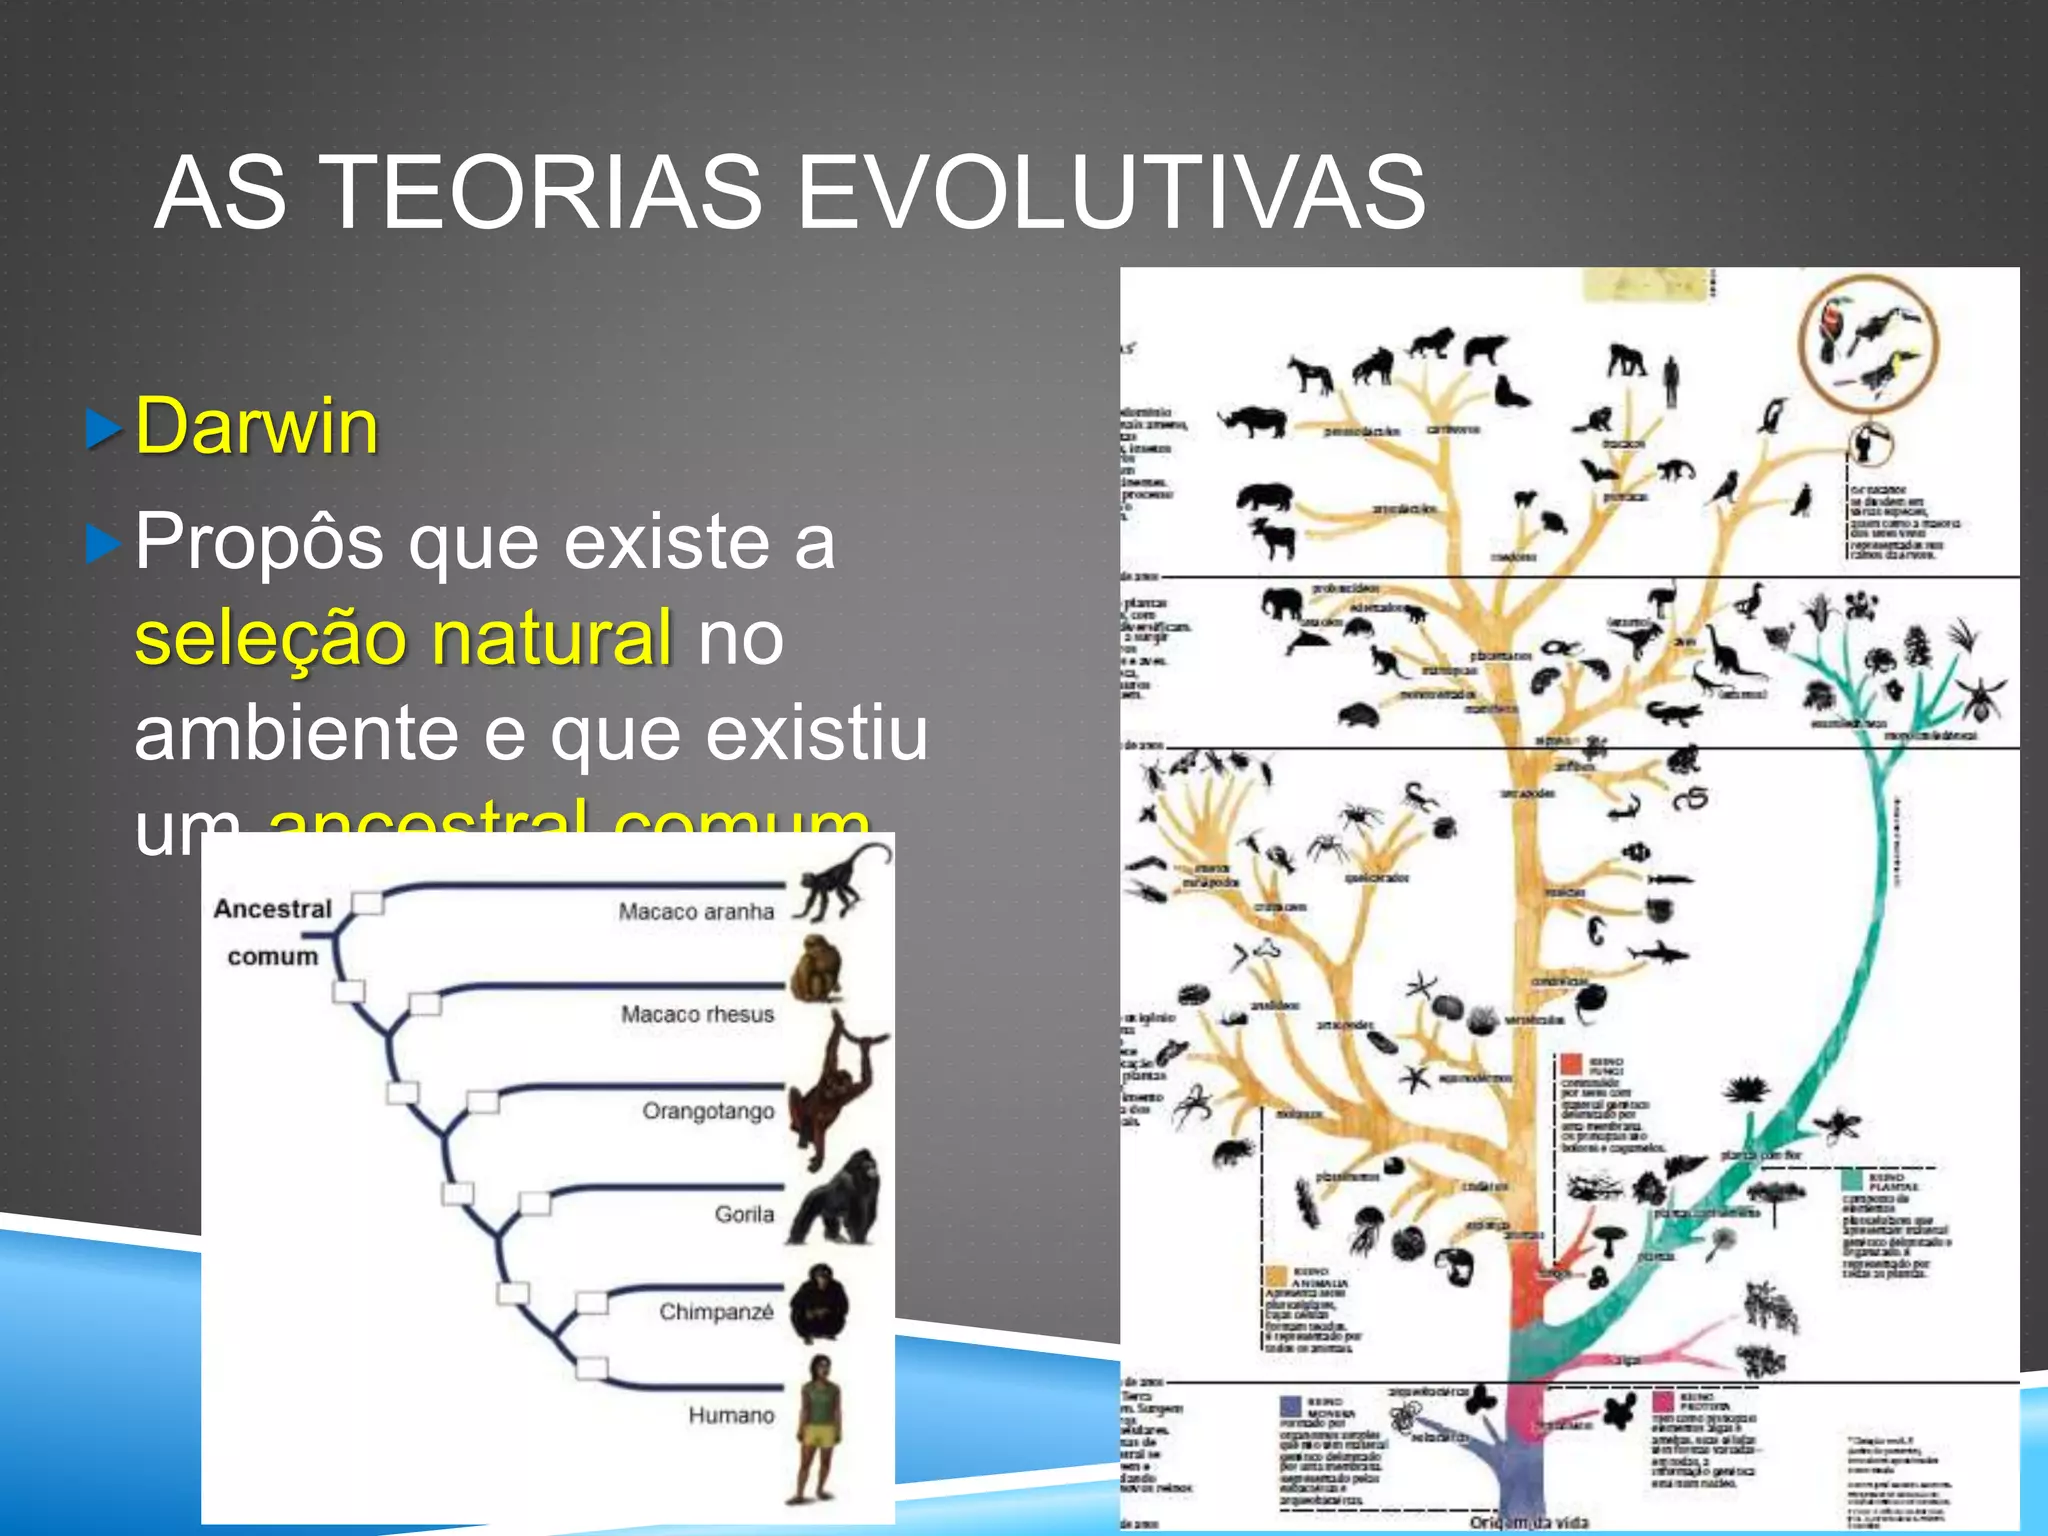
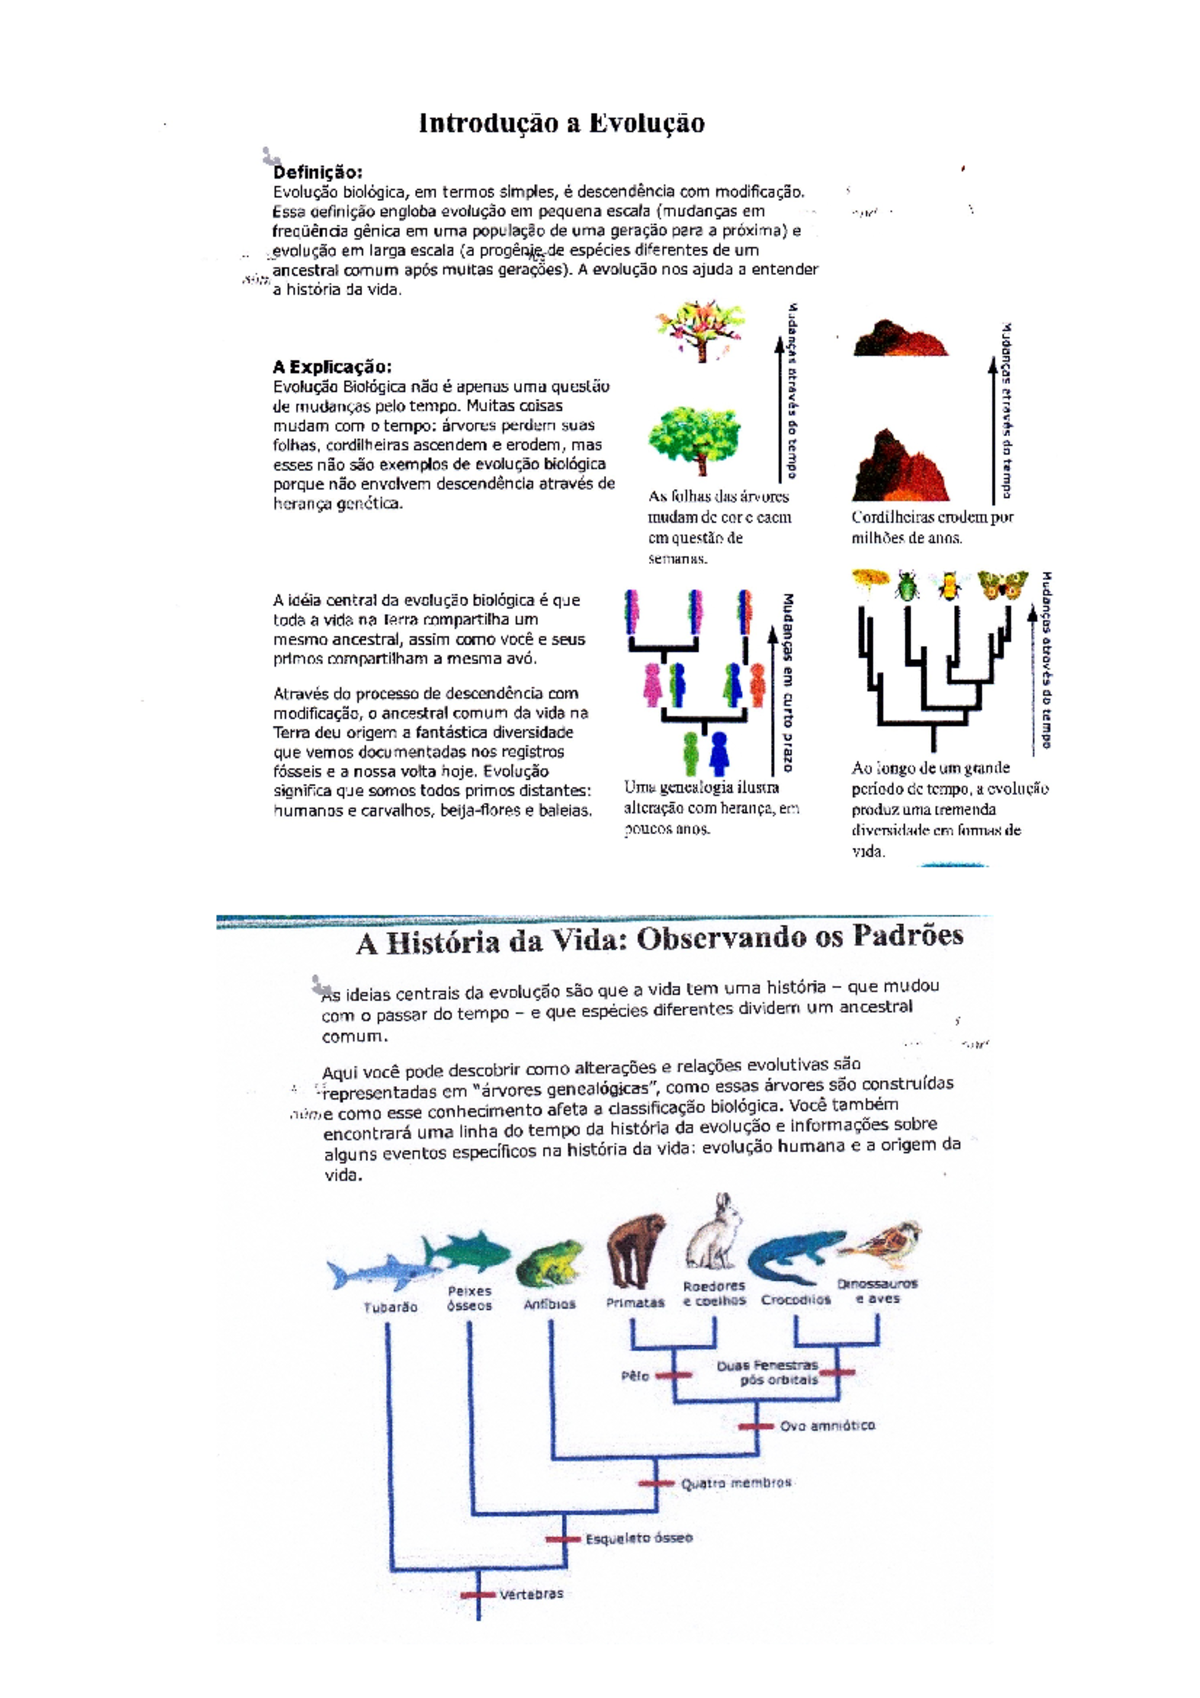
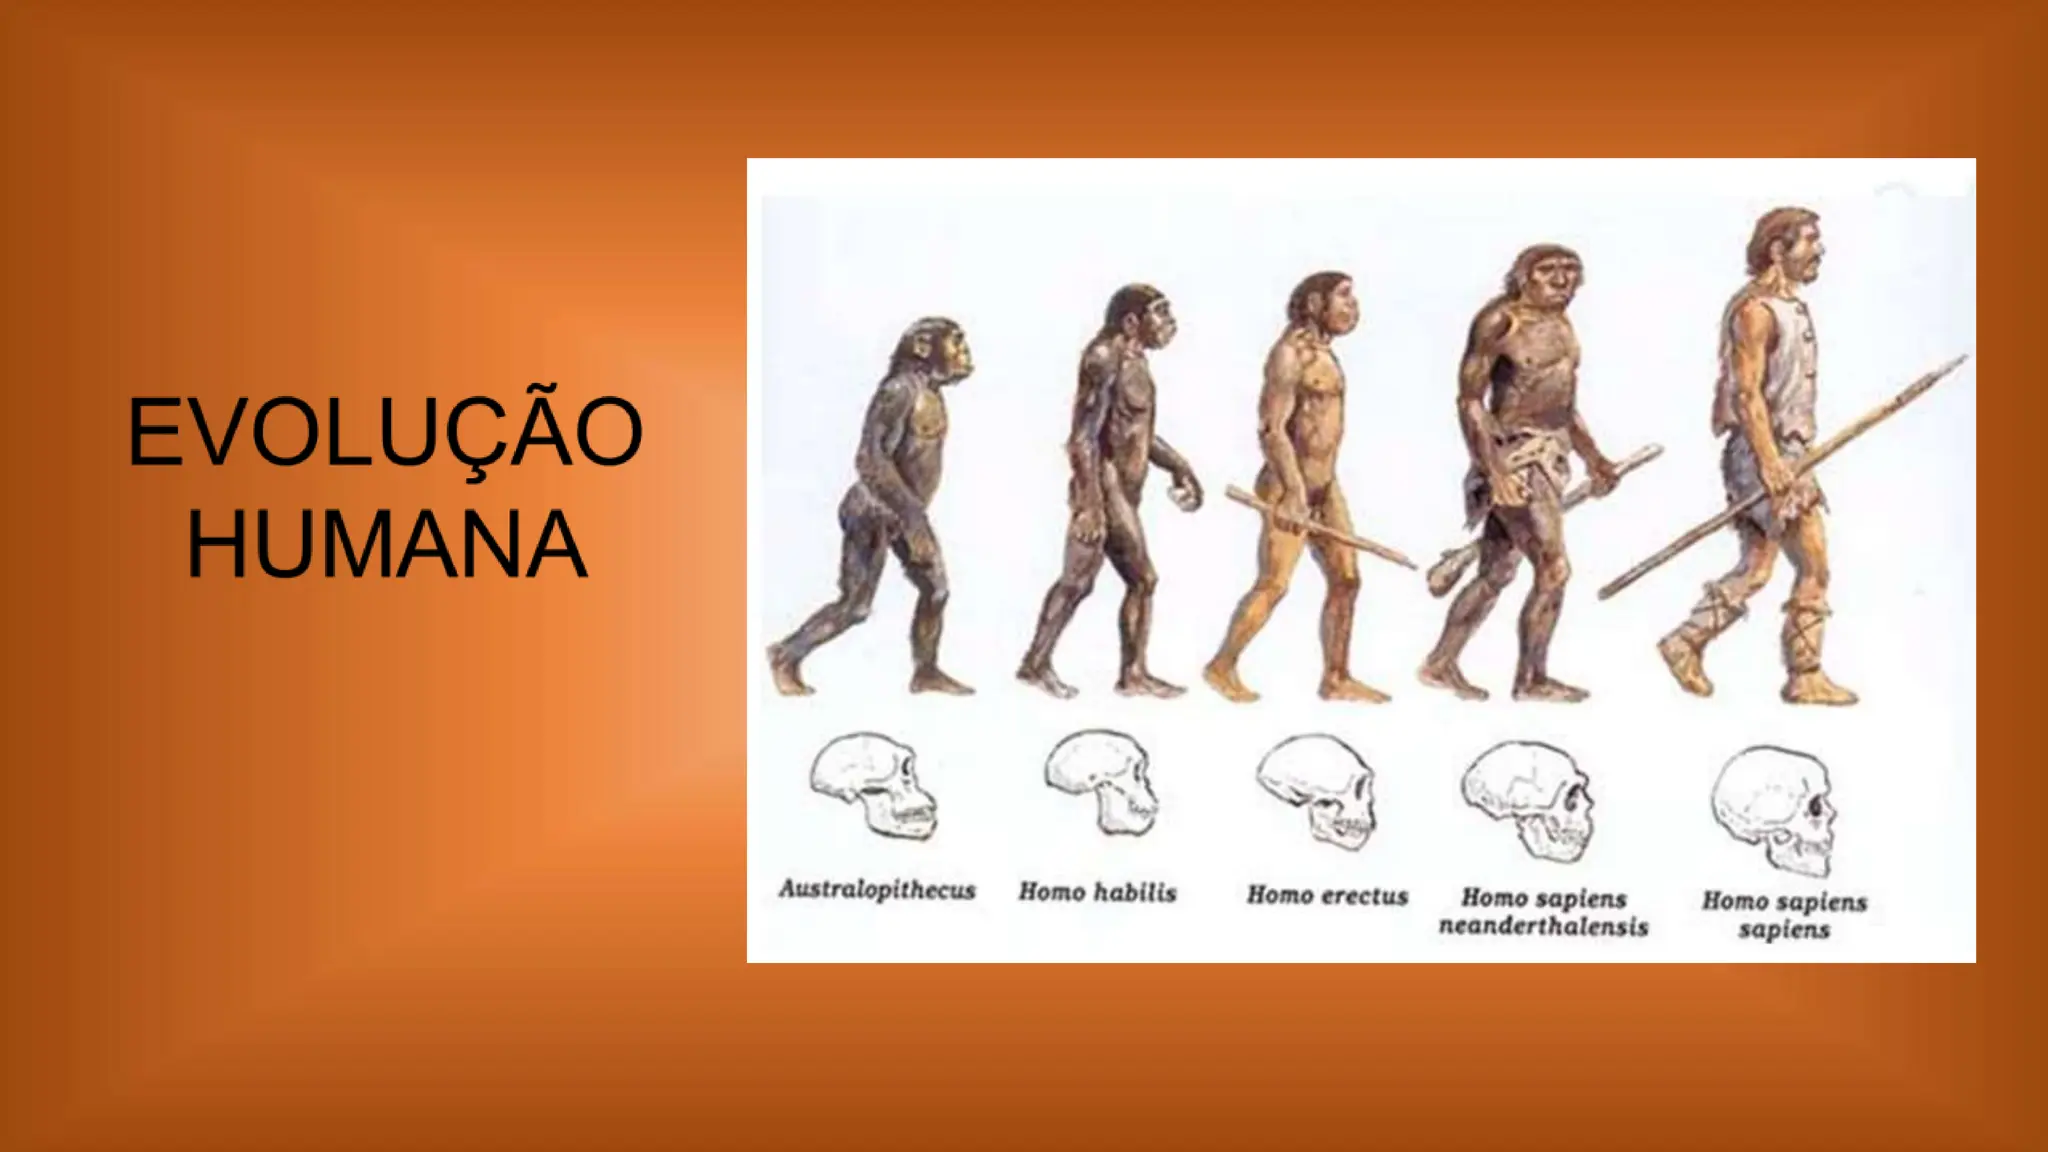
A maioria das pessoas pega um livro didático e começa a decorar nomes de teóricos. Isso funciona para passar em provas, mas não faz você entender como o assunto funciona de verdade quando você precisa aplicar isso fora da sala de aula. Eu já vi gente estudar filogenia por meses e ainda assim errar na hora de montar uma árvore evolutiva com dados reais de sequências genéticas. O problema geralmente é que ninguém ensina essa parte prática. Evolution is not a ladder, it's a branching tree with a lot of dead ends. That first sentence should be posted somewhere visible if you're starting out, because everything else depends on getting past the teleological thinking that evolution has a direction or purpose. It doesn't. That mistake alone accounts for most beginner-level errors I see in papers and reports. Ao longo dos anos, aprendi que o processo funciona através de mecanismos como seleção natural, deriva genética, fluxo gênico e mutação. A combinação desses fatores molda populações ao longo de gerações. Acontece algo que muita gente ignora: a evolução não age em indivíduos, age em populações. Um indivíduo não evolui. Ele carrega os genes que já existem, e só. O que muda é a frequência desses genes dentro da população ao longo do tempo. Isso parece simples, mas é onde a maioria das explicações confunde as pessoas desnecessariamente.
Já tive que revisar um trabalho de campo onde o colega tinha interpretado uma mudança na frequência alélica como evidência de seleção natural, quando na realidade era apenas deriva genética atuando numa população pequena. O efeito gargalo foi intenso após uma seca que reduziu a população local drasticamente. A amostra ficou comprometida e ele quase publicou uma conclusão errada. A correção foi refazer a análise com testes de neutralidade — o teste de Tajima's D e o Kimura's neutral test ajudaram a confirmar que a variação observada não era sinal de seleção, mas sim de acaso em população reduzida.
Métodos práticos para trabalhar com dados evolutivos
O primeiro passo costuma ser definir bem o que você está perguntando. Evolução pode ser estudada em diferentes escalas: microevolução dentro de uma população, macroevolução entre espécies, ou processos como especiação. A pergunta define o método. Não adianta tentar resolver uma questão macroevolutiva com dados populacionais, e vice-versa. Quando se trata de dados moleculares, o fluxo padrão é: obter sequências, alinhar, construir árvore, testar apoio. Mas cada etapa tem armadilhas. No alinhamento, por exemplo, muitos usam ferramentas automáticas sem inspecionar o resultado. Alinhamentos ruins geram árvores ruins, ponto final. Eu costumo sempre dar uma olhada manual nos alignments, especialmente nas regiões de inserções e deleções. Às vezes dá para melhorar bastante removendo posições mal alinhadas antes de rodar a análise filogenética. Na construção de árvores, o método de máxima verossimilhança (maximum likelihood) tende a ser mais confiável que parcimônia para dados moleculares, especialmente quando há variações na taxa evolutiva entre linhagens. Bootstrap values abaixo de 70% são um sinal claro de que o agrupamento não tem apoio estatístico forte. Já vi gente tratar valores de 50% como se fossem conclusivos, o que é problemático.
Outro detalhe importante: a escolha do modelo de substituição nucleotídica ou de aminoácidos impacta diretamente o resultado. Ferramentas como ModelTest-NG ou jModelTest ajudam a encontrar o melhor modelo para seus dados. Pular essa etapa e rodar com o modelo padrão do programa é um erro comum que pode levar a topologias enganosas. Eu já perdi meio dia de trabalho porque não tinha testado modelos e a árvore montada com um modelo inadequado tinha um agrupamento falso que desapareceu quando usei o modelo certo.
Ferramentas úteis e onde encontrar
Para alinhamento, o MAFFT é excelente e rodando via linha de comando é rápido. O Clustal Omega também funciona, mas o MAFFT lida melhor com sequências divergentes. Para inspectar e editar alignments, o AliView é simples e direto. Para árvores, o IQ-TREE é atualmente um dos melhores em termos de equilíbrio entre velocidade e precisão, e já faz seleção de modelo automaticamente com o opção -m TEST. O RAxML é outra opção sólida, embora um pouco mais lento. Se você precisa de qualcosa mais acessível visualmente, o FigTree serve para visualizar e editar árvores geradas, mas não constrói árvores de forma robusta. O BEAST2 é poderoso para análises que envolvem datação molecular (tip dating) e filodinâmica, mas tem uma curva de aprendizado íngreme. Recomendo começar com IQ-TREE e só migrar para BEAST quando tiver clareza do que precisa. Todos esses programas são open source e podem ser baixados diretamente dos sites oficiais. O IQ-TREE está disponível em iqtree.org, o MAFFT emma.bliss.sc.edu, e o BEAST2 em beast.community. Não há custo, apenas requer algum tempo para configurar o ambiente, especialmente no BEAST2, onde o XML manual ainda é necessário para workflows mais avançados.
Como interpretar resultados de evolução dos seres vivos sem cometer erros comuns
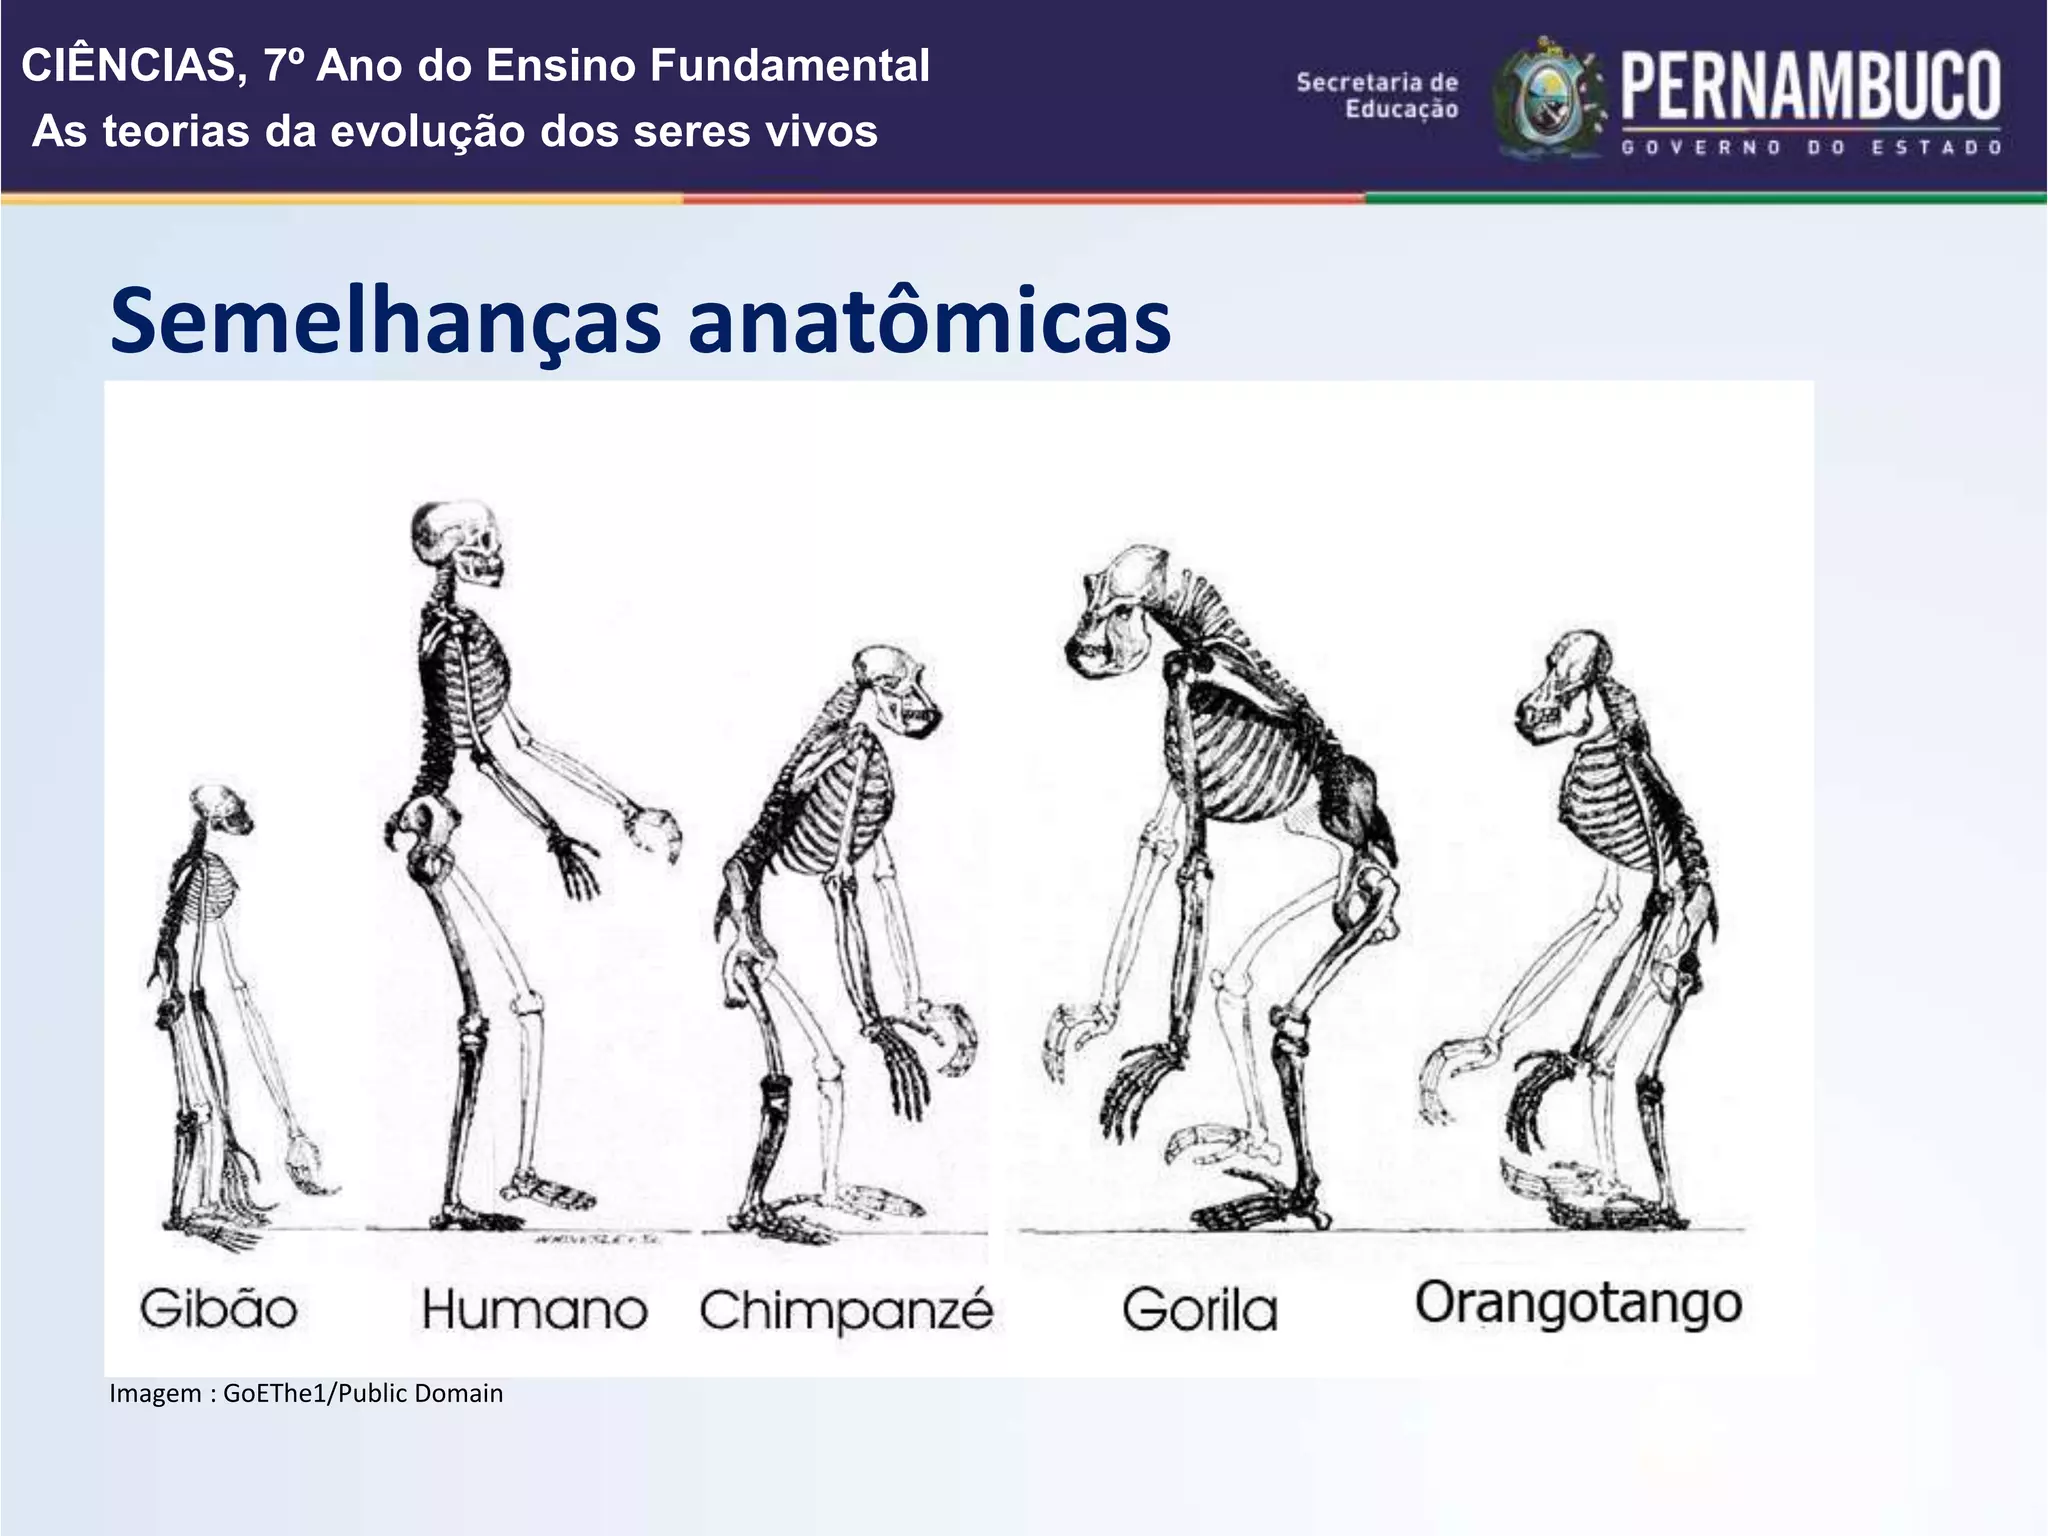
O erro mais frequente é confundir correlação com causalidade evolutiva. Encontrar uma associação entre uma característica e um ambiente não significa que a característica surgiu por adaptação a esse ambiente. Pode ser ancestralidade compartilhada, pleiotropia, ou um fator não medido. O método de comparação de espécies phylogenetically independent contrasts (PIC) existe justamente para controlar esse viés, mas muitas vezes é ignorado em estudos iniciais. Outro problema é a convergência evolutiva. Espécies diferentes podem desenvolver traços semelhantes de forma independente, e isso pode enganar métodos filogenéticos baseados em similaridade morfológica. Dados moleculares ajudam a resolver, mas mesmo sequências de DNA podem mostrar convergência em certos genes sob forte pressão seletiva. A solução é usar múltiplos genes ou genomas inteiros quando possível, e sempre testar se os dados morfológicos e moleculares são congruentes entre si. Há também a questão da resolução limitada. Árvores com poucos loci ou poucas espécies podem ser resolúveis apenas em níveis amplas — família, ordem, classe. Tentar resolver relações em nível de espécie ou população com poucos marcadores é frequentemente frustrante. Nesses casos, o melhor é ser honesto com os resultados e reportar a baixa resolução, em vez de forçar uma topologia que os dados não sustentam. Isso é mais comum do que deveria em publicações.
Por fim, a evolução não é previsível no sentido determinista. Eventos históricos contingentes, como extinções em massa, colisões continentais, ou mutações aleatórias raras, têm um peso enorme nos resultados que vemos hoje. Modelos evolutivos são úteis, mas eles capturam tendências gerais, não caminhos individuais. Aceitar essa limitação evita muitas armadilhas interpretativas.
Galeria
-
Evolução Dos Seres Vivos - Biologia e Geologia - Studocu -
EVOLUÇÃO DOS SERES VIVOS - um resumo.pptx -
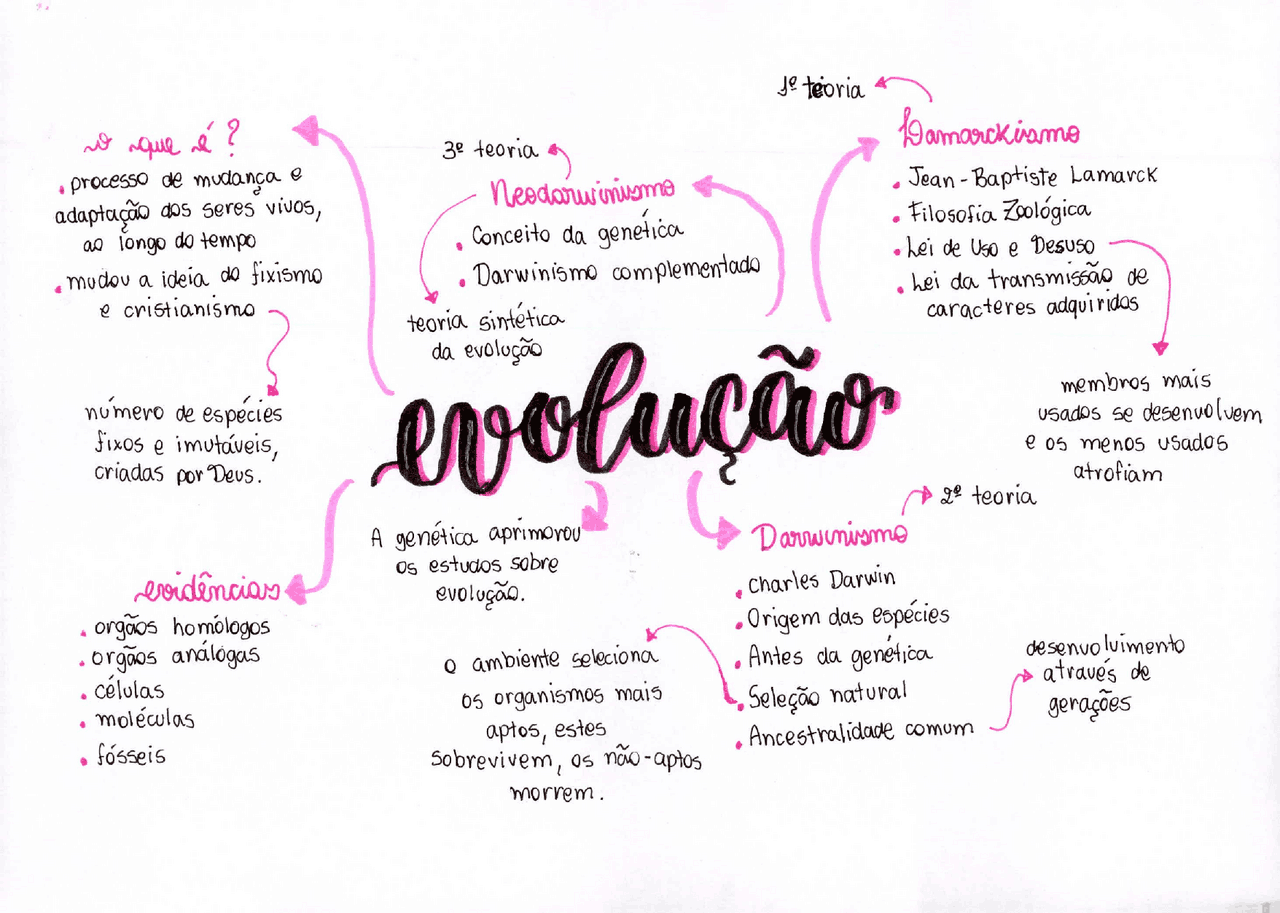
Evolução dos seres vivos | Esquemas Biologia | Docsity
