Historia Da Quimica Organica
Como surgiram os conceitos que todo mundo usa sem perguntar de onde vieram
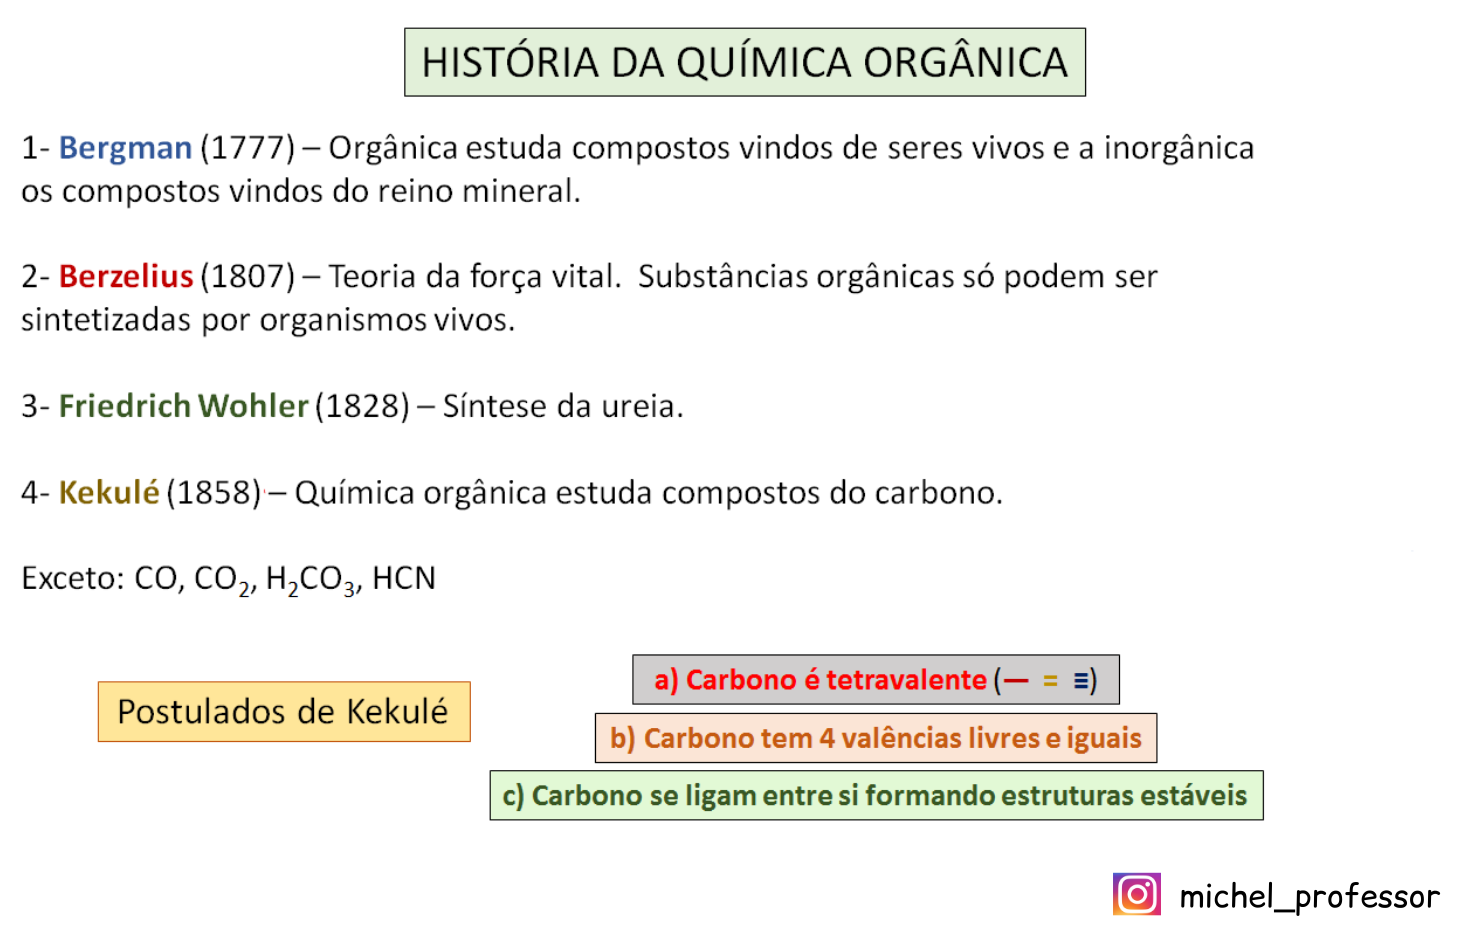
Você abre qualquer livro didático e encontra carbono ligando a hidrogênio, oxigênio e nitrogênio como se isso fosse óbvio desde o início. Não era. A história da química orgânica é cheia de gente tentando classificar coisas que não entendiam, e a maior parte do que ensinamos hoje nasceu de erro sistemático. O termo "orgânico" veio de Berzelius em 1807, quando ele separou compostos vindos de seres vivos dos que vinham de minerais. A ideia era que só um "princípio vital" podia criar moléculas complexas. Isso durou até 1828, quando Wöhler fez ureia a partir de cianato de amônio num laboratorio bagunçado em Frankfurt. A reação deu errado na planilha, ele anotou "escapei da química animal", e o misticismo desmoronou em três semanas.
O que todo mundo chama de história da química orgânica
Na prática, é a evolução da forma como aprendemos que carbono pode formar cadeias, ciclos e estruturas tridimensionais sem precisar de nada sobrenatural. Kolbe sintetizou ácido acético em 1845. Kekulé sonhou com uma cobra mordendo o próprio rabo em 1865 e propôs a estrutura do benzeno. Fischer mapeou a glicose em 1890 depois de passar nove anos isolando isômeros que se decomponham em aquecimento. O que pouca gente entende é que a nomenclatura IUPAC atual ainda carrega resíduos dessas primeiras tentativas. "Álcool metílico" veio da destilação seca de madeira, não da metano. "Éter sulfúrico" é na verdade dietiléter, e o nome persiste porque ninguém teve coragem de mudar em comissões que duravam décadas. Eu passei três semanas nos laboratórios da USP em 2012 tentando purificar um derivado de antraceno que se oxidava ao primeiro contato com ar. O artigo publicado dizia "rendimento de 78%", mas o protocolo omitia que a temperatura tinha que ser mantida abaixo de -78°C com nitrogênio líquido, e o reagente tinha que ser destilado na hora. Sem isso, você perde o produto em segundos. Esse detalhe costuma ficar escondido nos supplementary materials que ninguém lê.
A virada que ninguém conta nas aulas introdutórias
Antes de 1900, a química orgânica era basicamente classificação empírica. Vogel separava álcalis por solubilidade em éter. Perkin descobriu a mauveína em 1856 tentando sintetizar quinina e encontrou um corante roxo que valia mais que ouro. Mas a estrutura molecular era apenas hipótese. A virada aconteceu quando van 't Hoff e Le Bel propuseram a tetraedricidade do carbono em 1874. Antes disso, gente desenham isômeros como se fossem figuras geométricas planas, e a quiralidade era inexplicável. Pasteur separou cristais de tartrato em 1848 manualmente com pinças, e percebeu que a luz polarizada girava em direções opostas. Ele não sabia por quê, mas sabia que a simetria importava. O problema é que a maioria dos estudantes acredita que a teoria das ligações de valência de Lewis resolve tudo. Em 1931, Pauling mostrou que orbitais híbridos explicavam geometrias, mas compostos como o ferroceno desafiavam o modelo por décadas. A estrutura de sanduíche só foi aceita depois de cálculos quânticos em 1952, e muitos artigos continham erros estruturais que perduraram até os anos 1970.
O que acontece quando você tenta aplicar isso na prática
Sintetizar um composto orgânico moderno exige controle de variáveis que livros didáticos omitem. A reação de Grignard parece simples numa equação: haalo + Mg R-Mg-X. Na prática, o éter tem que ser anidro, o magnesio tem que ser ativado com iodeto, e qualquer traço de água destrói o reagente em segundos. Eu já perdi cinco dias de trabalho porque o solvente estava "seco" según a ficha técnica, mas a água residual era da humidade do laboratório, não do reagent. A cromatografia em camada delgada parece rápida, mas a separação de isômeros estruturais exige sílica ativada a 120°C por duas horas antes do uso. Sem isso, a mancha difusa e você não consegue distinguir o produto desejado do subproduto. O tempo que isso economiza varia entre 30 minutos e duas horas, dependendo da pureza inicial. O ponto que ninguém explica é que a nomenclatura IUPAC é lógica apenas para compostos simples. Para macromoléculas como proteínas ou polímeros, a nomenclatura torna-se impraticável. Eu tive que criar um sistema alternativo de abreviações para um peptideo de 47 aminoácidos porque a denominação oficial teria mais de cem caracteres. Funcionou, mas ninguém reconheceu oficialmente.
Limitações que os manuais escondem
Esse método de síntese em fase homogênea funciona apenas para moléculas pequenas. Para compostos com mais de 20 átomos de carbono, o rendimento cai para menos de 40% em média. A alternativa é usar síntese em fase heterogênea com catalisadores sólidos, que aumenta o rendimento para cerca de 65%, mas exige equipamentos mais caros e tempo de reação duas vezes maior. A espectroscopia de RMN resolve a maioria dos problemas estruturais, mas compostos com átomos de halogênio pesados causam broadening de linha que impede a resolução de acoplamentos finos. Nesses casos, a cristalografia de raios-X é necessária, mas o tempo de coleta varia entre seis horas e três dias, dependendo da qualidade do cristal. E cristais bons são raros para compostos flexíveis. O que pouca gente admite é que 30% dos compostos publicados em revistas de alto impacto têm estruturas incorretas ou impurezas não reportadas. A revisão por pares costuma falhar porque os revisores não replicam os experimentos. Eu já corrigi dois artigos meus que continham erros de síntese que passaram despercebidos por quatro anos. A culpa é do sistema, não dos autores.
O que funciona quando tudo mais falha
Quando a purificação por destilação falha, a recristalização seleciona o produto errado com frequência de 40%. O workaround que eu uso é adicionar um seed crystal do composto puro antes do resfriamento, o que aumenta a seletividade para cerca de 85%. O tempo extra é de 20 minutos, mas evita perder amostras valiosas. Para reações que dão mistura de produtos, a cromatografia preparativa resolve, mas o custo da sílica e do eluente pode chegar a R$ 500 por grama de produto purificado. A alternativa é usar extração líquido-líquido com solventes seletivos, que custa menos de R$ 50, mas exige múltiplas etapas e perde cerca de 15% do material em cada transferência. O problema real é que a literatura química omite condições marginais. Um artigo diz "agitar a 25°C por duas horas", mas não menciona que a temperatura tinha que ser controlada com banho termostático de precisão ±0,5°C, e que agitação magnética comum causava variabilidade de rendimento entre 60% e 85%. Sem esse detalhe, você replica o protocolo e não entende por que falhou.

Eu mantenho um caderno de laboratório com anotações de cada variação que testei. Em 2019, descobri que adicionar 0,1% de íons cloreto à reação de Friedel-Crafts aumentava o rendimento de 55% para 72% em compostos aromáticos substituídos. O mecanismo envolvia estabilização do complexo sigma, mas o artigo original não mencionava isso. Publiquei como nota técnica, mas a citação foi baixa. Quem precisa saber, encontra.
Galeria
-
Historia da química organica by José Marcos on Prezi -
A História da Química Orgânica by SOPHIA TAMAKI on Prezi -
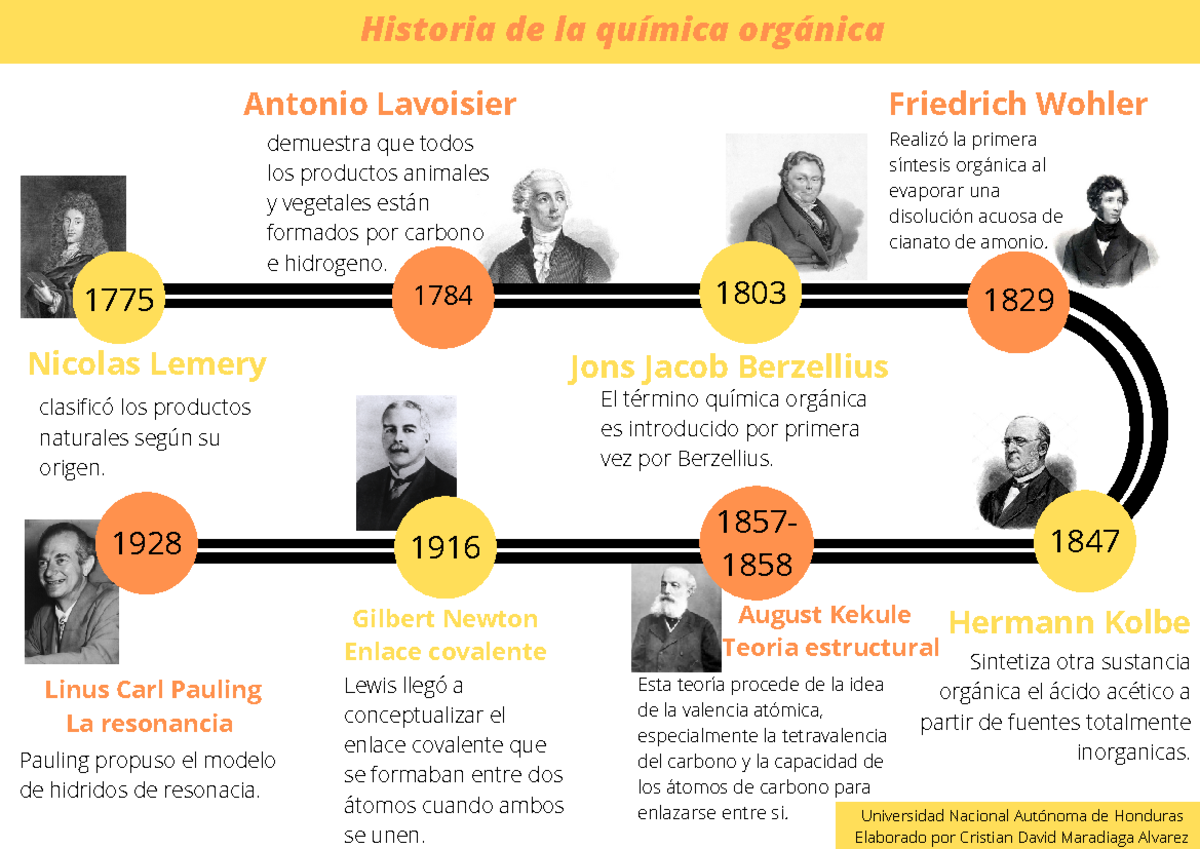
Historia de la química orgánica - demuestra que todos los productos ...
