Substancia Polar E Apolar

O que você precisa saber antes de separar algo na bancada
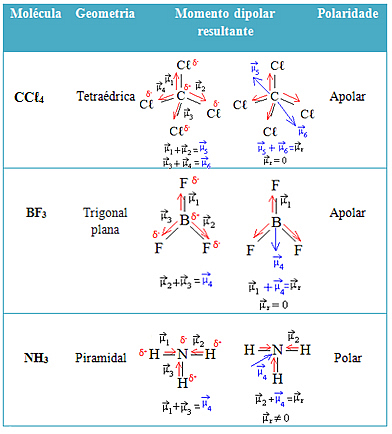
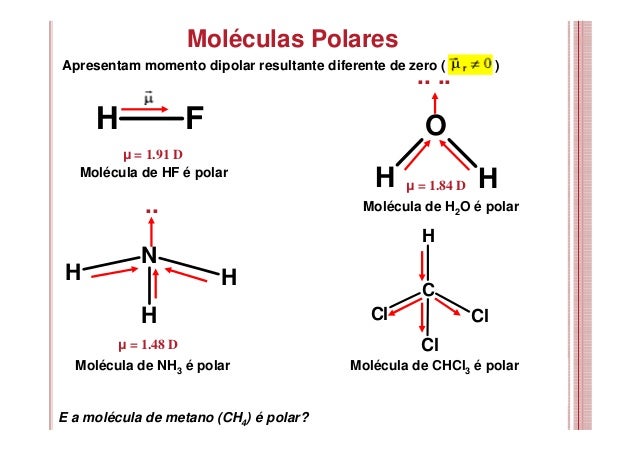
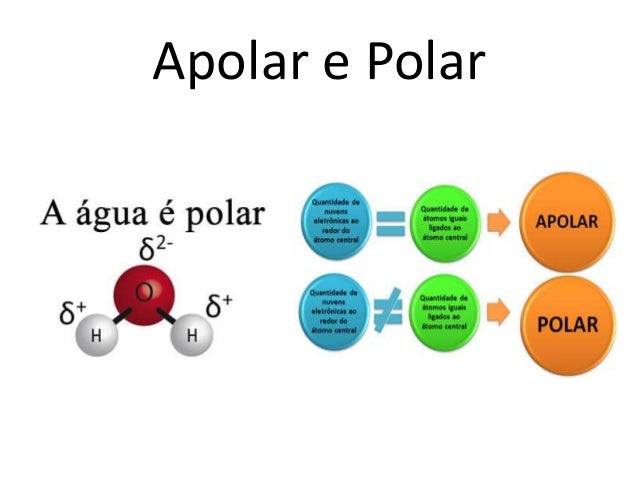
A separação de substâncias polares e apolares é um processo que depende quase inteiramente do princípio de que solutos semelhantes se dissolvem em solventes semelhantes. Não é uma regra mágica, é uma questão de interações intermoleculares e energia de solvatação. Se você já tentou tirar gordura de uma mangueira de laboratório usando apenas água, sabe que o resultado costuma ser frustrante. A água é polar, a gordura é apolar, e as duas simplesmente não se misturam. O primeiro passo é olhar para a eletronegatividade dos átomos envolvidos. Quando a diferença de eletronegatividade entre dois átomos em uma ligação é maior que 1,7, a ligação é considerada iônica ou fortemente polar. Quando está abaixo de 0,5, a ligação é essencialmente apolar. Entre 0,5 e 1,7 temos as ligações polares. Isso é básico, mas muita gente pula essa etapa e vai direto para o teste com água, o que gera resultados ambíguos. O momento decisivo não é só a diferença de eletronegatividade, mas a geometria molecular. O CO2 tem ligações C=O polares, mas como a molécula é linear e simétrica, os momentos dipolares se cancelam e o composto é apolar. O H2O também tem ligações polares, mas a geometria angular faz com que o dipolo resultante não seja zero. Uma pessoa que entende isso economiza horas tentando prever solubilidade de forma errada.
Aqui vai algo que poucos ensinam: a polaridade não é binária. Ela existe num espectro. Compostos como o éter etílico são classificados como apolares em muitos livros didáticos, mas na prática têm uma polaridade moderada que os torna miscíveis com água em certas proporções e capazes de dissolver substâncias intermediárias que nem hexano nem água conseguem sozinhas. O éter é um solvente de transição. Ignorar isso leva a erros de escolha de solvente em extrações.
Método de separação por extração líquido-líquido
O método mais direto para separar substâncias polares e apolares em mistura líquida é a extração líquido-líquido usando um funil de separação. Você precisa de dois solventes imiscíveis: um polar, geralmente água ou uma solução aquosa, e um apolar, como hexano, diclorometano ou éter. A substância que você quer isolar vai migrar para a fase em que sua polaridade corresponde. O procedimento começa escolhendo o par de solventes certo. Se o seu composto-alvo for muito apolar, como um hidrocarboneto ou um óleo essencial, o hexano é uma opção segura. Se for moderadamente polar, o diclorometano costuma funcionar melhor. O diclorometano é mais denso que a água, então forma a fase inferior no funil. Isso é importante porque na hora de drenar, você precisa saber exatamente qual camada sair primeiro. Eu já perdi material Valioso porque não me lembrei dessa densidade relativa. Em uma extração de um produto natural de uma raiz seca, eu estava usando diclorometano e água com ácido acético diluído. A fase orgânica deveria estar embaixo, mas eu não verifiquei visualmente antes de abrir a torneira e deixei todo o extrato escorrer pelo ralo acreditando ser a fase aquosa de descarte. O funil tinha ficado turvo e eu não prestei atenção a essa pista. Desde, eu sempre adiciono algumas gotas de água colorida com corante alimentar à fase aquosa antes de começar qualquer extração. Custa centavos e evita dores de cabeça reais.
Após adicionar os solventes e a mistura contendo o composto de interesse ao funil de separação, você fecha a tampa com firmeza e inverte o funil, abrindo a torneira para aliviar a pressão interna. Esse passo de despressurização é crucial quando se trabalha com solventes voláteis ou quando há formação de gases pela reação com soluções aquosas ácidas ou básicas. Negligenciar isso pode fazer a tampa voar e espalhar solvente por toda a bancada. Em seguida, agite vigorosamente por aproximadamente 30 segundos a 1 minuto, invertendo e despressurizando a cada 15 segundos. Deixe o funil em repouso até que as duas fases fiquem completamente nítidas e sem emulsão. Se uma emulsão se formar, o que é comum com extratos brutos contendo surfactantes naturais ou partículas finas em suspensão, existem três abordagens: adicionar uma quantidade pequena de cloreto de sódio para quebrar a emulsão por efeito de salga, usar uma central elétrica de agitação com velocidade reduzida, ou deixar o funil em repouso por mais tempo, às vezes 20 ou 30 minutos. Depois que as fases estão separadas, abra a torneira lentamente e drene a fase inferior primeiro para um frasco limpo e identificado. Feche a torneira antes que a interface entre as duas fases chegue à abertura do funil. O ideal é parar quando você vê a linha de separação se aproximando da torneira. Uma fração de mililitro de erro aqui pode contaminar seu produto com a fase errada.
Por que alguns compostos desafiam a classificação simples
Nem toda substância se encaixa confortavelmente em uma das duas categorias. O etanol, por exemplo, é uma molécula com uma parte polar, o grupo hidroxila, e uma parte apolar, a cadeia de etil. Por causa disso, ele é miscível em água e também dissolve muitas substâncias orgânicas apolares. Usar etanol como solvente de extração quando você precisa de seletividade entre polar e apolar é quase sempre uma má ideia, a menos que você queira extrair tudo junto. Outro problema recorrente é a presença de grupos funcionais ionizáveis. Ácidos carboxílicos e bases fracas como aminas podem ser convertidos em suas formas iônicas ajustando o pH da fase aquosa. Um ácido orgânico neutro em meio ácido se dissolve na fase orgânica apolar, mas em meio básico ele se transforma no seu íon carboxilato, que é altamente polar e passa para a fase aquosa. Essa é a base da extração ácido-base, uma técnica que permite separar compostos com polaridades muito similares por meio de mudança de carga, não apenas de natureza dipolar. A limitação mais séria desse tipo de separação é que ela depende inteiramente da escolha do par de solventes e das propriedades do composto-alvo. Se você tiver uma mistura de três compostos com constantes dielétricas próximas e nenhum deles for ionizável, a extração simples não vai resolver. Nesse cenário, cromatografia em coluna ou destilação fracionada são opções mais realistas, ainda que mais demoradas e que demandem mais material.
Dicas que vêm de erro, não de livro didático
A rotulagem de todos os frascos antes de começar é o conselho mais subestimado que existe. Em uma sequência de extrações múltiplas, é trivial confundir qual frasco contém a fase orgânica da primeira extração, a segunda extração ou a fase aquosa combinada. Eu vejo pessoas perdendo produtos inteiros por isso com frequência. A temperatura também importa mais do que o normal. A solubilidade de muitos compostos orgânicos em água aumenta com a temperatura, o que significa que uma extração feita em gelo pode ter eficiência significativamente maior do que a mesma extração feita à temperatura ambiente, especialmente para compostos moderadamente polares que tendem a ficar parcialmente solúveis na fase aquosa. E o volume relativo dos solventes faz diferença prática. Usar três extrações com volumes menores é sempre mais eficiente do que uma única extração com o volume total. A matemática é clara: se você tem 100 mL de fase aquosa e quer extrair um composto com coeficiente de partição K=5 em favor do solvente orgânico, uma extração com 100 mL de orgânico remove cerca de 83% do composto. Três extrações com 33 mL cada removem cerca de 97%. O ganho em pureza e rendimento justifica o tempo extra.

Galeria
-

Çok bilinen polar ve apolar molekülllere örnek veriniz. - Eodev.com -
Escala De Eletronegatividade Polar Apolar PPT Capitulo 08 PowerPoint -
Desvendando As Diferenças Entre Moléculas Polares E Apolares – UOTDCZ
