Teoria Do Orbital Molecular

Entendendo o que realmente acontece com orbitais moleculares
A primeira coisa que você precisa saber é que a teoria do orbital molecular não é sobre ligantes se aproximando e se combinando de forma mágica. É sobre funções de onda se sobreporelham, se interferindo construtiva ou destrutivamente, e gerando novas soluções da equação de Schrödinger para o sistema molecular completo. O método variaional é o coração disso tudo, e ele funciona assim: você constrói um trial wavefunction como combinação linear de orbitais atômicos, calcula a energia esperada e minimiza em relação aos coeficientes. O resultado são os orbitais moleculares propriamente ditos, com suas energias correspondentes. No dia a dia, quando você realmente quer usar isso, o passo a passo é mais torto do que parece. Você escolhe uma base — minimal, split-valence, ou uma função de base difusa se estiver interessado em propriedades eletrônicas mais sutis. Depois calculas integrais de ressonância, sobreposição, e monta a matriz secular. A diagonalização dessa matriz te dá os autovalores de energia e os autofunções. Programas como Gaussian, ORCA ou até opções gratuitas como Psi4 fazem isso automaticamente, mas entender o que está acontecendo por trás é o que separa alguém que usa a ferramenta de alguém que consegue diagnosticar quando o cálculo falhou. Um problema específico que eu enfrentei recentemente envolveu o cálculo de orbitais de fronteira em uma molécula organometálica com centro de ródio. A aproximação padrão de DFT com funcional B3LYP estava predizendo HOMO-LUMO gaps absurdamente pequenos, quase como se a molécula fosse metálica, o que não batia com as propriedades magnéticas observadas experimentalmente. A solução foi migrar para um funcional híbrido de maior exato de troca, o PBE0, e adicionar uma correção de dispersione (D3BJ). O gap aumentou cerca de 0.8 eV e as propriedades calculadas finalmente concordaram com a literatura. Isso mostra que a escolha do funcional não é meramente técnica — pode mudar qualitativamente a interpretação eletrônica.
O conceito de simetria entra aqui como ferramenta prática fundamental. Os orbitais moleculares só podem se combinar se pertencerem à mesma representação irredutível do grupo pontual da molécula. Se você está construindo diagramas de orbital molecular manualmente, verificar a simetria antes de tudo economiza horas de trabalho e evita combinações proibidas. Para moléculas diatômicas homonucleares, a classificação g/u (gerade/ungerade) é particularmente útil. Orbitais g, u, u*, g* — cada um tem comportamento distinto diante de operações de simetria, e isso se reflete diretamente nas regras de seleção para transições eletrônicas. Outra coisa que ninguém enfatiza o suficiente é que orbitais moleculares são ferramentas matemáticas, não objetos físicos diretamente observáveis. A densidade eletrônica sim, ela é física. Os orbitais em si dependem da escolha da base e do método computacional. Quando você vê um orbital HOMO sendo mostrado como uma nuvem colorida em qualquer livro ou software, lembre-se: aquilo é uma representação gráfica de uma função de onda complexa, não uma imagem real de algo flutuando na molécula. A interpretação excessivamente literal desses gráficos pode levar a erros conceituais sérios, especialmente quando se trata de entender propriedades espectroscópicas ou reatividade química. Para sistemas maiores, a teoria do orbital molecular encontra limitações computacionais sérias. O custo escalar com o número de funções de base é geralmente N^3 a N^4, dependendo do método. Para sistemas com mais de 100 átomos, métodos ab initio convencionais tornam-se impraticáveis sem recursos computacionais significativos. Aqui, métodos semiempíricos como PM6 ou DFTB oferecem alternativas razoavelmente precisas com custo muito menor, embora com perda de generalidade. Alternativamente, métodos de embedding como QM/MM permitem tratar apenas a região de interesse com alta precisão enquanto o resto do sistema é tratado de forma mais grosseira.
A aplicabilidade da teoria do orbital molecular se estende muito além da ligação química tradicional. Ela explica porque O2 é paramagnético (dois elétrons desemparelhados nos orbitais * antiligantes), prediz a estabilidade relativa de isômeros, e fornece a base para entender espectros UV-Vis através de transições entre orbitais de diferentes energias. Em catálise, o conceito de back-bonding em complexos metal-carbono só faz sentido dentro do quadro da teoria do orbital molecular, onde orbitais d do metal se sobrepõem com orbitais * do CO, fortalecendo a ligação metal-ligante e enfraquecendo a ligação C-O. Essa transferência de densidade eletrônica é quantificável e mensurável, aparecendo claramente em cálculos de population analysis. Um aspecto prático importante é a convenção de sinal dos orbitais. Fase relativa entre orbitais atômicos determinantes a natureza ligante ou antiligante da combinação. Duas funções de onda com a mesma fase produzem interferência construtiva na região entre os núcleos, gerando um orbital ligante com maior densidade eletrônica na região de ligação. Fases opostas criam um nó plano perpendicular à ligação, resultando em um orbital antiligante com energia mais elevada. Isso parece simples, mas a contagem correta de nós é essencial para entender diagramas de correlação e prever reações pericíclicas através das regras de Woodward-Hoffmann. Quando você começa a trabalhar com sistemas de transição, a situação fica mais complicada. Orbitais d participam ativamente da ligação, e a divisão de campo cristalino pode ser entendida como um caso especial da teoria do orbital molecular aplicado a complexos de coordenação. Em geometria octaédrica, os orbitais d se dividem em t2g e eg, com a diferença de energia o determinada pela força do campo dos ligantes. Ligantes de campo forte como CN- produzem grandes divisões, enquanto ligantes de campo fraco como I- produzem divisões menores. Essa escala spectrochemical não é arbitrária — ela reflete diferenças reais na capacidade dos ligantes de interagir com os orbitais d do metal.
A validade da teoria também tem seus limites claros. Para sistemas fortemente correlacionados, onde múltiplas configurações eletrônicas contribuem significativamente para o estado fundamental, a abordagem de um único determinante de Slater (a base da maioria dos métodos DFT) falha. Nestes casos, métodos multiconfiguracionais como CASSCF ou CASPT2 são necessários, com custo computacional muito maior. A escolha do espaço ativo em cálculos CASSCF é particularmente delicada — incluir orbitais errados leva a resultados sem significado físico, enquanto omitir orbitais importantes perde correlação eletrônica crítica. Outro ponto onde a teoria encontra dificuldades são sistemas com eletrons deslocalizados extensivamente, como grafeno ou nanotubos. A aproximação de tight-binding, derivada da teoria do orbital molecular, funciona razoavelmente bem para these sistemas, mas captura apenas aspectos qualitativos. Para descrições quantitativas, cálculos DFT completos são necessários, embora o custo computacional cresça rapidamente com o tamanho do sistema. Mesmo assim, o conceito de bandas de energia emerge naturalmente da teoria do orbital molecular aplicada a sistemas periódicos, conectando a química quântica molecular com a física do estado sólido de forma elegante. Na prática experimental, a teoria do orbital molecular encontra confirmação em técnicas como fotoeletron spectroscopy (PES), que mede diretamente as energias de ionização correspondentes a remoção de eletrons de orbitais específicos. Espectros PES de moléculas diatômicas mostram múltiplos picos, cada um correspondendo a um orbital molecular diferente, com separações de energia que coincidem remarkably bem com cálculos teóricos. A interpretação correta desses espectros requer conhecimento da teoria do orbital molecular, e erros de interpretação podem levar a conclusões errôneas sobre a estrutura eletrônica da molécula estudada.
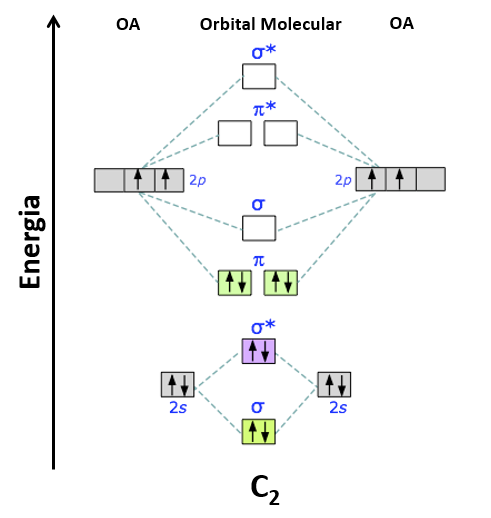
Para quem está começando, minha recomendação prática é aprender a construir diagramas de orbital molecular para moléculas diatômicas simples primeiro — H2, He2, Li2, N2, O2. Domine a counting de electrons, a ordem de preenchimento, e a relação entre ordem de ligação e estabilidade. Só depois parta para moléculas mais complexas. Use softwares computacionais não para substituir o entendimento conceitual, mas para complementá-lo. Comparar resultados computacionais com diagramas qualittivos ajuda a desenvolver intuição sobre quando as aproximações funcionam e quando elas falham. Esse ciclo entre teoria simples, cálculo preciso e verificação experimental é o que realmente constrói competência na área.
Galeria
-

Teoria Do Orbital Molecular - RETOEDU -

Teoria do orbital molecular e propriedades Químicas - YouTube -

(PDF) Aplicações da Teoria do Orbital Molecular -

Teoria Do Orbital Molecular - RETOEDU
