Reações Organicas De Substituição

Entendendo na prática como as reações de substituição funcionam no dia a dia do laboratório
O primeiro erro que eu via alunos cometerem ao estudar reações organicas de substituição era tratar SN1 e SN2 como se fossem opções igualmente previsíveis. A realidade é bem mais chata. A escolha entre um mecanismo e outro depende de variáveis que muitas vezes se contradizem, e aprender isso na sala de aula com exemplos perfeitos cria uma falsa sensação de controle que desmonta rápido na bancada. O mecanismo SN2 é um ataque por trás com inversão de configuração. O nucleófilo ataca o carbono eletrofílico enquanto o grupo saínte abandona simultaneamente. A taxa depende da concentração tanto do substrato quanto do nucleófilo, então a equação é rate = k[substrato][nucleófilo]. Em termos práticos, isso significa que aumentar a concentração do nucleófilo acelera a reação de forma previsível. O problema é o acesso estérico. Um substrato primário como brometo de n-butila reage rápido. Um substrato terciário como cloreto de terc-butila praticamente não reage por SN2, independentemente de quão forte seja seu nucleófilo. A barreira estérica na face traseira do carbono é simplesmente intransponível. O insight que poucos citam: a força do nucleófilo importa muito mais no SN2 do que no SN1. No SN2, um iodeto (I-) é muito melhor que um cloreto (Cl-) não apenas por ser mais nucleofílico, mas também por ser um grupo saínte melhor devido à sua polarizabilidade e menor basicidade. Trocar um solvente por outro pode mudar a taxa em ordens de magnitude. O DMSO aumenta a reatividade de nucleófilos ânionicos porque solvata cátions fortemente mas deixa ânions relativamente livres, enquanto solventes próticos como metanol envolvem o nucleófilo em uma camada de solvatação que precisa ser quebrada antes do ataque.
Mecanismo SN1: carbocátions e a armadilha da rearrumação
No SN1, a etapa lenta é a perda do grupo saínte, gerando um carbocátion intermediário. O nucleófilo ataca depois, em uma etapa rápida e não estereoespecífica. A taxa depende apenas do substrato: rate = k[substrato]. Carbocátions terciários são muito mais estáveis que secundários, que por sua vez superam os primários. Isso acontece porque os grupos alquila doam densidade eletrônica por efeito indutivo e hiperconjugação, estabilizando a carga positiva. Aqui está onde a coisa costuma dar errado. Carbocátions podem sofrer rearranjos. Um rearranjo 1,2-hidreto ou 1,2-metilo pode transformar um carbocátion secundário em um terciário muito mais estável. Eu perdi duas noites de laboratório em um projeto de síntese porque o produto esperado por SN1 nunca aparecia no espectro de RMN. Quando mapeei os produtos, descobri que um rearranjo hidreto tinha deslocado a carga positiva para um carbono mais substituído, gerando um isômero estrutural que eu não havia previsto. A solução foi simplificar o substrato, substituindo o carbonil próximo que estava facilitando a migração, e ainda assim precisei usar temperaturas mais baixas para controlar a cinética de formação do carbocátion versus a de rearranjo.
Reações organicas de substituição em contextos reais
O que os livros não mostram é que a seletividade muitas vezes depende de condições que parecem irrelevantes no papel. A temperatura, por exemplo. Reações SN1 são favorecidas por temperaturas mais altas não apenas porque aceleram a dissociação do grupo saínte, mas porque aumentam a entropia do sistema quando uma molécula se divide em duas espécies carregadas. Por outro lado, temperaturas elevadas também aceleram eliminações competitivas, então o controle térmico não é sobre velocidade mas sobre seletividade. Solventes apróticos polares como acetona, acetonitrila e DMF favorecem SN2 porque não solvatom nucleófilos ânionicos fortemente. Solventes próticos como água, etanol e metanol favorecem SN1 porque estabilizam o carbocátion e o ânion do grupo saínte por pontes de hidrogênio. Essa regra geral tem exceções importantes. Água como solvente puro em grandes quantidades pode solvatar tanto o nucleófilo que suprime reações SN2 mesmo com substratos primários, enquanto pequenas proporções de água em solventes orgânicos podem acelerar SN1 sem prejudicar significativamente SN2 em substratos reativos. O grupo saínte é frequentemente subestimado. Um tosilato é excepcionalmente bom grupo saínte porque o ânion tosilato é altamente estabilizado por ressonância. Um grupamento hidroxila (-OH) é péssimo grupo saínte porque o hidróxido (HO-) é uma base forte e instável como ânion livre. A protonação do OH para formar H2O+ resolve isso, mas introduz sensibilidade ao pH que nem sempre é fácil de controlar em escala preparativa. Cloretos de sulfonila como o tosilato de mesila oferecem a vantagem adicional de serem cristalizados e pesados com precisão, algo que soluções ácidas aquosas dificilmente oferecem.

Pontos cegos comuns e como contorná-los
Um erro frequente é assumir que um nucleófilo forte sempre leva a SN2. Se o substrato for terciário, o nucleófilo forte simplesmente abstrai um próton beta e ocorre eliminação E2 em vez de substituição. O ácido sórtico é um exemplo clássico: com nucleófilos fortes como etóxido de sódio, substratos terciários geram principalmente alquenos. A solução prática é reduzir a basicidade do nucleófilo trocando bases fortes por nucleófilos neutros como azida de sódio ou tioureia, que são bons nucleófilos mas fracas bases, diminuindo a competição com eliminação. A purificação também é mais complicada do que parece. Produtos de SN1 frequentemente vêm como misturas racêmicas porque o carbocátion plano permite ataque em ambas as faces. Se você precisa de um enantiômero puro, a separação por cromatografia quiral é cara e demorada. Uma abordagem mais prática é partir de um substrato opticamente ativo e usar SN2, que preserva a informação estereoquímica através da inversão conhecida. Isso funciona até o momento em que rearranjos ou competições com eliminação entram em cena, e aí a estratégia inicial precisa ser revista completamente. Não existe uma tabela universal que diga qual mecanismo vai dominar antes de testar. As variáveis interagem de formas imprevisíveis. O que funciona para um substrato específico em escala de miligramas pode falhar completamente em escala preparativa porque a dissipação de calor muda a cinética relativa das etapas competitivas. Anotar condições exatas, pureza dos reagentes e técnicas de secagem de solventes é o que separa reações reproduzíveis de frustração constante.
Galeria
-
Infográfico - Reações de Substituição Eletrofílica Aromática No Benzeno ... -
Reações Orgânicas Substituição 1 | PDF -
Reações de Substituição em Compostos Orgânicos | PDF -
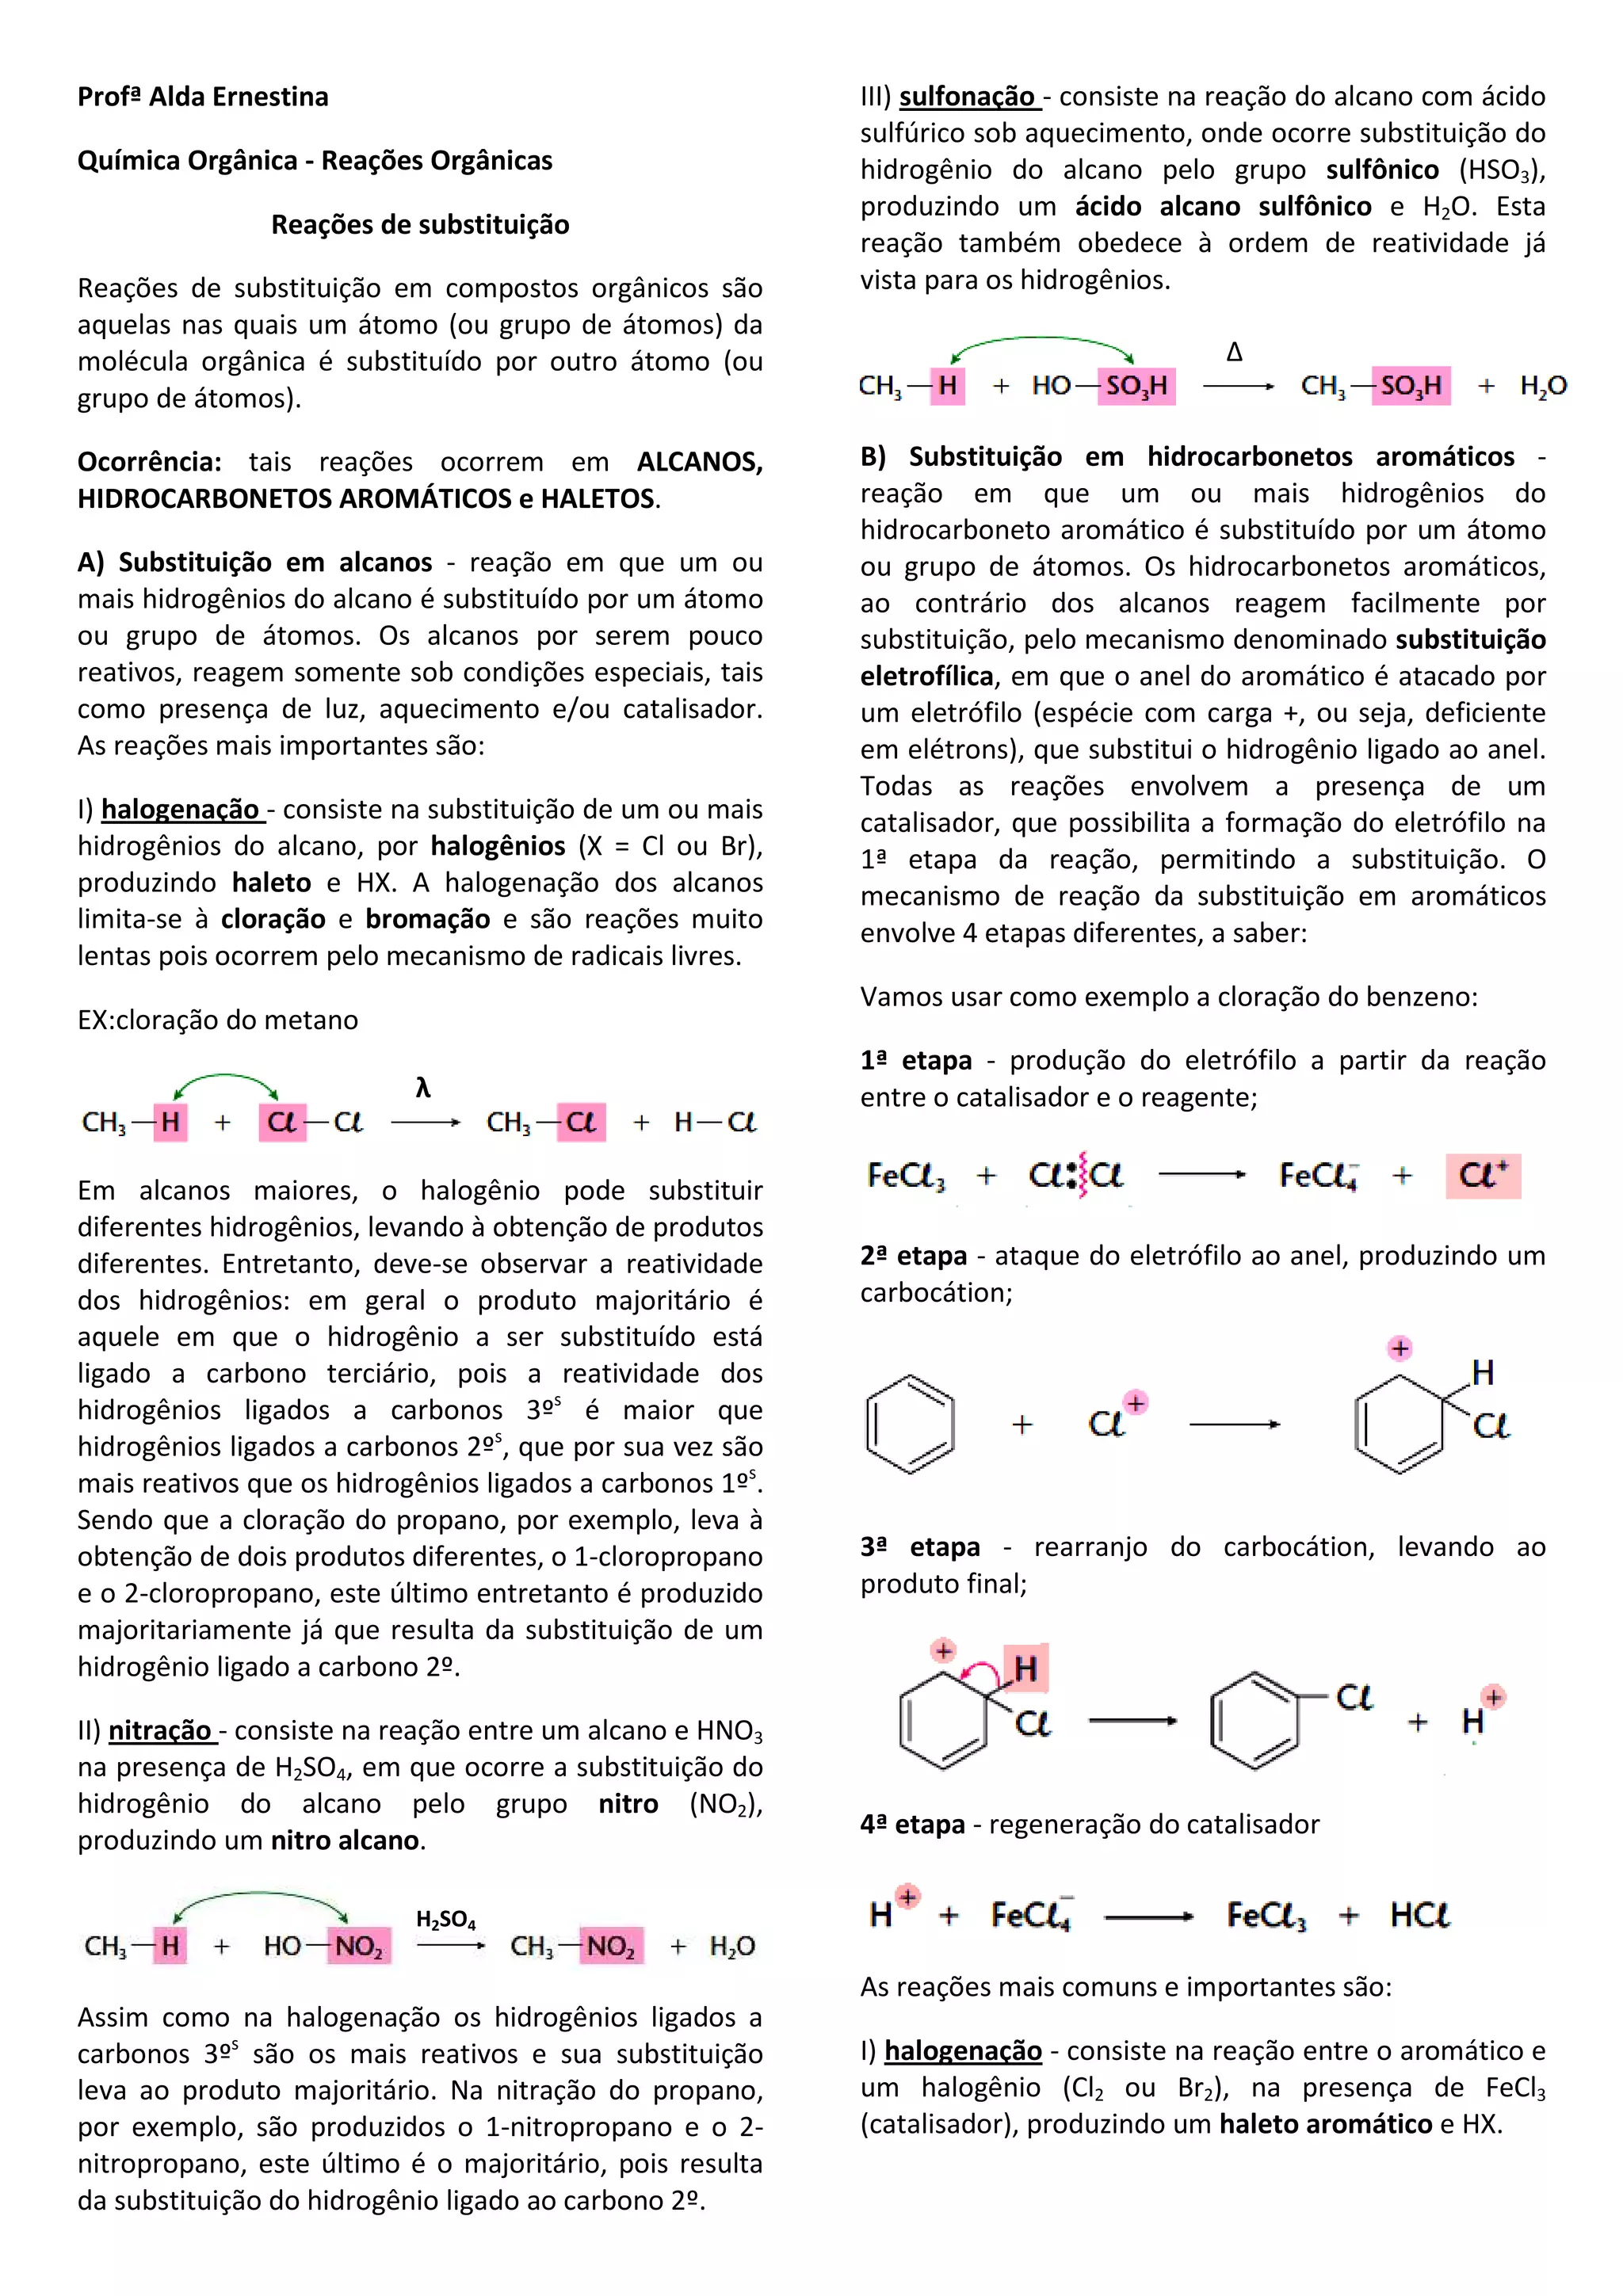
Exercicios reações de substituição | PDF


